
Médicaments
Mise à jour du 06/02/2024
ZIAGEN®
abacavir
FORMES et PRÉSENTATIONS
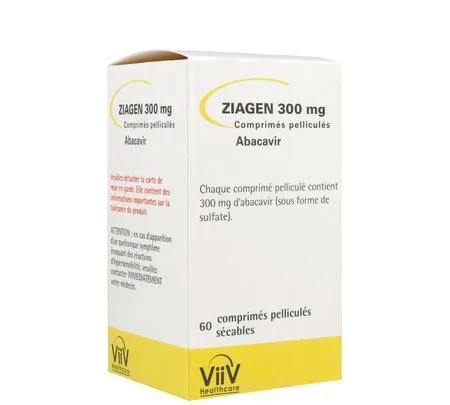
Comprimé pelliculé sécable* à 300 mg (jaune, biconvexe, oblong, gravé « GX 623 » sur chaque face) : Boîte de 60, sous plaquettes (PVC/ALU/papier) avec sécurité enfant.* Le comprimé peut être divisé en doses égales.
Solution buvable à 20 mg/ml (aqueuse, de couleur jaune clair à légèrement opalescente, qui peut devenir brune au cours du temps) : Flacon (PEHD) de 240 ml, avec fermeture de sécurité enfant + seringue doseuse pour usage oral (cylindre [PP] et piston [PE]) de 10 ml graduée en ml + adaptateur pour la seringue (PE).
COMPOSITION
| Comprimé : | par comprimé |
| Abacavir sulfate exprimé en abacavir
|
300 mg |
| Solution buvable : | par ml |
| Abacavir sulfate exprimé en abacavir
|
20 mg |
Excipients à effet notoire :
- Sorbitol (E420) : 340 mg/ml (ou 5,1 g/15 ml).
- Parahydroxybenzoate de méthyle (E218) : 1,5 mg/ml (ou 22,5 mg/15 ml).
- Parahydroxybenzoate de propyle (E216) : 0,18 mg/ml (ou 2,7 mg/15 ml).
- Propylène glycol (E1520) : 50 mg/ml.
INDICATIONS
Ziagen est indiqué, en association à d'autres agents antirétroviraux, dans le traitement de l'infection par le virus de l'immunodéficience humaine (VIH) chez les adultes, adolescents et enfants (cf Mises en garde et Précautions d'emploi, Pharmacodynamie).La démonstration du bénéfice de Ziagen est principalement basée sur les résultats d'études conduites chez des patients adultes n'ayant jamais reçu d'antirétroviraux et traités selon un schéma posologique en 2 prises par jour (cf Pharmacodynamie).
Avant de débuter un traitement contenant de l'abacavir, le dépistage de l'allèle HLA-B*5701 doit être réalisé chez tout patient infecté par le VIH, quelle que soit son origine ethnique (cf Mises en garde et Précautions d'emploi). L'abacavir ne doit pas être utilisé chez les patients porteurs de l'allèle HLA-B*5701.
POSOLOGIE ET MODE D'ADMINISTRATION
Ziagen doit être prescrit par des médecins expérimentés dans la prise en charge de l'infection par le VIH.
Ziagen peut être pris au cours ou en dehors des repas.
Les comprimés doivent être idéalement avalés sans les écraser, afin de garantir l'administration de la dose complète.
Ziagen est disponible sous forme de solution buvable pour les enfants âgés de plus de 3 mois et qui pèsent moins de 14 kg ou pour les patients pour lesquels la forme comprimé n'est pas appropriée.
Pour les patients dans l'incapacité d'avaler des comprimés, une autre alternative est d'écraser les comprimés et de les mélanger à une petite quantité de nourriture semi-solide ou de liquide, le tout devant être ingéré immédiatement (cf Pharmacocinétique).
- Adultes, adolescents et enfants (pesant au moins 25 kg) :
- La posologie recommandée de Ziagen est de 600 mg par jour. Cette dose peut être administrée soit sous forme de 300 mg (1 comprimé ou 15 ml de solution buvable) 2 fois par jour, soit sous forme de 600 mg (2 comprimés ou 30 ml de solution buvable) 1 fois par jour (cf Mises en garde et Précautions d'emploi, Pharmacodynamie).
- Enfants (pesant moins de 25 kg) :
-
- Comprimé :
- Il est recommandé d'ajuster la posologie par tranche de poids pour les comprimés de Ziagen.
-
- Enfants pesant de ≥ 20 kg à < 25 kg : la posologie recommandée est de 450 mg par jour. Cette dose peut être administrée en 2 prises journalières (150 mg [un demi-comprimé] le matin et 300 mg [un comprimé entier] le soir) ou en 1 prise journalière unique de 450 mg (un comprimé et demi).
- Enfants pesant de 14 kg à < 20 kg : la posologie recommandée est de 300 mg par jour. Cette dose peut être administrée en 2 prises journalières (150 mg [un demi-comprimé] 2 fois par jour) ou en 1 prise journalière unique de 300 mg (un comprimé entier).
- Enfants de moins de 3 mois : l'expérience clinique acquise chez les enfants de moins de 3 mois est limitée et ne permet pas, par conséquent, d'établir de recommandations posologiques spécifiques (cf Pharmacocinétique).
- Enfants pesant de ≥ 20 kg à < 25 kg : la posologie recommandée est de 450 mg par jour. Cette dose peut être administrée en 2 prises journalières (150 mg [un demi-comprimé] le matin et 300 mg [un comprimé entier] le soir) ou en 1 prise journalière unique de 450 mg (un comprimé et demi).
-
- Solution buvable :
-
- Enfants âgés d'un an et plus : la posologie recommandée est de 8 mg/kg 2 fois par jour, ou de 16 mg/kg 1 seule fois par jour, sans dépasser une dose totale journalière de 600 mg (30 ml).
- Enfants âgés de 3 mois à un an : la posologie recommandée est de 8 mg/kg 2 fois par jour. Dans le cas où une posologie en 2 prises par jour ne serait pas réalisable, la posologie en 1 prise par jour (16 mg/kg/jour) peut être envisagée, bien que les données sur son utilisation dans cette population soient très limitées (cf Pharmacodynamie, Pharmacocinétique).
- Enfants de moins de 3 mois : l'expérience acquise chez les enfants de moins de 3 mois est limitée (cf Pharmacocinétique).
- Enfants âgés d'un an et plus : la posologie recommandée est de 8 mg/kg 2 fois par jour, ou de 16 mg/kg 1 seule fois par jour, sans dépasser une dose totale journalière de 600 mg (30 ml).
- Changement de schéma posologique :
- Les patients passant de 2 prises journalières à 1 seule prise journalière devront prendre la dose journalière unique recommandée (comme décrit ci-dessus), en respectant un intervalle d'environ 12 heures après la dernière des 2 prises journalières, puis continuer à prendre la dose recommandée 1 fois par jour (comme décrit ci-dessus) environ toutes les 24 heures. Les patients revenant à un schéma posologique en 2 prises journalières devront prendre la première des 2 prises journalières environ 24 heures après la dernière prise journalière unique.
- Populations particulières :
-
- Insuffisance rénale :
- Aucun ajustement posologique de Ziagen n'est nécessaire chez les patients ayant une insuffisance rénale. Cependant, Ziagen n'est pas recommandé chez les patients atteints d'insuffisance rénale au stade terminal (cf Pharmacocinétique).
-
- Insuffisance hépatique :
- L'abacavir est principalement métabolisé au niveau hépatique. Aucune recommandation posologique définitive ne peut être faite chez les patients ayant une insuffisance hépatique légère (score de Child-Pugh de 5-6). Chez les patients ayant une insuffisance hépatique modérée ou sévère, aucune donnée clinique n'est disponible ; par conséquent, l'utilisation de l'abacavir n'est pas recommandée, à moins qu'elle ne soit estimée nécessaire. Si l'abacavir est utilisé chez des patients ayant une insuffisance hépatique légère, ceux-ci devront alors impérativement faire l'objet d'une étroite surveillance, incluant si possible un contrôle des concentrations plasmatiques d'abacavir (cf Mises en garde et Précautions d'emploi, Pharmacocinétique).
-
- Personnes âgées :
- Aucune donnée pharmacocinétique n'est actuellement disponible chez les patients âgés de plus de 65 ans.
CONTRE-INDICATIONS
Hypersensibilité à l'abacavir ou à l'un des excipients mentionnés à la rubrique Composition. Voir les rubriques Mises en garde et Précautions d'emploi, Effets indésirables.MISES EN GARDE et PRÉCAUTIONS D'EMPLOI
- Réactions d'hypersensibilité (voir également Effets indésirables) :
- L'abacavir est associé à un risque de réactions d'hypersensibilité (cf Effets indésirables) caractérisées par de la fièvre et/ou une éruption cutanée ainsi que d'autres symptômes traduisant une atteinte multi-organe. Des réactions d'hypersensibilité ont été observées avec l'abacavir ; certaines d'entre elles ont mis en jeu le pronostic vital du patient et, dans de rares cas, ont été fatales lorsqu'elles n'ont pas été prises en charge de façon appropriée.
- Le risque de développer une réaction d'hypersensibilité à l'abacavir est élevé chez les patients porteurs de l'allèle HLA-B*5701. Cependant, des réactions d'hypersensibilité à l'abacavir ont été rapportées chez des patients non porteurs de cet allèle mais avec une fréquence faible.
-
Par conséquent, les recommandations suivantes doivent être respectées :
- Le statut HLA-B*5701 du patient doit toujours être recherché avant de débuter le traitement.
- Un traitement par Ziagen ne doit jamais être débuté chez les patients ayant un statut HLA-B*5701 positif, ni chez les patients ayant un statut HLA-B*5701 négatif qui ont présenté une suspicion de réaction d'hypersensibilité à l'abacavir au cours d'un traitement précédent contenant de l'abacavir (exemple : Kivexa, Trizivir, Triumeq).
- Le traitement par Ziagen doit être immédiatement interrompu si une réaction d'hypersensibilité à l'abacavir est suspectée, même en l'absence de l'allèle HLA-B*5701. Retarder l'arrêt du traitement par Ziagen après l'apparition d'une réaction d'hypersensibilité peut entraîner une réaction menaçant le pronostic vital.
- Après l'arrêt du traitement par Ziagen lié à une suspicion de réaction d'hypersensibilité, Ziagen ou tout autre médicament contenant de l'abacavir (exemple : Kivexa, Trizivir, Triumeq) ne doit jamais être réintroduit.
- La reprise d'un traitement contenant de l'abacavir après une suspicion de réaction d'hypersensibilité à l'abacavir peut entraîner une réapparition rapide des symptômes en quelques heures. Cette récidive est généralement plus sévère que l'épisode initial et peut entraîner une hypotension menaçant le pronostic vital et conduire au décès.
- Afin d'éviter toute reprise d'abacavir, il sera demandé aux patients ayant présenté une suspicion de réaction d'hypersensibilité de restituer les comprimés restants/la solution buvable restante de Ziagen.
- Le statut HLA-B*5701 du patient doit toujours être recherché avant de débuter le traitement.
-
- Description clinique d'une réaction d'hypersensibilité à l'abacavir :
- Les réactions d'hypersensibilité à l'abacavir ont été bien caractérisées au cours des études cliniques et lors du suivi après commercialisation. Les symptômes apparaissent généralement au cours des six premières semaines de traitement par l'abacavir (le délai médian de survenue est de 11 jours), bien que ces réactions puissent survenir à tout moment au cours du traitement.
- La quasi-totalité des réactions d'hypersensibilité à l'abacavir comporte de la fièvre et/ou une éruption cutanée. Les autres signes et symptômes observés dans le cadre de réactions d'hypersensibilité à l'abacavir sont détaillés dans la rubrique Effets indésirables (« Description de certains effets indésirables »), notamment les symptômes respiratoires et gastro-intestinaux. Attention : de tels symptômes peuvent conduire à une erreur diagnostique entre réaction d'hypersensibilité et affection respiratoire (pneumonie, bronchite, pharyngite) ou gastro-entérite.
- Les symptômes liés à cette réaction d'hypersensibilité s'aggravent avec la poursuite du traitement et peuvent menacer le pronostic vital. Ces symptômes disparaissent généralement à l'arrêt du traitement par l'abacavir.
- Dans de rares cas, des patients qui avaient arrêté un traitement par l'abacavir pour des raisons autres que des symptômes de réaction d'hypersensibilité ont également présenté des réactions mettant en jeu le pronostic vital dans les heures suivant la réintroduction du traitement par l'abacavir (cf Effets indésirables, « Description de certains effets indésirables »). La reprise de l'abacavir chez ce type de patients doit être effectuée dans un environnement où une assistance médicale est rapidement accessible.
- Dysfonctionnement mitochondrial à la suite d'une exposition in utero :
- Les analogues nucléos(t)idiques peuvent avoir un impact plus ou moins sévère sur la fonction mitochondriale, l'effet le plus marqué étant observé avec la stavudine, la didanosine et la zidovudine. Des cas de dysfonctionnement mitochondrial ont été rapportés chez des nourrissons non infectés par le VIH, exposés in utero et/ou en période postnatale à des analogues nucléosidiques ; il s'agissait majoritairement d'associations comportant de la zidovudine. Les effets indésirables principalement rapportés sont des atteintes hématologiques (anémie, neutropénie) et des troubles métaboliques (hyperlactatémie, hyperlipasémie). Ces effets indésirables ont souvent été transitoires. Des troubles neurologiques d'apparition tardive ont été rapportés dans de rares cas (hypertonie, convulsions, troubles du comportement). Le caractère transitoire ou permanent de ces troubles neurologiques n'est pas établi à ce jour. Ces données doivent être prises en compte chez tout enfant exposé in utero à des analogues nucléos(t)idiques qui présente des manifestations cliniques sévères d'étiologie inconnue, en particulier des manifestations neurologiques. Ces données ne modifient pas les recommandations actuelles nationales quant à l'utilisation d'un traitement antirétroviral chez la femme enceinte dans la prévention de la transmission materno-fœtale du VIH.
- Poids corporel et paramètres métaboliques :
- Une augmentation du poids corporel ainsi que des taux de lipides et de glucose sanguins peut survenir au cours d'un traitement antirétroviral. De telles modifications peuvent en partie être liées au contrôle de la maladie et au mode de vie. Si pour les augmentations des taux de lipides, il est bien établi dans certains cas qu'il existe un effet du traitement, aucun lien n'est clairement établi entre une prise de poids et un quelconque traitement antirétroviral. Le contrôle des taux de lipides et de glucose sanguins devra tenir compte des recommandations en vigueur encadrant les traitements contre le VIH. Les troubles lipidiques devront être pris en charge en fonction du tableau clinique.
- Pancréatite :
- Des pancréatites ont été rapportées, mais la relation de causalité au traitement par abacavir est incertaine.
- Trithérapie comportant trois analogues nucléosidiques :
- Chez les patients avec une charge virale élevée (> 100 000 copies/ml), le choix de la triple association abacavir-lamivudine-zidovudine doit faire l'objet d'une attention particulière (cf Pharmacodynamie).
- Trithérapie comportant deux analogues nucléosidiques et un analogue nucléotidique :
- Des taux élevés d'échec virologique et d'émergence de résistance ont été rapportés à un stade précoce lorsque l'abacavir était associé au ténofovir disoproxil fumarate et à la lamivudine, selon un schéma posologique en 1 prise par jour.
- Atteinte hépatique :
- La tolérance et l'efficacité de Ziagen n'ont pas été établies chez les patients présentant des troubles sous-jacents significatifs de la fonction hépatique. Ziagen n'est pas recommandé chez les patients ayant une insuffisance hépatique modérée ou sévère (cf Posologie et Mode d'administration, Pharmacocinétique).
- Les patients ayant des troubles préexistants de la fonction hépatique (y compris une hépatite chronique active) ont, au cours d'un traitement par association d'antirétroviraux, une fréquence plus élevée d'anomalies de la fonction hépatique et doivent faire l'objet d'une surveillance appropriée. Chez ces patients, en cas d'aggravation confirmée de l'atteinte hépatique, l'interruption ou l'arrêt du traitement devra être envisagé.
- Patients co-infectés par le virus de l'hépatite chronique B ou C :
- Les patients atteints d'une hépatite chronique B ou C et traités par association d'antirétroviraux présentent un risque accru de développer des effets indésirables hépatiques sévères et potentiellement fatals. En cas d'administration concomitante d'un traitement antiviral de l'hépatite B ou C, consulter le résumé des caractéristiques du produit (RCP) de ces médicaments.
- Atteinte rénale :
- Ziagen ne doit pas être administré chez les patients ayant une insuffisance rénale au stade terminal (cf Pharmacocinétique).
- Excipients :
-
- Solution buvable :
- La solution buvable de Ziagen contient 340 mg/ml de sorbitol. A la posologie recommandée, chaque dose (15 ml) contient environ 5 g de sorbitol. Les patients présentant des problèmes héréditaires rares d'intolérance au fructose ne doivent pas prendre ce médicament. Le sorbitol peut avoir un léger effet laxatif. La valeur énergétique du sorbitol est de 2,6 kcal/g.
- La solution buvable de Ziagen contient également du parahydroxybenzoate de méthyle et du parahydroxybenzoate de propyle, susceptibles de causer des réactions allergiques (éventuellement à retardement).
- La solution buvable de Ziagen contient 50 mg/ml de propylène glycol. A la posologie recommandée, chaque dose de 15 ml contient environ 750 mg de propylène glycol.
-
- L'administration concomitante avec n'importe quel substrat pour l'alcool déshydrogénase comme l'éthanol peut induire des effets indésirables graves chez les enfants âgés de moins de 5 ans.
- Même si le propylène glycol n'a pas démontré de toxicité pour la reproduction ou le développement chez les animaux ou les humains, il peut atteindre le fœtus et a été observé dans le lait. En conséquence, l'administration de propylène glycol aux patientes enceintes ou allaitantes doit être considérée après une évaluation des bénéfices et des risques pour chaque patiente.
- Une surveillance est requise chez les patients souffrant d'insuffisance rénale ou de troubles de la fonction hépatique, car divers effets indésirables attribués au propylène glycol ont été rapportés tels qu'un dysfonctionnement rénal (nécrose tubulaire aiguë), une insuffisance rénale aiguë et une dysfonction hépatique.
- L'administration concomitante avec n'importe quel substrat pour l'alcool déshydrogénase comme l'éthanol peut induire des effets indésirables graves chez les enfants âgés de moins de 5 ans.
-
- Comprimé pelliculé et solution buvable :
- Ce médicament contient moins de 1 mmol (23 mg) de sodium par unité posologique, c'est-à-dire qu'il est essentiellement « sans sodium ».
- Syndrome de restauration immunitaire :
- Chez les patients infectés par le VIH et présentant un déficit immunitaire sévère au moment de l'instauration du traitement par association d'antirétroviraux, une réaction inflammatoire à des infections opportunistes asymptomatiques ou résiduelles peut apparaître et entraîner des manifestations cliniques graves ou une aggravation des symptômes. De telles réactions ont été observées classiquement au cours des premières semaines ou mois suivant l'instauration du traitement par association d'antirétroviraux. Des exemples pertinents sont les rétinites à cytomégalovirus, les infections mycobactériennes généralisées et/ou localisées, et les pneumopathies à Pneumocystis carinii. Tout symptôme inflammatoire doit être évalué et un traitement doit être instauré si nécessaire. Des cas d'affections auto-immunes (telles que la maladie de Basedow et l'hépatite auto-immune) ont également été rapportés dans un contexte de restauration immunitaire ; toutefois, le délai de survenue rapporté varie davantage, et ces évènements peuvent survenir plusieurs mois après l'initiation du traitement.
- Ostéonécrose :
- L'étiologie est considérée comme multifactorielle (incluant l'utilisation de corticoïdes, la consommation d'alcool, une immunosuppression sévère, un indice de masse corporelle élevé) ; cependant, des cas d'ostéonécrose ont été rapportés en particulier chez des patients à un stade avancé de la maladie liée au VIH et/ou ayant un traitement par association d'antirétroviraux au long cours. Il est conseillé aux patients de solliciter un avis médical s'ils éprouvent des douleurs et des arthralgies, une raideur articulaire ou des difficultés pour se mouvoir.
- Infections opportunistes :
- L'apparition d'infections opportunistes ou d'autres complications liées à l'évolution de l'infection par le VIH reste possible sous Ziagen, comme avec les autres traitements antirétroviraux. Les patients doivent donc faire l'objet d'une surveillance clinique étroite par un médecin expérimenté dans la prise en charge des patients infectés par le VIH.
- Evènements cardiovasculaires :
- Bien que les données disponibles issues d'études cliniques et observationnelles avec l'abacavir présentent un manque de cohérence dans leurs résultats, plusieurs études suggèrent une augmentation du risque d'évènements cardiovasculaires (notamment d'infarctus du myocarde) chez les patients traités par abacavir. Par conséquent, la prescription de Ziagen doit s'accompagner de mesures visant à réduire tous les facteurs de risque modifiables (par exemple : tabagisme, hypertension et hyperlipidémie).
- De plus, des alternatives thérapeutiques aux traitements contenant de l'abacavir doivent être envisagées lors du traitement de patients présentant un risque cardiovasculaire élevé.
INTERACTIONS
- Le risque potentiel d'interactions médicamenteuses entre l'abacavir et les médicaments métabolisés par le cytochrome P450 est faible.
Des études in vitro ont montré que l'abacavir a le potentiel d'inhiber le cytochrome P450 1A1 (CYP1A1). Le cytochrome P450 ne joue pas un rôle majeur dans le métabolisme de l'abacavir, et l'abacavir présente un potentiel limité à inhiber le métabolisme médié par le CYP3A4. De même, pour les concentrations d'abacavir cliniquement efficaces, aucune inhibition des enzymes CYP2C9 ou CYP2D6 n'a été observée in vitro. Aucun effet inducteur du métabolisme hépatique n'a été observé au cours des études cliniques. Le risque d'interaction avec les antirétroviraux IP et avec les autres médicaments métabolisés par les principaux cytochromes P450 est donc faible. Les études cliniques ont montré qu'il n'y a pas d'interaction cliniquement significative entre l'abacavir, la zidovudine et la lamivudine. - Les inducteurs enzymatiques puissants tels que la rifampicine, le phénobarbital et la phénytoïne peuvent, via leur action sur l'UDP-glucuronyltransférase, légèrement diminuer les concentrations plasmatiques d'abacavir.
- Éthanol : le métabolisme de l'abacavir est modifié par l'administration concomitante d'éthanol avec une augmentation d'environ 41 % de l'ASC de l'abacavir. Ces données ne sont pas considérées comme cliniquement significatives. L'abacavir n'a pas d'effet sur le métabolisme de l'éthanol.
- Méthadone : lors d'une étude pharmacocinétique, la coadministration de 600 mg d'abacavir 2 fois par jour et de méthadone a montré une réduction de 35 % de la Cmax de l'abacavir et un allongement d'une heure du Tmax sans changement de l'ASC. Ces modifications ne sont pas considérées comme cliniquement pertinentes. Dans cette étude, l'abacavir a augmenté de 22 % la valeur moyenne de la clairance systémique de la méthadone. L'induction des enzymes du métabolisme des médicaments ne peut donc pas être exclue. Les patients recevant conjointement de la méthadone et de l'abacavir devront être surveillés afin de détecter des symptômes évocateurs d'un état de manque, ce qui indiquerait un sous-dosage en méthadone, un retitrage de la méthadone pouvant ponctuellement s'avérer nécessaire.
- Rétinoïdes : les rétinoïdes sont éliminés par l'alcool-déshydrogénase. Une interaction avec l'abacavir est possible mais n'a pas été étudiée.
- Riociguat : in vitro, l'abacavir inhibe le CYP1A1. L'administration concomitante d'une dose unique de riociguat (0,5 mg) à des patients VIH recevant l'association abacavir/dolutégravir/lamivudine (600 mg/50 mg/300 mg une fois par jour) a conduit à une ASC(0-∞) du riociguat environ trois fois plus élevée comparée à l'ASC(0-∞) historique du riociguat rapportée chez des sujets sains. Il peut être nécessaire de réduire la dose de riociguat. Consultez l'information produit du riociguat afin de connaître les recommandations posologiques.
FERTILITÉ/GROSSESSE/ALLAITEMENT
Grossesse :En règle générale, l'utilisation des antirétroviraux pour traiter l'infection par le VIH chez les femmes enceintes, et par conséquent réduire le risque de transmission verticale du VIH chez le nouveau-né, nécessite de prendre en compte les données obtenues chez l'animal ainsi que l'expérience clinique acquise avec les antirétroviraux chez les femmes enceintes. Les études chez l'animal ont montré une toxicité sur le développement embryonnaire et fœtal chez le rat, mais pas chez le lapin (cf Sécurité préclinique). L'abacavir s'est révélé carcinogène dans les modèles animaux (cf Sécurité préclinique). La pertinence clinique de ces données chez l'homme n'est pas connue. Un passage placentaire de l'abacavir et/ou de ses métabolites a été observé chez l'homme.
Chez la femme enceinte, les données issues de plus de 800 grossesses exposées à l'abacavir pendant le premier trimestre, et de plus de 1000 grossesses exposées pendant les deuxième et troisième trimestres n'ont mis en évidence aucun effet malformatif ni toxique de l'abacavir sur le fœtus ou le nouveau-né. Sur la base de ces données, le risque malformatif est peu probable dans l'espèce humaine.
Dysfonctionnement mitochondrial
Il a été démontré que les analogues nucléosidiques et nucléotidiques entraînent, in vitro et in vivo, des atteintes mitochondriales plus ou moins sévères. Des cas de dysfonctionnement mitochondrial ont été rapportés chez des nourrissons non infectés par le VIH et exposés in utero et/ou en période post-natale à des analogues nucléosidiques (cf Mises en garde et Précautions d'emploi).
Allaitement :
Chez la rate allaitante, l'abacavir et ses métabolites sont excrétés dans le lait maternel. L'abacavir est également excrété dans le lait maternel humain. Aucune donnée n'est disponible concernant l'innocuité de l'abacavir lors de son administration chez le nouveau-né de moins de 3 mois. Il est recommandé aux femmes vivant avec le VIH de ne pas allaiter leur nourrisson afin d'éviter la transmission du VIH.
Fertilité :Les études réalisées chez l'animal ont montré que l'abacavir n'avait aucun effet sur la fertilité (cf Sécurité préclinique).
CONDUITE et UTILISATION DE MACHINES
Aucune étude n'a été réalisée concernant les effets de Ziagen sur l'aptitude à conduire des véhicules et à utiliser des machines.EFFETS INDÉSIRABLES
Pour la plupart des effets indésirables rapportés, l'étude de causalité n'a pas pu déterminer les responsabilités respectives de Ziagen, des nombreux traitements concomitants et de l'infection par le VIH.
La plupart des effets listés ci-après surviennent fréquemment (nausées, vomissements, diarrhée, fièvre, léthargie, éruption cutanée) chez les patients présentant une réaction d'hypersensibilité à l'abacavir. Par conséquent, chez les patients présentant un de ces symptômes, la présence d'une réaction d'hypersensibilité doit être soigneusement recherchée (cf Mises en garde et Précautions d'emploi). Des cas d'érythème polymorphe, de syndrome de Stevens-Johnson ou de syndrome de Lyell, pour lesquels l'hypothèse d'une réaction d'hypersensibilité à l'abacavir n'a pu être exclue, ont été très rarement rapportés. Dans ces cas, les médicaments contenant de l'abacavir doivent être définitivement arrêtés.
La plupart de ces effets indésirables n'ont pas nécessité l'arrêt du traitement. La convention suivante a été utilisée pour leur classification : très fréquent (> 1/10), fréquent (< 1/10 et > 1/100), peu fréquent (< 1/100 et > 1/1 000), rare (< 1/1 000 et > 1/10 000) et très rare (< 1/10 000).
Troubles du métabolisme et de la nutrition :- Fréquent : anorexie.
- Très rare : acidose lactique.
- Fréquent : céphalée.
- Fréquent : nausées, vomissements, diarrhée.
- Rare : pancréatites.
- Fréquent : rash (sans symptôme systémique).
- Très rare : érythème multiforme, syndrome de Stevens-Johnson et syndrome de Lyell.
- Fréquent : fièvre, léthargie, fatigue.
- Hypersensibilité à l'abacavir :
- Les signes et symptômes associés à une réaction d'hypersensibilité à l'abacavir sont listés ci-dessous. Ceux-ci ont été identifiés au cours des essais cliniques ou lors du suivi après commercialisation. Les effets indésirables rapportés chez au moins 10 % des patients présentant une réaction d'hypersensibilité apparaissent en gras.
- Chez la quasi-totalité des patients présentant une réaction d'hypersensibilité, le syndrome comporte de la fièvre et/ou une éruption cutanée (habituellement maculopapuleuse ou urticarienne), cependant, certains patients ont présenté une réaction sans fièvre ni éruption cutanée.
- D'autres symptômes évocateurs d'une hypersensibilité comprennent des symptômes gastro-intestinaux, respiratoires ou généraux tels que léthargie et malaises.
-
Affections de la peau et du tissu sous-cutané :
- Éruption cutanée (habituellement maculopapuleuse ou urticarienne).
- Éruption cutanée (habituellement maculopapuleuse ou urticarienne).
-
Affections gastro-intestinales :
- Nausées, vomissements, diarrhée, douleurs abdominales, ulcérations buccales.
- Nausées, vomissements, diarrhée, douleurs abdominales, ulcérations buccales.
-
Affections respiratoires, thoraciques et médiastinales :
- Dyspnée, toux, maux de gorge, syndrome de détresse respiratoire de l'adulte, insuffisance respiratoire.
- Dyspnée, toux, maux de gorge, syndrome de détresse respiratoire de l'adulte, insuffisance respiratoire.
-
Effets divers :
- Fièvre, léthargie, malaise, œdème, lymphadénopathie, hypotension artérielle, conjonctivite, anaphylaxie.
- Fièvre, léthargie, malaise, œdème, lymphadénopathie, hypotension artérielle, conjonctivite, anaphylaxie.
-
Affections du système nerveux/Affections psychiatriques :
- Céphalées, paresthésie.
- Céphalées, paresthésie.
-
Affections hématologiques et du système lymphatique :
- Lymphopénie.
- Lymphopénie.
-
Affections hépatobiliaires :
- Perturbations du bilan hépatique, hépatite, insuffisance hépatique.
- Perturbations du bilan hépatique, hépatite, insuffisance hépatique.
-
Affections musculosquelettiques et systémiques :
- Myalgie, rarement rhabdomyolyse, arthralgie, élévation de la créatine phosphokinase.
- Myalgie, rarement rhabdomyolyse, arthralgie, élévation de la créatine phosphokinase.
-
Affections du rein et des voies urinaires :
- Élévation de la créatinine, insuffisance rénale.
- Élévation de la créatinine, insuffisance rénale.
- Les symptômes liés à cette réaction d'hypersensibilité s'aggravent avec la poursuite du traitement et peuvent menacer le pronostic vital ; dans de rares cas, ils ont été fatals.
- La reprise du traitement par abacavir après une réaction d'hypersensibilité entraîne une réapparition rapide des symptômes en quelques heures. Cette récidive est généralement plus sévère que l'épisode initial et peut entraîner une hypotension menaçant le pronostic vital, et conduire au décès. Dans de rares cas, des réactions similaires sont également apparues chez des patients après reprise du traitement par abacavir, alors que ceux-ci n'avaient présenté qu'un seul des symptômes évocateurs d'une réaction d'hypersensibilité (voir ci-dessus) préalablement à l'arrêt du traitement par abacavir ; très rarement, des réactions ont également été observées chez des patients pour lesquels le traitement a été réintroduit alors qu'ils ne présentaient au préalable aucun symptôme d'hypersensibilité (c'est-à-dire des patients précédemment considérés comme tolérant l'abacavir).
- Paramètres métaboliques :
- Une augmentation du poids corporel ainsi que des taux de lipides et de glucose sanguins peut survenir au cours d'un traitement antirétroviral (cf Mises en garde et Précautions d'emploi).
- Syndrome de restauration immunitaire :
- Chez les patients infectés par le VIH et présentant un déficit immunitaire sévère au moment de l'instauration du traitement par une association d'antirétroviraux, une réaction inflammatoire à des infections opportunistes asymptomatiques ou résiduelles peut se produire. Des cas d'affections auto-immunes (telles que la maladie de Basedow et l'hépatite auto-immune) ont également été rapportés dans un contexte de restauration immunitaire ; toutefois, le délai de survenue rapporté varie davantage, et ces événements peuvent survenir plusieurs mois après l'initiation du traitement (cf Mises en garde et Précautions d'emploi).
- Ostéonécrose :
- Des cas d'ostéonécrose ont été rapportés, en particulier chez des patients présentant des facteurs de risque connus, un stade avancé de la maladie liée au VIH, ou un traitement par association d'antirétroviraux au long cours. Leur fréquence de survenue n'est pas connue (cf Mises en garde et Précautions d'emploi).
Dans les études cliniques contrôlées, les anomalies biologiques liées au traitement par Ziagen ont été rares, sans différence de l'incidence observée entre les patients traités par Ziagen et le bras témoin.
1206 patients pédiatriques (âgés de 3 mois à 17 ans) infectés par le VIH ont été inclus dans l'essai ARROW (COL105677), parmi lesquels 669 ont reçu de l'abacavir et de la lamivudine administrés en 1 ou 2 prises journalières (cf Pharmacodynamie). Aucun nouveau problème de sécurité n'a été mis en évidence chez les sujets pédiatriques recevant la posologie recommandée, que ce soit en 1 ou 2 prises par jour, par rapport aux patients adultes.
Déclaration des effets indésirables suspectés :La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration : Agence nationale de sécurité du médicament et des produits de santé (ANSM) et réseau des Centres Régionaux de Pharmacovigilance. Site internet : https://signalement.social-sante.gouv.fr.
SURDOSAGE
Des doses uniques d'abacavir ≤ 1200 mg et des doses quotidiennes ≤ 1800 mg ont été administrées au cours des essais cliniques. Aucun effet indésirable autre que ceux rapportés aux doses normales n'a été rapporté. Les effets de doses plus élevées ne sont pas connus. En cas de surdosage, une surveillance médicale du patient avec un éventuel traitement symptomatique est nécessaire (cf Effets indésirables). L'intérêt de la dialyse péritonéale ou de l'hémodialyse sur l'élimination de l'abacavir n'est pas connu.
PHARMACODYNAMIE
Classe pharmacothérapeutique : Inhibiteur nucléosidique de la transcriptase inverse (code ATC : J05AF06).
- Mécanisme d'action :
- L'abacavir est un INTI. C'est un puissant inhibiteur sélectif, actif sur le VIH-1 et VIH-2. L'abacavir est métabolisé au niveau intracellulaire en son métabolite actif, le carbovir 5'-triphosphate (TP). Les études réalisées in vitro ont démontré que son mécanisme d'action sur le VIH est lié à une inhibition enzymatique, par blocage de l'élongation de la chaîne d'ADN au niveau de la transcriptase inverse et interruption du cycle de réplication virale. En culture cellulaire, l'association de l'abacavir avec des inhibiteurs nucléosidiques de la transcriptase inverse (INTI) (didanosine, emtricitabine, lamivudine, stavudine, ténofovir ou zidovudine), des inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI) (névirapine), ou des inhibiteurs de protéases (IP) (amprénavir), n'a pas eu d'effet antagoniste sur l'activité antivirale de l'abacavir.
- Résistance :
-
- Résistance in vitro :
- Des souches VIH-1 résistantes à l'abacavir ont été sélectionnées in vitro et sont associées à des modifications génotypiques spécifiques dans la région du codon de la transcriptase inverse (codons M184V, K65R, L74V et Y115F). In vitro, la résistance du virus à l'abacavir apparaît relativement lentement, nécessitant de multiples mutations pour atteindre une augmentation cliniquement significative de la CE50 par rapport à celle observée avec un virus sauvage.
-
- Résistance in vivo (patients n'ayant jamais reçu d'antirétroviraux) :
- Dans des essais cliniques pivots, les isolats provenant de la plupart des patients ayant présenté un échec virologique sous traitement contenant de l'abacavir ont montré par rapport à l'inclusion, soit l'absence de mutations émergentes liées à un INTI (45 %), soit uniquement la sélection de la mutation M184V ou M184I (45 %). La fréquence globale de sélection des mutations M184V ou M184I était élevée (54 %), alors que la sélection des mutations L74V (5 %), K65R (1 %) et Y115F (1 %) était moins fréquente. L'introduction de la zidovudine dans le traitement antirétroviral a montré une réduction de la fréquence de sélection des mutations L74V et K65R en présence d'abacavir (avec zidovudine : 0/40 ; sans zidovudine : 15/192, 8 %).
-
Traitement Abacavir + Combivir(1) Abacavir + lamivudine + INNTI Abacavir + lamivudine + IP
(ou IP/ritonavir)Total Nombre de sujets 282 1094 909 2285 Nombre d'échecs virologiques 43 90 158 291 Nombre de génotypes en cours de traitement 40 (100 %) 51 (100 %)(2) 141 (100 %) 232 (100 %) K65R 0 1 (2 %) 2 (1 %) 3 (1 %) L74V 0 9 (18 %) 3 (2 %) 12 (5 %) Y115F 0 2 (4 %) 0 2 (1 %) M184V/I 34 (85 %) 22 (43 %) 70 (50 %) 126 (54 %) TAMs(3) 3 (8 %) 2 (4 %) 4 (3 %) 9 (4 %) -
(1) Combivir est une association fixe de lamivudine et de zidovudine.
-
(2) Inclut trois échecs non virologiques et quatre échecs virologiques non confirmés.
-
(3) Nombre de sujets avec au moins une mutation associée aux analogues de la thymidine (TAM).
- Des TAM peuvent être sélectionnées lorsque les analogues de la thymidine sont associés à l'abacavir. Dans une méta-analyse de six essais cliniques, il a été montré que les TAM n'étaient pas sélectionnées avec des traitements contenant de l'abacavir sans zidovudine (0/127) mais qu'elles étaient sélectionnées au cours de traitements contenant l'abacavir et la zidovudine, analogue de la thymidine (22/86, 26 %).
-
- Résistance in vivo (patients préalablement traités par antirétroviraux) :
- Une réduction cliniquement significative de la sensibilité à l'abacavir a été démontrée sur des isolats cliniques de patients ayant une réplication virale non contrôlée. Ces patients étaient préalablement traités et résistants à d'autres inhibiteurs nucléosidiques. Dans une méta-analyse de 5 essais cliniques comprenant 166 sujets pour lesquels l'abacavir était ajouté en intensification de traitement, 123 (74 %) avaient la mutation M184V/I, 50 (30 %) avaient la mutation T215Y/F, 45 (27 %) avaient la mutation M41L, 30 (18 %) avaient la mutation K70R, 25 (15 %) avaient la mutation D67N. La mutation K65R était absente, et les mutations L74V et Y115F étaient peu fréquentes (≤ 3 %). Une analyse par un modèle de régression logistique sur la valeur prédictive du génotype (ajustée aux valeurs à l'inclusion de la charge virale plasmatique ARN VIH-1 [ARNv], du taux de lymphocytes CD4+, et du nombre et de la durée des traitements antirétroviraux précédents) a montré une réponse réduite à la semaine 4 lorsqu'au moins 3 mutations associées à une résistance aux INTI étaient présentes (p = 0,015) et à la semaine 24 lorsqu'au moins 4 mutations étaient présentes (p ≤ 0,012). De plus, l'insertion en position 69 ou la mutation Q151M, habituellement associée aux mutations A62V, V75I, F77L et F116Y, entraîne un haut niveau de résistance à l'abacavir.
-
Mutation sur la transcriptase inverse à l'inclusion Semaine 4 (N = 166) N Variation de l'ARNv (log10 c/ml) : valeur moyenne Pourcentage de patients avec ARNv < 400 copies/ml Aucune 15 - 0,96 40 % M184V isolée 75 - 0,74 64 % Une seule mutation liée aux INTI 82 - 0,72 65 % Deux mutations liées aux INTI 22 - 0,82 32 % Trois mutations liées aux INTI 19 - 0,30 5 % Au moins quatre mutations liées aux INTI 28 - 0,07 11 %
-
- Résistance phénotypique et résistance croisée :
- La résistance phénotypique à l'abacavir nécessite l'association de la mutation M184V avec au moins une autre mutation sélectionnée par l'abacavir, ou l'association de la mutation M184V avec de multiples TAM. Une résistance phénotypique croisée à d'autres INTI avec les seules mutations M184V ou M184I est limitée. La zidovudine, la didanosine, la stavudine et le ténofovir maintiennent leurs activités antirétrovirales sur ces variants du VIH-1. La présence de la mutation M184V avec la mutation K65R donne lieu à une résistance croisée entre l'abacavir, le ténofovir, la didanosine et la lamivudine. La présence de la mutation M184V avec la mutation L74V donne lieu à une résistance croisée entre l'abacavir, la didanosine et la lamivudine. La présence de la mutation M184V avec la mutation Y115F donne lieu à une résistance croisée entre l'abacavir et la lamivudine. Les algorithmes de résistance actuellement recommandés doivent être suivis pour une utilisation appropriée de l'abacavir.
- Les résistances croisées entre l'abacavir et les antirétroviraux d'autres classes, par exemple les IP ou les INNTI, sont peu probables.
- Efficacité et sécurité cliniques :
- La démonstration du bénéfice de Ziagen est principalement basée sur les résultats d'études conduites chez des patients adultes, n'ayant jamais reçu d'antirétroviraux et traités selon un schéma posologique en 2 prises par jour, en association à la zidovudine et à la lamivudine.
-
- Administration d'abacavir selon un schéma posologique en 2 prises par jour :
-
- Adultes n'ayant jamais reçu d'antirétroviraux :
Chez les patients adultes traités par l'abacavir en association à la lamivudine et la zidovudine, la proportion de patients ayant une charge virale indétectable (< 400 copies/ml) était de 70 %, avec une élévation simultanée du nombre de lymphocytes CD4 (analyse en intention de traiter à 48 semaines).
L'association abacavir-lamivudine-zidovudine a été comparée à l'association indinavir-lamivudine-zidovudine chez des patients adultes, au cours d'une étude randomisée, en double aveugle, double placebo. En raison du taux élevé de sorties d'essai prématurées (42 % des patients à la semaine 48), aucune conclusion définitive n'a pu être établie quant à l'équivalence de ces deux associations de traitements à la semaine 48. Bien qu'un effet antiviral similaire ait été observé entre le schéma d'associations contenant l'abacavir et celui contenant l'indinavir, en termes de pourcentage de patients ayant une charge virale indétectable (≤ 400 copies/ml ; analyse en intention de traiter [ITT] : 47 % vs 49 % ; analyse type « per protocole » : 86 % vs 94 %, pour les associations contenant respectivement de l'abacavir et de l'indinavir), les résultats ont été en faveur de l'association contenant de l'indinavir, particulièrement dans le groupe de patients ayant une charge virale initiale élevée (> 100 000 copies/ml ; ITT : 46 % vs 55 % ; analyse type « per protocole » : 84 % vs 93 %, pour les traitements contenant respectivement de l'abacavir et de l'indinavir).
Essai CNA30024 : 654 patients infectés par le VIH, n'ayant jamais reçu d'antirétroviraux, ont été randomisés dans un essai multicentrique contrôlé, en double aveugle afin de recevoir soit de l'abacavir (300 mg, 2 fois par jour), soit de la zidovudine (300 mg, 2 fois par jour), tous deux en association à la lamivudine (150 mg, 2 fois par jour) et à l'efavirenz (600 mg, 1 fois par jour). La durée du traitement en double aveugle a été d'au moins 48 semaines. Dans la population en intention de traiter (ITT), 70 % des patients du groupe abacavir et 69 % des patients du groupe zidovudine ont obtenu, à la 48e semaine, une réponse virologique avec une charge virale (ARN VIH-1) ≤ 50 copies/ml (point estimé pour la différence entre les traitements : 0,8 [- 6,3 ; 7,9] IC 95 %). Dans l'analyse "per protocole", la différence entre les deux bras de traitement était plus perceptible : 88 % des patients dans le groupe abacavir, par rapport à 95 % des patients dans le groupe zidovudine (point estimé pour la différence entre les traitements : - 6,8 [- 11,8 ; - 1,7] IC 95 %). Toutefois, les deux analyses restaient compatibles avec la conclusion d'une non-infériorité entre les deux bras de traitement.
Essai ACTG5095 : cet essai randomisé (1:1:1), en double-aveugle, contrôlé versus placebo, réalisé chez 1147 patients adultes infectés par le VIH-1 et n'ayant jamais reçu de traitement antirétroviral, a comparé 3 schémas thérapeutiques : l'association zidovudine (ZDV), lamivudine (3TC), abacavir (ABC), efavirenz (EFV) ; l'association ZDV/3TC/EFV et l'association ZDV/3TC/ABC. Après une période de suivi médiane de 32 semaines, la trithérapie comportant les 3 nucléosides ZDV/3TC/ABC s'est révélée inférieure aux 2 autres bras sur le plan virologique, indépendamment de la charge virale à l'inclusion (< ou > 100 000 copies/ml) : 26 % des sujets du bras ZDV/3TC/ABC, 16 % des sujets du bras ZDV/3TC/EFV et 13 % des sujets du bras ZDV/3TC/ABC/EFV se sont avérés en échec virologique (ARN - VIH > 200 copies/ml). A la semaine 48, la proportion de sujets ayant une charge virale (ARN - VIH) < 50 copies/ml était respectivement de 63 %, 80 % et 86 % dans les bras ZDV/3TC/ABC, ZDV/3TC/EFV et ZDV/3TC/ABC/EFV. Le Comité de suivi des données de tolérance de l'étude (DSMB) a dès lors décidé d'arrêter le bras ZDV/3TC/ABC en raison du nombre plus élevé de sujets en échec virologique. Les 2 autres bras ont été poursuivis en maintenant l'aveugle.
Après une période de suivi médiane de 144 semaines, 25 % des sujets du bras ZDV/3TC/ABC/EFV et 26 % des sujets du bras ZDV/3TC/EFV se sont avérés en échec virologique. Aucune différence significative n'a été observée entre les 2 bras en ce qui concerne le délai de survenue du premier échec virologique (p = 0,73, log-rank test). Dans cette étude, l'ajout d'ABC à l'association ZDV/3TC/EFV n'a pas amélioré l'efficacité de manière significative.
ZDV/3TC/ABC ZDV/3TC/EFV ZDV/3TC/ABC/EFV Échec virologique
(ARN - VIH > 200 copies/ml)32 semaines 26 % 16 % 13 % 144 semaines - 26 % 25 % Succès virologique
(ARN - VIH < 50 copies/ml)48 semaines 63 % 80 % 86 % - Adultes prétraités par antirétroviraux :
Chez les patients adultes peu exposés à un traitement antirétroviral, l'ajout de l'abacavir au traitement antirétroviral antérieur a entraîné un bénéfice modeste sur la réduction de la charge virale (baisse médiane : 0,44 log10 copies/ml à 16 semaines).
Chez les patients lourdement prétraités par les inhibiteurs nucléosidiques de la transcriptase inverse, l'efficacité de l'abacavir est très faible. Le bénéfice lié à l'addition de Ziagen dans une nouvelle association de traitement dépendra de la nature et de la durée du traitement antérieur qui a pu être à l'origine de la sélection de souches mutantes du VIH-1 présentant une résistance croisée à l'abacavir.
- Adultes n'ayant jamais reçu d'antirétroviraux :
-
- Administration d'abacavir selon un schéma posologique en 1 prise par jour (600 mg) :
-
- Adultes n'ayant jamais reçu d'antirétroviraux :
Le schéma posologique d'abacavir en 1 prise par jour est supporté par les résultats d'une étude contrôlée, multicentrique, en double aveugle (CNA30021), réalisée sur 48 semaines chez 770 patients adultes, infectés par le VIH et n'ayant jamais reçu d'antirétroviraux. Ces patients, pour la plupart asymptomatiques (stade A de la classification CDC « Centre for Disease Control and Prevention ») étaient randomisés afin de recevoir soit 600 mg d'abacavir 1 fois par jour, soit 300 mg d'abacavir 2 fois par jour, en association avec 600 mg d'efavirenz et 300 mg de lamivudine administrés 1 fois par jour. Une réponse clinique similaire a été observée avec les deux schémas posologiques d'abacavir (point estimé pour la différence entre les traitements : - 1,7 [- 8,4 ; 4,9] IC 95 %). Ces résultats permettent de conclure, avec un intervalle de confiance à 95 %, que la vraie différence ne serait pas supérieure à 8,4 % en faveur du schéma posologique 2 fois par jour. Cette différence potentielle est suffisamment faible pour conclure à la non-infériorité du schéma en 1 prise par jour par rapport au schéma en 2 prises par jour.
Globalement, l'incidence des échecs virologiques (charge virale > 50 copies/ml) a été faible et similaire dans les deux groupes de traitement en 1 prise et en 2 prises par jour (respectivement : 10 % et 8 %). Sur le petit échantillon de patients pour lesquels une analyse génotypique a été réalisée, une tendance en faveur d'un taux plus élevé de mutations associées aux INTI a été observée dans le groupe de traitement en 1 prise par jour versus 2 prises par jour. Cependant, les données limitées issues de cette étude ne permettent pas de tirer de conclusion définitive. Les données à long terme (au-delà de 48 semaines) sur l'utilisation de l'abacavir administré en 1 prise journalière restent actuellement limitées. - Adultes prétraités par antirétroviraux :
Dans l'étude CAL30001, 182 patients prétraités par antirétroviraux, en échec virologique, ont été randomisés et ont reçu un traitement pendant 48 semaines soit par l'association fixe abacavir 600 mg/lamivudine 300 mg en 1 prise par jour, soit par abacavir 300 mg 2 fois par jour + lamivudine 300 mg 1 fois par jour, dans les deux cas en association au ténofovir et à un IP ou un INNTI. Les résultats indiquent que le groupe association fixe n'était pas inférieur au groupe abacavir 300 mg 2 fois par jour, sur la base de réductions similaires de la charge virale ARN VIH-1 mesurées par l'évolution de l'aire moyenne sous la courbe (AAUCMB, respectivement - 1,65 log10 copies/ml versus - 1,83 log10 copies/ml [- 0,13 ; 0,38] IC 95 %). Les proportions de patients avec une charge virale ARN VIH-1 < 50 copies/ml (50 % versus 47 %) et < 400 copies/ml (54 % versus 57 %) étaient également similaires dans chaque groupe (population en intention de traiter : ITT). Cependant, ces résultats doivent être interprétés avec prudence car les patients inclus dans cette étude n'étaient que modérément prétraités, avec un déséquilibre entre les deux groupes de traitement pour la charge virale à l'inclusion.
Dans l'étude ESS30008, 260 patients en succès virologique sous un traitement de première intention contenant 300 mg d'abacavir et 150 mg de lamivudine (tous deux administrés 2 fois par jour) associés à un IP ou un INNTI, ont été randomisés afin de poursuivre ce schéma posologique, ou de changer pour l'association fixe abacavir/lamivudine, associé à un IP ou un INNTI, pendant 48 semaines. Les résultats indiquent que, sur la base des pourcentages de patients ayant une charge virale (ARN VIH-1) < 50 copies/ml, le groupe association fixe est associé à une réponse virologique similaire (non-infériorité) à celle observée avec le groupe abacavir + lamivudine (respectivement 90 % et 85 %, [- 2,7 ; 13,5] IC 95 %). - Informations supplémentaires :
La tolérance et l'efficacité de Ziagen en association avec les différents traitements antirétroviraux disponibles n'ont pas encore été évaluées de façon exhaustive (en particulier en association aux INNTI).
L'abacavir pénètre au niveau du liquide céphalorachidien (LCR) avec réduction de la charge virale à ce niveau (cf Pharmacocinétique). Cependant, aucun effet sur les performances neuropsychologiques n'a été observé lorsque Ziagen a été administré chez des patients atteints d'encéphalopathie liée au VIH.
- Adultes n'ayant jamais reçu d'antirétroviraux :
- Population pédiatrique :
- Une comparaison des schémas posologiques d'administration d'abacavir et de lamivudine en 1 prise versus en 2 prises par jour a été effectuée dans une étude clinique multicentrique randomisée, contrôlée, réalisée chez des patients pédiatriques infectés par le VIH. 1206 patients pédiatriques âgés de 3 mois à 17 ans ont été inclus dans l'essai ARROW (COL105677) et ont été traités selon les recommandations posologiques, en fonction des tranches de poids, définies par les lignes directrices de l'Organisation mondiale de la santé (« Antirétroviral Therapy of HIV Infection in Infants and Children, 2006 »). Après 36 semaines d'administration d'abacavir et de lamivudine en 2 prises journalières, 669 patients éligibles ont été randomisés afin, soit de continuer le traitement en 2 prises par jour, soit de passer au schéma posologique en 1 prise journalière unique, et ce pendant un minimum de 96 semaines. A noter que dans cet essai, aucune donnée clinique chez l'enfant de moins d'un an n'était disponible. Les résultats obtenus sont résumés dans le tableau ci-dessous.
-
Réponse virologique basée sur un taux d'ARN VIH-1 plasmatique < 80 copies/ml à la semaine 48 et à la semaine 96, observée avec une administration d'abacavir + lamivudine en 1 seule prise par jour versus en 2 prises par jour, selon la randomisation de l'étude ARROW (analyse en observé) 2 prises journalières N (%) 1 prise journalière N (%) Semaine 0 (après ≥ 36 semaines de traitement) ARN VIH-1 plasmatique < 80 c/ml 250/331 (76) 237/335 (71) Différence entre les traitements (1 prise par jour - 2 prises par jour) -4,8 % (IC 95 % : -11,5 % ; +1,9 %), p = 0,16 Semaine 48 ARN VIH-1 plasmatique < 80 c/ml 242/331 (73) 236/330 (72) Différence entre les traitements (1 prise par jour - 2 prises par jour) -1,6 % (IC 95 % : -8,4 % ; +5,2 %), p = 0,65 Semaine 96 ARN VIH-1 plasmatique < 80 c/ml 234/326 (72) 230/331 (69) Différence entre les traitements (1 prise par jour - 2 prises par jour) -2,3 % (IC 95 % : -9,3 % ; +4,7 %), p = 0,52 - La non-infériorité du groupe abacavir + lamivudine en une prise journalière unique a été démontrée par rapport au groupe en 2 prises par jour (borne de non-infériorité prédéfinie de -12 %) pour le critère principal d'évaluation : charge virale < 80 c/ml à la semaine 48, ainsi qu'à la semaine 96 (critère d'évaluation secondaire). Pour tous les autres seuils testés (< 200 c/ml, < 400 c/ml, < 1000 c/ml), les résultats étaient dans les limites de cette borne de non-infériorité. Les tests d'hétérogénéité en sous-groupes pour les posologies en 1 ou 2 prises par jour n'ont mis en évidence aucun effet significatif du sexe, de l'âge ou de la charge virale au moment de la randomisation. Les conclusions supportaient la non-infériorité, quelle que soit la méthode d'analyse.
- Dans une autre étude visant à comparer les associations d'INTI en ouvert (avec ou sans nelfinavir en aveugle) chez l'enfant, une proportion plus importante de patients traités par abacavir et lamivudine (71 %) ou par abacavir et zidovudine (60 %) avaient un taux d'ARN VIH-1 ≤ 400 copies/ml à la semaine 48, comparativement à ceux traités par lamivudine et zidovudine (47 %) [p = 0,09, analyse en intention de traiter]. De même, un taux d'ARN VIH-1 ≤ 50 copies/ml a été observé à la semaine 48 chez une proportion plus importante d'enfants traités par une association de traitements contenant de l'abacavir (respectivement 53 %, 42 % et 28 %, p = 0,07).
- Dans une étude de pharmacocinétique (PENTA 15), 4 patients âgés de moins de 12 mois contrôlés virologiquement sont passés d'une administration en 2 prises journalières à une administration en 1 prise journalière unique d'abacavir et de lamivudine en solution buvable. A la semaine 48, 3 patients avaient une charge virale indétectable et 1 patient avait un taux d'ARN VIH à 900 copies/ml. Aucun problème de tolérance n'a été observé chez ces patients.
PHARMACOCINÉTIQUE
- Absorption :
- L'abacavir est rapidement et bien absorbé après administration orale. La biodisponibilité absolue après administration orale d'abacavir chez l'adulte est d'environ 83 %. Après administration orale d'abacavir, la valeur moyenne du Tmax est d'environ 1,5 heure pour le comprimé et d'environ 1 heure pour la solution buvable.
- Aucune différence n'est observée entre les ASC obtenues avec les comprimés ou avec la solution buvable.
- Aux doses thérapeutiques de 300 mg, 2 fois par jour, les valeurs plasmatiques moyennes de Cmax et de Cmin à l'état d'équilibre de l'abacavir sont respectivement d'environ 3,0 µg/ml (coefficient de variation/CV : 30 %) et 0,01 µg/ml (CV : 99 %). La valeur moyenne de l'aire sous la courbe mesurée sur un intervalle de 12 heures (ASC0-12h) est de 6,02 µg.h/ml (CV : 29 %), équivalent à une ASC journalière d'environ 12,0 µg.h/ml. La valeur de la Cmax mesurée avec la solution buvable est légèrement supérieure à celle obtenue avec le comprimé. Après administration d'une dose de 600 mg d'abacavir (comprimé), la valeur moyenne de la Cmax est d'environ 4,26 µg/ml (CV : 28 %) et la valeur moyenne de l'ASC∞ de 11,95 µg.h/ml (CV : 21 %).
- Les concentrations plasmatiques de l'abacavir (basées sur l'ASC) ne sont pas modifiées par la prise de nourriture, même si l'absorption est retardée et la Cmax diminuée. Ziagen peut donc être pris au cours ou en dehors des repas.
-
- Comprimé :
- Il n'est pas attendu d'impact sur la qualité pharmaceutique ni, par conséquent, de modification de l'effet clinique suite à l'administration de comprimés écrasés et mélangés à une petite quantité de nourriture semi-solide ou de liquide. Cette conclusion est basée sur les données physicochimiques et pharmacocinétiques, en supposant que le patient ingère immédiatement la totalité du comprimé écrasé.
- Distribution :
- Après administration intraveineuse, le volume apparent de distribution est d'environ 0,8 litre/kg. Ceci indique que l'abacavir pénètre librement dans les tissus.
- Les études réalisées chez les patients infectés par le VIH ont montré une bonne pénétration de l'abacavir dans le LCR, avec un ratio des ASC d'abacavir « LCR/plasma » entre 30 et 44 %. Les valeurs observées pour les pics de concentration sont 9 fois supérieures aux valeurs de CI50 de l'abacavir (0,08 µg/ml ou 0,26 µM) lorsque l'abacavir a été administré à une posologie de 600 mg 2 fois par jour.
- Les études de liaison aux protéines plasmatiques réalisées in vitro ont montré une liaison faible à modérée de l'abacavir aux protéines plasmatiques humaines (environ 49 %) pour des concentrations thérapeutiques d'abacavir. Ceci indique un faible risque d'interactions médicamenteuses par déplacement des sites de liaison protéique.
- Biotransformation :
- L'abacavir est principalement métabolisé au niveau hépatique. Environ 2 % de la dose administrée sont excrétés au niveau rénal sous forme inchangée. Chez l'homme, l'abacavir est principalement métabolisé par l'alcool déshydrogénase et la glucuronyl-transférase. Ceci conduit à la formation de l'acide 5'-carboxylique et du 5'-glucuroconjugué qui représentent environ 66 % de la dose administrée. Les métabolites sont excrétés dans les urines.
- Élimination :
- La demi-vie moyenne de l'abacavir est d'environ 1,5 heure. Après administration de doses répétées d'abacavir (300 mg, 2 fois par jour), aucune accumulation significative d'abacavir n'a été observée. L'élimination de l'abacavir se fait par métabolisme hépatique, suivi d'une excrétion des métabolites principalement dans les urines. Au niveau urinaire, l'abacavir sous forme inchangée et les différents métabolites représentent environ 83 % de la dose administrée, le reste étant éliminé dans les fèces.
- Pharmacocinétique intracellulaire :
- Dans une étude réalisée chez 20 patients infectés par le VIH et traités par abacavir (300 mg 2 fois par jour), avec une seule dose d'abacavir 300 mg administrée avant la période de prélèvement de 24 heures, la valeur de la moyenne géométrique de la demi-vie intracellulaire terminale du carbovir-TP était à l'état d'équilibre de 20,6 heures alors que, dans la même étude, la valeur de la moyenne géométrique de la demi-vie plasmatique de l'abacavir était de 2,6 heures. Dans une étude en cross-over réalisée chez 27 patients infectés par le VIH, les imprégnations intracellulaires du carbovir-TP étaient plus élevées à la posologie de 600 mg d'abacavir 1 fois par jour (+ 32 % pour l'ASC24h à l'état d'équilibre, + 99 % pour la Cmax24h à l'état d'équilibre et + 18 % pour la Crésiduelle) comparé à la posologie de 300 mg 2 fois par jour. Dans l'ensemble, ces données sont en faveur de l'utilisation de l'abacavir à la posologie de 600 mg, 1 fois par jour pour le traitement des patients infectés par le VIH. De plus, l'efficacité et la sécurité d'emploi de l'abacavir administré à la posologie de 600 mg 1 fois par jour a été démontrée dans une étude clinique pivot (étude CNA30021, cf Pharmacodynamie : Efficacité clinique et sécurité d'emploi).
- Populations particulières :
-
- Insuffisance hépatique :
- L'abacavir est principalement métabolisé au niveau hépatique. La pharmacocinétique de l'abacavir a été étudiée chez les patients ayant une insuffisance hépatique légère (score de Child-Pugh de 5-6) recevant une dose unique de 600 mg ; la valeur médiane (intervalle) de l'ASC a été de 24,1 (10,4 à 54,8) µg.h/ml. Les résultats ont montré que l'ASC et la demi-vie d'élimination de l'abacavir ont été en moyenne (IC 90 %) augmentées respectivement d'un facteur 1,89 [1,32 ; 2,70] et 1,58 [1,22 ; 2,04]. Aucune recommandation définitive de réduction de la posologie n'est possible chez les patients ayant une insuffisance hépatique légère en raison de la grande variabilité de l'imprégnation plasmatique en abacavir. L'abacavir n'est pas recommandé chez les patients ayant une insuffisance hépatique modérée ou sévère.
-
- Insuffisance rénale :
- L'abacavir est principalement métabolisé au niveau hépatique avec environ 2 % de la dose administrée excrétés sous forme inchangée au niveau urinaire. La pharmacocinétique de l'abacavir chez les patients au stade terminal d'insuffisance rénale est similaire à celle des patients ayant une fonction rénale normale. Aucune réduction posologique n'est donc nécessaire chez les patients avec insuffisance rénale. Étant donné l'expérience limitée, l'utilisation de Ziagen doit être évitée chez les patients atteints d'insuffisance rénale au stade terminal.
-
- Population pédiatrique :
- L'expérience clinique chez l'enfant montre que l'abacavir est rapidement et bien absorbé après administration de la solution buvable ou des comprimés. A posologie égale, les deux formulations permettent d'obtenir une exposition plasmatique à l'abacavir identique. Chez les enfants traités par la solution buvable d'abacavir selon le schéma posologique recommandé, l'exposition plasmatique à l'abacavir obtenue était du même ordre de grandeur que celle observée chez l'adulte. Chez les enfants traités par les comprimés d'abacavir selon le schéma posologique recommandé, l'exposition plasmatique à l'abacavir obtenue était supérieure à celle observée chez les enfants recevant la solution buvable, les doses administrées avec la forme comprimé étant plus élevées en mg/kg.
- Chez les enfants de moins de 3 mois, les données de tolérance sont insuffisantes pour recommander l'utilisation de Ziagen. Chez le nouveau-né de moins de 30 jours, les données disponibles sont limitées et montrent qu'une posologie de 2 mg/kg de solution buvable entraîne une ASC similaire ou supérieure à celle obtenue pour une posologie de 8 mg/kg de solution buvable administrée à des enfants plus âgés.
- Les données pharmacocinétiques sont issues de 3 études pharmacocinétiques (PENTA 13, PENTA 15 et sous-étude PK de ARROW) portant sur des enfants de moins de 12 ans. Les résultats sont résumés dans le tableau ci-dessous.
-
Résumé des ASC(0-24) plasmatiques de l'abacavir à l'état d'équilibre (µg.h/ml) et comparaison statistique pour les posologies en 1 seule prise par jour versus 2 prises par jour à partir des différentes études Groupe d'âge Abacavir administré en 1 seule prise par jour à la dose de 16 mg/kg
Moyenne géométrique (IC 95 %)Abacavir administré en 2 prises par jour à la dose de 8 mg/kg
Moyenne géométrique (IC 95 %)Différences entre 1 seule prise par jour et 2 prises par jour
Rapport moyen des moindres carrés géométriques (IC 90 %)Étude ARROW
Sous-étude PK, partie 13 à 12 ans
(N = 36)15,3
(13,3 - 17,5)15,6
(13,7 - 17,8)0,98
(0,89 - 1,08)PENTA 13 2 à 12 ans
(N = 14)13,4
(11,8 - 15,2)9,91
(8,3 - 11,9)1,35
(1,19 - 1,54)PENTA 15 3 à 36 mois
(N = 18)11,6
(9,89 - 13,5)10,9
(8,9 - 13,2)1,07
(0,92 - 1,23) - Dans l'étude PENTA 15, la moyenne géométrique de l'ASC(0-24) plasmatique de l'abacavir (IC 95 %) des 4 patients âgés de moins de 12 mois qui sont passés de 2 prises par jour à 1 seule prise par jour (cf Pharmacodynamie) était de 15,9 (8,86 ; 28,5) µg.h/ml pour la prise en 1 seule fois par jour et de 12,7 (6,52 ; 24,6) µg.h/ml pour la prise en 2 fois par jour.
-
- Personnes âgées :
- Les paramètres pharmacocinétiques de l'abacavir n'ont pas été étudiés chez les patients de plus de 65 ans.
SÉCURITÉ PRÉCLINIQUE
L'abacavir ne s'est pas avéré mutagène dans les tests bactériologiques. Cependant, une activité mutagène a été observée in vitro dans le test d'aberration chromosomique sur lymphocytes humains, dans le test du lymphome de souris et in vivo dans le test du micronoyau. Ces résultats sont en accord avec les données disponibles pour les autres analogues nucléosidiques. Ces résultats indiquent que l'abacavir présente un faible potentiel d'induction d'aberrations chromosomiques à la fois in vitro et in vivo pour les plus fortes concentrations testées.
Les études de carcinogénicité après administration d'abacavir par voie orale chez le rat et la souris ont montré une augmentation de l'incidence des tumeurs bénignes et malignes. Les tumeurs malignes ont été observées au niveau des glandes préputiales (mâles) et clitoridiennes (femelles) des deux espèces, de la glande thyroïde des rats mâles, ainsi qu'au niveau du foie, de la vessie, des ganglions lymphatiques et du tissu sous-cutané des rats femelles.
La majorité de ces tumeurs est survenue aux plus fortes doses d'abacavir administrées (330 mg/kg/jour chez la souris et 600 mg/kg/jour chez le rat), à l'exception de la tumeur de la glande préputiale, qui est survenue à une dose de 110 mg/kg chez la souris. L'exposition systémique chez la souris et le rat, à la dose sans effet, était équivalente à respectivement 3 et 7 fois celle observée chez l'Homme au cours du traitement. Bien que le potentiel carcinogène chez l'Homme soit inconnu, ces données suggèrent que le bénéfice clinique attendu est supérieur au risque carcinogène.
Au cours des études toxicologiques précliniques, une augmentation du poids du foie a été observée chez le rat et le singe après administration d'abacavir. La pertinence clinique de ces observations est inconnue. Au cours des essais cliniques, aucune hépatotoxicité de l'abacavir n'a été mise en évidence. De plus, une auto-induction du métabolisme de l'abacavir ou l'induction du métabolisme d'autres médicaments métabolisés au niveau hépatique n'a pas été observée chez l'Homme.
Chez la souris et le rat, une dégénérescence myocardique discrète a été observée après administration d'abacavir sur une période de deux ans. L'exposition systémique était équivalente à 7 à 24 fois l'exposition systémique attendue chez l'Homme. La pertinence clinique de ces résultats n'est pas connue.
Lors des études de toxicologie de la reproduction, une toxicité embryofœtale a été observée chez le rat mais non retrouvée chez le lapin. Ces observations incluaient une diminution du poids des fœtus, un œdème fœtal, ainsi qu'une augmentation des malformations squelettiques, une augmentation des morts intra-utérines précoces et des mort-nés. Au vu de la toxicité embryofœtale observée chez le rat, aucune conclusion ne peut être tirée concernant le potentiel tératogène de l'abacavir.
Une étude de fertilité chez le rat a montré que l'abacavir n'a pas d'effet sur la fertilité des animaux mâles ou femelles.
MODALITÉS DE CONSERVATION
- Comprimé :
-
- Durée de conservation :
- 3 ans.
- A conserver à une température ne dépassant pas 30 °C.
- Solution buvable :
-
- Durée de conservation :
- 2 ans.
- A conserver à une température ne dépassant pas 25 °C.
-
- Durée de conservation après la première ouverture du flacon :
- 2 mois.
MODALITÉS MANIPULATION/ÉLIMINATION
- Comprimé :
- Pas d'exigences particulières pour l'élimination.
- Solution buvable :
- Un adaptateur en plastique et une seringue doseuse pour usage oral sont insérés dans la boîte afin de mesurer avec précision la dose prescrite de solution buvable. L'adaptateur doit être fixé sur le goulot du flacon et servir de support à la seringue doseuse. Le volume approprié est prélevé après avoir retourné le flacon.
- Tout produit non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
PRESCRIPTION/DÉLIVRANCE/PRISE EN CHARGE
LISTE I| Prescription initiale hospitalière annuelle. | |
| AMM | EU/1/99/112/001 ; CIP 3400936108974 (RCP rév 08.01.2024) cp. |
| EU/1/99/112/002 ; CIP 3400936109056 (RCP rév 08.01.2024) sol buv. | |
| Prix : | 149,88 euros (60 comprimés). |
| 75,10 euros (solution buvable). | |
| Remb Séc soc à 100 %. Collect. | |
| Prix de cession (HT) par UCD : | |
| UCD 3400892113593 (comprimé) : 2,394 euros. | |
| UCD 3400892125480 (flacon) : 65,070 euros. | |
| Inscrit sur la liste de rétrocession avec prise en charge à 100 %. | |
Titulaire de l'AMM : ViiV Healthcare BV, Van Asch van Wijckstraat 55H, 3811 LP Amersfoort, Pays-Bas.
Exploitant :
VIIV HEALTHCARE SAS
23, rue François-Jacob. 92500 Rueil-Malmaison
Tél : 01 39 17 69 00
Info médic et Pharmacovigilance :
Tél : 01 39 17 69 69. Fax : 01 39 17 69 70
E-mail : infomed@viivhealthcare.com
Source : VIDAL · Mise à jour le 10/11/2026. Ces informations ne remplacent pas le conseil d’un professionnel de santé.