Médicaments
Mise à jour du 02/01/2026
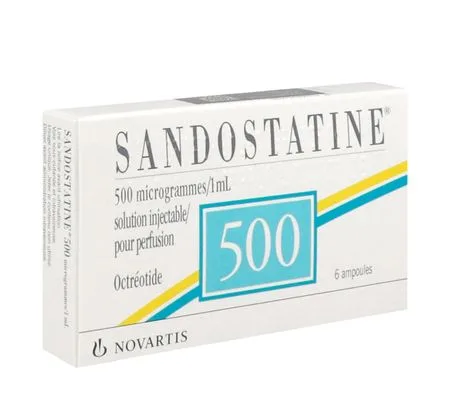
SANDOSTATINE® 50 µg/ml, 100 µg/ml, 500 µg/ml, solution injectable/pour perfusion
octréotide
FORMES et PRÉSENTATIONS
Solution injectable (SC) ou pour perfusion (IV) à 50 µg/ml, 100 µg/ml et 500 µg/ml (solution limpide, incolore) : Ampoules de 1 ml, avec 2 anneaux à code couleur*, boîtes de 6.* Dosage à 50 µg/ml : un anneau bleu et un anneau jaune. Dosage à 100 µg/ml : un anneau bleu et un anneau vert. Dosage à 500 µg/ml : un anneau bleu et un anneau rose.
COMPOSITION
| par ampoule | |
| Octréotide (DCI) acétate exprimé en octréotide
|
50 µg |
| ou | 100 µg |
| ou | 500 µg |
INDICATIONS
- Contrôle des symptômes et diminution des taux circulants d'hormone de croissance (GH) et d'IGF-1 chez les patients acromégales mal contrôlés après chirurgie ou radiothérapie. Sandostatine est également indiqué chez les patients acromégales dont l'état de santé ne permet pas une intervention ou qui la refusent, ou pendant la période transitoire précédant la complète efficacité de la radiothérapie.
- Soulagement des symptômes associés aux tumeurs endocrines gastro-entéro-pancréatiques fonctionnelles, par exemple les tumeurs carcinoïdes avec signe(s) clinique(s) d'un syndrome carcinoïde (cf Pharmacodynamie).
- Sandostatine n'est pas un médicament anticancéreux et n'est pas un traitement curatif pour ces patients.
- Prévention des complications de la chirurgie pancréatique.
- Traitement en urgence des hémorragies, et prévention de la récidive de l'hémorragie des varices gastro-œsophagiennes chez les patients cirrhotiques. Sandostatine doit être utilisé en association avec une thérapie spécifique telle que la sclérothérapie endoscopique.
- Traitement des adénomes thyréotropes :
- lorsque la sécrétion n'est pas normalisée après chirurgie et/ou radiothérapie ;
- chez les patients ne relevant pas d'un traitement chirurgical ;
- chez les patients irradiés, en attente de l'efficacité de la radiothérapie.
- lorsque la sécrétion n'est pas normalisée après chirurgie et/ou radiothérapie ;
POSOLOGIE ET MODE D'ADMINISTRATION
Posologie :- Acromégalie :
- Dose initiale de 0,05 à 0,1 mg toutes les 8 à 12 heures, en injection sous-cutanée (SC). L'ajustement posologique doit être fondé sur le dosage mensuel des taux de GH et IGF-1 (objectif : GH < 2,5 ng/mL ; IGF-1 normale), les symptômes cliniques et la tolérance. La posologie journalière optimale est de 0,3 mg chez la plupart des patients. La dose maximale de 1,5 mg par jour ne devrait pas être dépassée. Chez les patients traités par une dose stable de Sandostatine, un dosage du taux de GH et IGF-1 doit être réalisé tous les 6 mois.
- Si aucune réduction satisfaisante du taux de GH et aucune amélioration des symptômes cliniques n'ont été obtenues dans les 3 mois qui suivent le début du traitement par Sandostatine, celui-ci devrait être interrompu.
- Tumeurs endocrines gastro-entéro-pancréatiques :
- Dose initiale de 0,05 mg, 1 à 2 fois par jour, en injection sous-cutanée (SC). En fonction de la réponse clinique, de l'effet sur les taux d'hormones produites par les tumeurs (dans le cas de tumeurs carcinoïdes, sur l'excrétion urinaire d'acide 5-hydroxy-indol-acétique), et de la tolérance, la posologie peut être augmentée progressivement jusqu'à 0,1 à 0,2 mg, 3 fois par jour. Dans des circonstances exceptionnelles, des doses plus élevées peuvent s'avérer nécessaires. Les doses d'entretien doivent être ajustées au cas par cas.
- Pour le traitement des tumeurs carcinoïdes, en l'absence de bénéfice clinique après une semaine de traitement avec la dose maximale tolérée de Sandostatine, le traitement ne devrait pas être poursuivi.
- Complications après une chirurgie pancréatique :
- Dose de 0,1 mg, 3 fois par jour pendant 7 jours, en injection sous-cutanée, avec administration de la dose initiale le jour de l'intervention au minimum 1 heure avant la laparotomie.
- Hémorragie des varices gastro-œsophagiennes :
- 25 microgrammes/heure pendant 5 jours, en perfusion intraveineuse (IV) continue. Sandostatine peut être dilué dans une solution physiologique saline.
- Chez les patients cirrhotiques présentant une hémorragie des varices gastro-œsophagiennes, Sandostatine a été bien toléré avec une administration par perfusion IV continue à des doses allant jusqu'à 50 microgrammes/heure pendant 5 jours (cf Surdosage).
- Adénomes thyréotropes :
- Une posologie de 100 microgrammes 3 fois par jour par injection sous-cutanée (SC) est efficace dans la plupart des cas. La dose peut être adaptée en fonction de la réponse de la TSH et des hormones thyroïdiennes. Au minimum 5 jours de traitement sont nécessaires pour juger de l'efficacité.
- Population âgée :
- Il n'existe aucune preuve de diminution de la tolérance ou de nécessité d'ajuster la posologie chez les patients âgés traités avec Sandostatine.
- Population pédiatrique :
- L'expérience de l'utilisation de Sandostatine chez l'enfant est limitée.
- Insuffisance hépatique :
- Chez les patients présentant une cirrhose hépatique, la demi-vie du médicament peut être augmentée, nécessitant une adaptation de la dose d'entretien.
- Insuffisance rénale :
- L'insuffisance rénale n'a pas modifié l'aire sous la courbe (ASC) d'octréotide injecté en sous-cutané. Il n'est donc pas nécessaire d'ajuster la dose de Sandostatine.
Mode d'administration :
Sandostatine peut être administré directement par injection sous-cutanée (SC) ou par perfusion intraveineuse (IV) après dilution. Pour les instructions concernant la manipulation et la dilution du médicament avant administration, cf Modalités de manipulation et d'élimination.
CONTRE-INDICATIONS
Hypersensibilité connue à la substance active ou à l'un des excipients mentionnés à la rubrique Composition.MISES EN GARDE et PRÉCAUTIONS D'EMPLOI
- Générales :
- Les adénomes hypophysaires somatotropes peuvent parfois augmenter de volume, entraînant des complications sévères (par exemple une altération du champ visuel), il est donc important de surveiller attentivement tous les patients. En cas d'augmentation de volume de l'adénome, des alternatives thérapeutiques devraient être envisagées.
- Les bénéfices thérapeutiques d'une diminution du taux de l'hormone de croissance (GH) et de la normalisation des taux d'IGF-1 chez les patientes acromégales sont susceptibles de restaurer la fertilité. Il est donc conseillé aux femmes en âge de procréer d'utiliser un moyen de contraception adéquat si nécessaire durant un traitement par octréotide (cf Fertilité/Grossesse/Allaitement).
- Un suivi de la fonction thyroïdienne doit être réalisé chez les patients traités au long cours par octréotide.
- Un suivi de la fonction hépatique doit être réalisé au cours du traitement par octréotide.
- Effets cardiovasculaires :
- Des cas fréquents de bradycardie ont été rapportés. Une adaptation posologique de médicaments tels que les bêtabloquants, les inhibiteurs calciques ou les substances agissant sur l'équilibre hydroélectrolytique peut être nécessaire (cf Interactions).
- Des blocs auriculo-ventriculaires (y compris le bloc auriculo-ventriculaire complet) ont été rapportés chez des patients recevant des doses élevées en perfusion continue (100 microgrammes/heure) et chez les patients recevant l'octréotide en bolus intraveineux (50 microgrammes en bolus suivi par 50 microgrammes/heure en perfusion continue). La dose maximale de 50 microgrammes/heure ne doit pas être dépassée (cf Posologie et Mode d'administration). Les patients qui reçoivent des doses élevées d'octréotide intraveineux doivent être maintenus sous surveillance cardiaque appropriée.
- Vésicule biliaire et réactions associées :
- La cholélithiase est un événement très fréquent au cours du traitement par Sandostatine et peut être associée à une cholécystite et à une dilatation des voies biliaires (cf Effets indésirables).
- De plus, après commercialisation, des cas de cholangites ont été rapportés comme une complication de la cholélithiase chez les patients prenant Sandostatine.
- Il est donc recommandé d'effectuer une échographie de la vésicule biliaire avant l'initiation du traitement par Sandostatine puis tous les 6 à 12 mois pendant le traitement.
- Tumeurs endocrines gastro-entéro-pancréatiques :
- Au cours du traitement des tumeurs endocrines gastro-entéro-pancréatiques, de rares cas d'échappement soudain au contrôle symptomatique par Sandostatine peuvent se produire, avec réapparition rapide de symptômes sévères. Si le traitement est arrêté, les symptômes peuvent s'aggraver ou réapparaître.
- Métabolisme du glucose :
- Sandostatine peut altérer la glycorégulation en raison de son action inhibitrice sur les sécrétions de GH, glucagon et insuline. La tolérance au glucose post-prandial peut être perturbée, et dans certains cas, une hyperglycémie persistante peut résulter d'une administration chronique. Des cas d'hypoglycémie ont également été rapportés.
- Chez les patients ayant un insulinome, l'octréotide peut augmenter l'intensité et la durée de l'hypoglycémie. Ceci s'explique par le fait que l'octréotide inhibe de manière relativement plus importante la sécrétion de GH et du glucagon que celle de l'insuline, et que la durée de son action inhibitrice est plus courte sur l'insuline. Ces patients doivent être étroitement surveillés en début de traitement avec Sandostatine, ainsi qu'à chaque modification de posologie. L'administration plus fréquente de doses plus faibles peut réduire les fortes variations de glycémie observées.
- L'administration de Sandostatine peut réduire les besoins en insuline chez le diabétique de type 1. Chez les patients non diabétiques et les patients présentant un diabète de type 2 avec des réserves d'insuline partiellement intactes, l'administration de Sandostatine pourrait augmenter la glycémie post-prandiale. Ainsi, il est recommandé de suivre régulièrement la glycémie et le traitement antidiabétique.
- Varices œsophagiennes :
- Puisque après des épisodes hémorragiques de varices œsophagiennes, il existe un risque plus élevé d'apparition de diabète insulino-dépendant ou de modification des besoins en insuline chez les patients qui présentaient un diabète pré-existant, une surveillance adaptée de l'équilibre glycémique est indispensable.
- Réactions locales au site d'injection :
- Dans une étude de toxicité de 52 semaines conduite chez le rat, principalement réalisée chez des mâles, des sarcomes ont été observés au niveau du site d'injection SC, et ceci uniquement pour la dose la plus élevée (environ 8 fois la dose maximale administrée à l'homme, basée sur la surface corporelle).
- Chez le chien, aucune lésion hyperplasique ou néoplasique n'a été observée au site d'injection SC lors d'une étude de toxicité d'une durée de 52 semaines.
- Chez les patients traités par Sandostatine, dont certains depuis 15 ans, il n'a jamais été rapporté de formation tumorale au site d'injection.
- Toutes les informations disponibles à ce jour indiquent que les résultats observés chez le rat sont spécifiques à cette espèce et n'ont pas de pertinence pour l'utilisation du médicament chez l'homme (cf Sécurité préclinique).
- Nutrition :
- Chez certains patients, l'octréotide peut diminuer l'absorption des lipides alimentaires.
- Chez certains patients traités avec l'octréotide, une diminution du taux de vitamine B12 et un test de Schilling anormal ont été observés. Il est recommandé de contrôler le taux de vitamine B12 pendant le traitement par Sandostatine chez les patients ayant des antécédents de carence en vitamine B12.
- Fonction pancréatique :
- Une insuffisance pancréatique exocrine (IPE) a été observée chez certains patients recevant un traitement par l'octréotide pour des tumeurs neuroendocrines gastroentéropancréatiques. Les symptômes de l'IPE peuvent inclure une stéatorrhée, des selles molles, des ballonnements abdominaux et une perte de poids. Un dépistage et un traitement approprié de l'IPE conformément aux directives cliniques doivent être envisagés chez les patients symptomatiques.
- Teneur en sodium :
- Ce médicament contient moins de 1 mmol (23 mg) de sodium par ampoule, c'est à dire qu'il est essentiellement « sans sodium ».
INTERACTIONS
Une adaptation posologique de médicaments tels que les bêta-bloquants, les inhibiteurs calciques ou les substances agissant sur l'équilibre hydroélectrolytique peut être nécessaire lorsqu'ils sont administrés en même temps que Sandostatine (cf Mises en garde et Précautions d'emploi).
Des adaptations posologiques de l'insuline et des traitements antidiabétiques peuvent être nécessaires en cas d'administration concomitante de Sandostatine (cf Mises en garde et Précautions d'emploi).
Il a été montré que Sandostatine réduit l'absorption intestinale de la ciclosporine et retarde celle de la cimétidine.
L'administration concomitante d'octréotide et de bromocriptine augmente la biodisponibilité de cette dernière.
Des données limitées de la littérature indiquent que les analogues de la somatostatine pourraient diminuer la clairance métabolique des substances métabolisées par le cytochrome P450, ce qui pourrait être lié à l'inhibition de l'hormone de croissance. Comme on ne peut exclure que l'octréotide puisse avoir cet effet, les médicaments métabolisés principalement par le CYP3A4 et possédant un faible index thérapeutique (ex : quinidine, terfénadine) doivent être utilisés avec prudence.
- Association avec des analogues de la somatostatine radioactifs :
- La somatostatine et ses analogues, tels que l'octréotide, se lient de manière compétitive aux récepteurs de la somatostatine et peuvent interférer avec l'efficacité des analogues de la somatostatine radioactifs.
- L'administration de Sandostatine doit être évitée pendant au moins 24 heures avant l'administration du lutécium (177Lu) oxodotréotide, un radiopharmaceutique se liant aux récepteurs de la somatostatine.
FERTILITÉ/GROSSESSE/ALLAITEMENT
Grossesse :Les données sur l'exposition de la femme enceinte à l'octréotide sont limitées (moins de 300 grossesses), et dans environ un tiers de ces cas, les données sur l'issue des grossesses ne sont pas connues. La majorité des rapports a été reçue après la commercialisation de l'octréotide et plus de la moitié des expositions à l'octréotide pendant la grossesse a été rapportée chez des patientes acromégales. La plupart des patientes avaient été exposées à l'octréotide pendant le premier trimestre de la grossesse, à des doses comprises entre 100 et 1200 microgrammes/jour de Sandostatine SC, ou entre 10 et 40 mg/mois de Sandostatine LP. Des anomalies congénitales ont été rapportées dans environ 4 % des cas de grossesse dont l'issue est connue, sans qu'aucun lien de causalité n'ait été établi avec la prise d'octréotide.
Les études effectuées chez l'animal n'ont pas mis en évidence d'effets délétères directs ou indirects sur la reproduction (cf Sécurité préclinique).
Par précaution, il est préférable de ne pas utiliser Sandostatine au cours de la grossesse (cf Mises en garde et Précautions d'emploi).
Allaitement :
On ne sait pas si l'octréotide est excrété dans le lait maternel. Des études chez l'animal ont montré que l'octréotide est excrété dans le lait maternel. Au cours du traitement par Sandostatine, les patientes ne doivent pas allaiter.
Fertilité :On ne sait pas si l'octréotide a un effet sur la fertilité humaine. Une descente tardive des testicules a été observée chez les descendants mâles des femelles traitées durant la grossesse et l'allaitement. Cependant, l'octréotide n'a pas altéré la fertilité des rats mâles et femelles traités à des doses allant jusqu'à 1 mg/kg de poids corporel/jour (cf Sécurité préclinique).
CONDUITE et UTILISATION DE MACHINES
Sandostatine n'a aucun effet ou un effet négligeable sur l'aptitude à conduire des véhicules et à utiliser des machines. Les patients devront être incités à la prudence s'ils conduisent des véhicules ou utilisent des machines s'ils ressentent des sensations vertigineuses, de l'asthénie/de la fatigue ou des céphalées au cours d'un traitement par Sandostatine.EFFETS INDÉSIRABLES
- Synthèse du profil de sécurité :
- Les effets indésirables les plus fréquemment rapportés avec l'octréotide sont des troubles gastro-intestinaux, des troubles du système nerveux, des troubles hépatobiliaires, et des troubles nutritionnels et du métabolisme.
- Les effets indésirables les plus fréquemment rapportés dans les études cliniques avec l'octréotide étaient : diarrhées, douleurs abdominales, nausées, flatulences, céphalées, cholélithiase, hyperglycémie et constipation.
- D'autres effets indésirables ont été fréquemment rapportés comme des sensations vertigineuses, des douleurs localisées, des boues biliaires, des dysfonctionnements thyroïdiens (par exemple diminution de la TSH, diminution de la T4 totale et diminution de la T4 libre), des selles molles, une intolérance au glucose, des vomissements, une asthénie et une hypoglycémie.
- Liste tabulée des effets indésirables :
- Les effets indésirables, listés dans le tableau 1 ci-dessous, ont été rapportés lors des études cliniques avec l'octréotide.
- Les effets indésirables (tableau 1) sont classés par ordre décroissant de fréquence selon la convention suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100 et < 1/10), peu fréquent (≥ 1/1000 et < 1/100), rare (≥ 1/10 000 et < 1/1000) et très rare (< 1/10 000), incluant les cas isolés. Au sein de chaque catégorie de fréquence, les effets indésirables sont présentés par ordre décroissant de gravité.
-
Tableau 1 - Effets indésirables rapportés au cours des essais cliniques Affections gastro-intestinales Très fréquent Diarrhée, douleurs abdominales, nausées, constipation, flatulences Fréquent Dyspepsie, vomissements, ballonnements, stéatorrhée, selles molles, décoloration des selles Affections du système nerveux Très fréquent Céphalées Fréquent Sensation vertigineuse Affections endocriniennes Fréquent Hypothyroïdie, dysthyroïdie (par exemple, diminution de la TSH, diminution de la T4 totale et diminution de la T4 libre) Affections hépatobiliaires Très fréquent Cholélithiase Fréquent Cholécystite, boue biliaire, hyperbilirubinémie Troubles du métabolisme et de la nutrition Très fréquent Hyperglycémie Fréquent Hypoglycémie, altération de la tolérance au glucose, anorexie Peu fréquent Déshydratation Troubles généraux et anomalies au site d'administration Très fréquent Réactions au site d'injection Fréquent Asthénie Investigations Fréquent Élévation du taux des transaminases Affections de la peau et du tissu sous-cutané Fréquent Prurit, rash, alopécie Affections respiratoires, thoraciques et médiastinales Fréquent Dyspnée Affections cardiaques Fréquent Bradycardie Peu fréquent Tachycardie
- Post-commercialisation :
- Les effets indésirables listés dans le tableau 2 ont été rapportés spontanément et il n'est pas toujours possible d'évaluer leur fréquence ou la relation de cause à effet avec l'exposition au médicament.
-
Tableau 2 - Effets indésirables issus de la notification spontanée Affections hématologiques et du système lymphatique Thrombocytopénie Affections du système immunitaire Anaphylaxie, allergie/réactions d'hypersensibilité Affections de la peau et du tissu sous-cutané Urticaire Affections hépatobiliaires Pancréatite aiguë, hépatite aiguë sans cholestase, hépatite cholestatique, cholestase, ictère, ictère cholestatique Affections cardiaques Arythmies Investigations Élévation du taux de phosphatases alcalines, élévation du taux de gamma-glutamyl-transférases
- Description de certains effets indésirables :
-
- Vésicule biliaire et réactions associées :
- Il a été démontré que les analogues de la somatostatine inhibent la contractilité de la vésicule biliaire et diminuent la sécrétion de bile, ce qui peut entraîner des anomalies ou des boues dans la vésicule biliaire. Le développement de calculs biliaires a été rapporté chez 15 à 30 % des patients traités à long terme par Sandostatine SC.
- L'incidence dans la population générale (âgée de 40 à 60 ans) est d'environ 5 à 20 %. Si des calculs biliaires surviennent, ils sont généralement asymptomatiques.
- Les calculs symptomatiques doivent être traités soit par une thérapie de dissolution avec des acides biliaires, soit par chirurgie.
-
- Affections gastro-intestinales :
- Dans de rares cas, les effets indésirables gastro-intestinaux peuvent évoquer une occlusion intestinale aiguë avec distension abdominale progressive, douleur épigastrique sévère, sensibilité et défense abdominales.
- En général, la fréquence des événements gastro-intestinaux décroît progressivement au cours du traitement.
- La survenue d'effets indésirables gastro-intestinaux peut être atténuée en évitant de réaliser l'injection sous-cutanée au moment des repas, c'est-à-dire en injectant le produit entre deux repas ou avant le coucher.
-
- Hypersensibilité et réactions anaphylactiques :
- Une hypersensibilité et des réactions allergiques ont été rapportées au cours de l'expérience post-commercialisation. Lorsque ceux-ci se produisent, ils affectent principalement la peau, rarement la bouche et les voies respiratoires. Des cas isolés de choc anaphylactique ont été signalés.
-
- Réactions au site d'injection :
- La douleur ou les sensations de piqûre, de picotements ou de brûlure au site d'injection sous-cutanée, avec rougeur et gonflement, durent rarement plus de 15 minutes. La gêne locale peut être diminuée en laissant la solution atteindre la température ambiante avant l'injection ou en administrant un plus petit volume à une concentration plus élevée.
-
- Troubles du métabolisme et de la nutrition :
- Bien que l'excrétion de graisses dans les selles puisse être augmentée, il n'y a pas de preuve à ce jour que le traitement au long cours par l'octréotide puisse conduire à une carence nutritionnelle par malabsorption.
-
- Enzymes pancréatiques :
- Dans de très rares cas, des pancréatites aiguës ont été rapportées, dans les premières heures ou les premiers jours du traitement par Sandostatine SC, et se sont résolues à l'arrêt du traitement. Par ailleurs, des cas de pancréatites dues à une cholélithiase ont été rapportés chez des patients traités au long cours par Sandostatine SC.
-
- Affections cardiaques :
- La bradycardie est un effet indésirable fréquent avec les analogues de la somatostatine. Chez des patients atteints d'acromégalie et de syndromes carcinoïdes, des modifications de l'ECG telles que, allongement de l'intervalle QT, déviation axiale, repolarisation précoce, microvoltage, transition R/S, onde R précoce et modifications non spécifiques du segment ST-T ont été observées. La relation entre ces événements et le traitement par acétate d'octréotide n'a cependant pas été établie car de nombreux patients présentaient des pathologies cardiaques associées (cf Mises en garde et Précautions d'emploi).
-
- Thrombocytopénie :
- Une thrombocytopénie a été rapportée au cours de l'expérience post-commercialisation, en particulier pendant le traitement par Sandostatine (IV) chez des patients atteints de cirrhose du foie. La thrombocytopénie est réversible après l'arrêt du traitement.
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration : Agence nationale de sécurité du médicament et des produits de santé (ANSM) et réseau des Centres Régionaux de Pharmacovigilance. Site internet : https://signalement.social-sante.gouv.fr.
SURDOSAGE
Un nombre limité de cas de surdosages accidentels de Sandostatine chez l'adulte et l'enfant a été rapporté.
Pour les adultes, la dose allait de 2400 à 6000 microgrammes/jour administrés en perfusion continue (100 à 250 microgrammes/heure) ou sous-cutanée (1000 microgrammes, 3 fois par jour).
Les effets indésirables rapportés ont été les suivants : arythmie, hypotension, arrêt cardiaque, hypoxie cérébrale, pancréatite, stéatose hépatique, diarrhée, faiblesse, léthargie, perte de poids, hépatomégalie et acidose lactique. Des blocs auriculo-ventriculaires (y compris le bloc auriculo-ventriculaire complet) sont rapportés chez des patients recevant 100 microgrammes/heure en perfusion continue et/ou en bolus intraveineux d'octréotide (50 microgrammes de bolus suivi par 50 microgrammes/heure en perfusion continue).
Chez l'enfant, la dose allait de 50 à 3000 microgrammes/jour administrés en perfusion continue (2,1 à 500 microgrammes/heure) ou en sous-cutané (50 à 100 microgrammes). Le seul effet indésirable rapporté a été une hyperglycémie modérée.
Aucun effet indésirable inattendu n'a été notifié chez les patients atteints de cancer recevant Sandostatine à des doses de 3000 à 30 000 microgrammes/jour en plusieurs injections par voie sous-cutanée.
La prise en charge du surdosage est symptomatique.
PHARMACODYNAMIE
Classe pharmacothérapeutique : Somatostatine et analogues (code ATC : H01CB02).
L'octréotide est un octapeptide de synthèse, dérivant de la somatostatine naturelle, possédant les mêmes effets pharmacologiques mais dont la durée d'action est nettement prolongée. Il inhibe l'augmentation pathologique de la sécrétion de l'hormone de croissance (GH) ainsi que de peptides et de la sérotonine produits par le système endocrinien gastro-entéro-pancréatique (GEP).
Chez l'animal, l'octréotide est, par rapport à la somatostatine, un inhibiteur plus puissant de la sécrétion de GH, de glucagon et d'insuline, avec une plus grande sélectivité pour l'inhibition de la GH et du glucagon.
Chez le sujet sain, il a été constaté que Sandostatine inhibait :- la libération de la GH stimulée par l'arginine, par l'exercice ou par l'hypoglycémie induite par l'insuline ;
- la libération post-prandiale d'insuline, de glucagon, de gastrine et d'autres peptides du système endocrinien GEP, de même que la libération d'insuline et de glucagon provoquée par l'arginine ;
- la libération de thyréostimuline (TSH) induite par l'hormone thyréotrope (TRH).
Contrairement à la somatostatine, l'octréotide inhibe la sécrétion de GH préférentiellement à celle de l'insuline et son administration n'est pas suivie d'un rebond d'hypersécrétion hormonale (c'est-à-dire de GH chez les acromégales).
Chez les patients acromégales, Sandostatine diminue les taux plasmatiques de GH et d'IGF-1. Une réduction de GH de 50 % ou plus se produit chez près de 90 % des patients, et une diminution des taux plasmatiques de GH à des doses inférieures à 5 ng/mL peut être obtenue dans environ la moitié des cas. Chez la plupart des patients, Sandostatine réduit significativement les symptômes cliniques de la maladie tels que céphalées, gonflement de la peau et des tissus mous, hyperhidrose, arthralgie et paresthésie. Chez les patients présentant un adénome hypophysaire volumineux, Sandostatine peut entraîner une diminution de la masse tumorale.
Chez les patients porteurs de tumeurs fonctionnelles du système endocrinien gastro-entéro-pancréatique, Sandostatine, en raison de ses divers effets endocriniens, modifie de nombreux paramètres cliniques. Une amélioration clinique et un bénéfice sur les symptômes surviennent chez des patients qui présentent des symptômes dus à leurs tumeurs persistant malgré des traitements antérieurs, notamment chirurgie, embolisation de l'artère hépatique, et diverses chimiothérapies telles que la streptozocine et le 5-fluoro-uracile.
Les effets de Sandostatine dans les différents types de tumeurs sont les suivants :
- Tumeurs carcinoïdes :
- L'administration de Sandostatine peut entraîner une amélioration des symptômes, notamment des « flush » et de la diarrhée. Dans de nombreux cas, cela s'accompagne d'une diminution des taux plasmatiques de sérotonine et de l'excrétion urinaire d'acide 5-hydroxy-indol-acétique.
- VIPomes :
- La caractéristique biochimique de ces tumeurs est une surproduction de peptide intestinal vasoactif (VIP). Dans la plupart des cas, l'administration de Sandostatine permet un soulagement de la diarrhée sécrétoire sévère qui caractérise cette affection, ce qui contribue à améliorer de façon importante la qualité de vie des patients. Cela s'accompagne d'une amélioration des troubles électrolytiques associés (par exemple de l'hypokaliémie), ce qui permet de suspendre les apports hydro-électrolytiques par voies entérale et parentérale. Chez certains patients, l'examen par tomodensitométrie suggère que l'évolution tumorale a été ralentie ou stoppée, ou même une réduction de la masse tumorale, notamment de métastases hépatiques.
- L'amélioration clinique s'accompagne généralement d'une réduction du taux plasmatique de VIP, qui peut même se normaliser.
- Glucagonomes :
- L'administration de Sandostatine entraîne dans la plupart des cas une amélioration notable de l'érythème migratoire nécrolytique qui caractérise ces tumeurs. Sandostatine a souvent un effet sur le diabète léger, mais cet effet n'est pas prononcé et n'est généralement pas suffisant pour entraîner une diminution des besoins en insuline ou en antidiabétiques oraux. Sandostatine permet une amélioration des diarrhées, ainsi qu'une prise de poids, chez les patients atteints.
- Bien que l'administration de Sandostatine provoque souvent une baisse immédiate du taux plasmatique de glucagon, elle ne se maintient généralement pas au cours d'une administration prolongée, bien que l'amélioration des symptômes se maintienne.
- Gastrinomes/syndrome de Zollinger-Ellison :
- Le traitement par inhibiteurs de la pompe à protons ou antagonistes des récepteurs H2 permet généralement de contrôler l'hypersécrétion d'acide gastrique. Cependant, il est possible que la diarrhée, qui est aussi un symptôme majeur, ne soit pas soulagée de manière adéquate par les inhibiteurs de la pompe à protons et les antagonistes des récepteurs H2. Sandostatine peut aider à réduire davantage l'hypersécrétion d'acide gastrique et à soulager les symptômes, y compris la diarrhée, dans la mesure où elle permet de réduire les hypergastrinémies de certains patients.
- Insulinomes :
- L'administration de Sandostatine entraîne une baisse de l'insuline immunoréactive circulante, qui peut toutefois être de courte durée (environ 2 heures). Chez les patients porteurs de tumeurs opérables, Sandostatine peut contribuer à rétablir et à maintenir une glycémie normale avant l'intervention. Chez les patients porteurs de tumeurs bénignes ou malignes inopérables, le contrôle de la glycémie peut être amélioré même en l'absence d'une réduction concomitante et prolongée des taux circulants d'insuline.
- Complications après une chirurgie pancréatique :
- Chez les patients subissant une chirurgie pancréatique, l'administration péri- et post-opératoire de Sandostatine réduit l'incidence des complications post-opératoires typiques (par exemple fistule pancréatique, abcès et septicémie consécutive, pancréatite aiguë post-opératoire).
- Hémorragie des varices gastro-œsophagiennes :
- Chez les patients présentant des hémorragies des varices gastro-œsophagiennes dues à une cirrhose sous-jacente, Sandostatine administré conjointement à un traitement spécifique (par exemple sclérothérapie) est associé à un meilleur contrôle des saignements et de leurs récidives précoces, à des besoins réduits en transfusion et à une amélioration de la survie à 5 jours. Bien que le mode d'action précis de Sandostatine ne soit pas complètement élucidé, il est supposé que Sandostatine réduit le débit sanguin splanchnique par inhibition des hormones vasoactives (par exemple VIP, glucagon).
- Traitement des adénomes hypophysaires thyréotropes :
- Les effets du traitement par Sandostatine ont été prospectivement observés chez 21 patients et mis en commun avec des séries de 37 cas publiés. Parmi 42 patients dont les données biochimiques sont évaluables, il y avait 81 % des patients (n = 34) avec des résultats satisfaisants (réduction d'au moins 50 % de la TSH et réduction substantielle des hormones thyroïdiennes), tandis que 67 % (n = 28) avaient des taux de TSH et d'hormones thyroïdiennes qui s'étaient normalisés. Chez ces patients, la réponse a été maintenue pendant toute la durée du traitement (jusqu'à 61 mois, moyenne 15,7 mois).
- En ce qui concerne les symptômes cliniques, une nette amélioration a été observée chez 19 patients sur 32 souffrant d'hyperthyroïdie clinique. Une réduction du volume de la tumeur supérieure à 20 % a été observée dans 11 cas (41 %) avec une diminution supérieure à 50 % dans 4 cas (15 %). La réduction la plus précoce a été rapportée après 14 jours de traitement.
PHARMACOCINÉTIQUE
- Absorption :
- Après injection sous-cutanée, l'octréotide est rapidement et complètement absorbé. Les pics de concentrations plasmatiques sont atteints dans les 30 minutes.
- Distribution :
- Le volume de distribution est d'environ 0,27 L/kg et la clairance corporelle totale est de 160 mL/min. La liaison aux protéines plasmatiques est de l'ordre de 65 %. La quantité de Sandostatine liée aux hématies est négligeable.
- Élimination :
- La demi-vie d'élimination après administration sous-cutanée est de 100 minutes. Après administration intraveineuse, l'élimination est biphasique avec des demi-vies de 10 et 90 minutes. La majeure partie du peptide est éliminée dans les selles ; tandis qu'approximativement 32 % du produit sont excrétés sous forme inchangée dans les urines.
- Populations particulières :
- L'insuffisance rénale n'a pas modifié l'aire sous la courbe (ASC) de l'octréotide administré par voie sous-cutanée.
- La capacité d'élimination peut être diminuée chez les patients atteints de cirrhose hépatique, mais pas chez les patients atteints de stéatose hépatique.
SÉCURITÉ PRÉCLINIQUE
Les études de toxicité aiguë et répétée, de génotoxicité, de cancérogenèse et de toxicité sur la reproduction chez l'animal n'ont pas révélé de risque particulier pour l'homme.
Les études sur la reproduction menées chez l'animal n'ont mis en évidence aucun effet tératogène, embryo/fœtotoxique ou délétère sur la reproduction après administration de l'octréotide aux parents à des doses allant jusqu'à 1 mg/kg/jour. Un léger ralentissement de la croissance physiologique a été noté dans la descendance du rat, mais ce ralentissement était transitoire et imputable à l'inhibition de la GH due à une activité pharmacodynamique excessive (cf Fertilité/Grossesse/Allaitement).
Aucune étude spécifique n'a été menée chez le rat jeune. Lors des études de développement pré- et post-natal, un retard de croissance et de maturation a été observé chez les sujets de la génération F1 des mères ayant reçu l'octréotide pendant toute la durée de la grossesse et la période de lactation. Une descente tardive des testicules a été observée pour les descendants mâles de la génération F1, mais aucun effet délétère n'a été observé sur la fertilité des mâles de la génération F1 touchés. Ainsi, les effets mentionnés ci-dessus ont été temporaires et considérés comme consécutifs à l'inhibition de la GH.
- Cancérogénicité/toxicité chronique :
- Chez les rats recevant de l'acétate d'octréotide, à des doses quotidiennes allant jusqu'à 1,25 mg/kg de poids corporel, des fibrosarcomes ont été observés au site d'injection sous-cutané après 52, 104 et 113/116 semaines, principalement chez les mâles. Des tumeurs locales sont également apparues chez les rats témoins, mais le développement de ces tumeurs a été attribué à une fibroplasie anormale produite par des effets irritants soutenus aux sites d'injection, majorée par le véhicule acide lactique/mannitol.
- Cette réaction tissulaire non spécifique semble être particulière aux rats. Aucune lésion néoplasique n'a été observée chez les souris recevant des injections sous-cutanées quotidiennes d'octréotide à des doses allant jusqu'à 2 mg/kg pendant 98 semaines, ou chez les chiens traités quotidiennement par des doses sous-cutanées de ce médicament pendant 52 semaines.
INCOMPATIBILITÉS
Ce médicament ne doit pas être mélangé avec d'autres médicaments à l'exception de ceux mentionnés dans la rubrique Modalités de manipulation et d'élimination. L'acétate d'octréotide n'est pas stable dans les solutions de nutrition parentérale totale (NPT).
MODALITÉS DE CONSERVATION
- Durée de conservation :
- 3 ans.
Ce produit doit être utilisé immédiatement après ouverture. Les solutions diluées doivent être utilisées immédiatement après préparation.
A conserver dans le conditionnement d'origine, à l'abri de la lumière.
A conserver au réfrigérateur (2 °C à 8 °C). Ne pas congeler.
Les ampoules peuvent être conservées à une température ne dépassant pas 30 °C jusqu'à deux semaines.
MODALITÉS MANIPULATION/ÉLIMINATION
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
- Instructions pour l'utilisation et la manipulation :
- L'ampoule (50, 100 et 500 µg/1 mL) est uniquement destinée à un usage unique ; elle doit être ouverte juste avant l'administration et toute partie non utilisée doit être jetée.
- Administration sous-cutanée :
- Les patients qui s'auto-administrent le médicament par injection SC doivent recevoir des instructions précises du médecin ou de l'infirmier/ère.
- Afin de réduire la gêne locale, il est recommandé que la solution soit à température ambiante avant l'injection. Plusieurs injections à intervalles courts sur le même site d'injection doivent être évitées.
- Perfusion intraveineuse :
- Les médicaments parentéraux doivent faire l'objet d'un examen visuel pour vérifier l'absence de décoloration et de particules avant leur administration. En perfusion intraveineuse, le produit doit être dilué avant administration. Sandostatine (acétate d'octréotide) est physiquement et chimiquement stable pendant 24 heures dans les solutions salines physiologiques stériles ou les solutions stériles de dextrose (glucose) à 5 % dans l'eau.
- Cependant, étant donné que Sandostatine peut avoir un effet sur l'homéostasie du glucose, il est recommandé d'utiliser des solutions salines physiologiques plutôt que des solutions de dextrose. Les solutions diluées sont physiquement et chimiquement stables pendant au moins 24 heures à une température ne dépassant pas 25 °C. Sur le plan microbiologique, la solution diluée doit être utilisée immédiatement. Si elle n'est pas utilisée immédiatement, la durée et les conditions de conservation avant utilisation sont de la responsabilité de l'utilisateur.
- Le contenu d'une ampoule de 500 microgrammes doit normalement être dilué dans 60 mL de sérum physiologique et la solution obtenue doit être perfusée à l'aide d'une pompe à perfusion. Ceci doit être répété autant de fois que nécessaire jusqu'à ce que la durée de traitement prescrite soit atteinte.
PRESCRIPTION/DÉLIVRANCE/PRISE EN CHARGE
LISTE I| Prescription initiale hospitalière annuelle. | |
| AMM | 3400934244100 (1989, RCP rév 21.11.2025) 50 µg/ml. |
| 3400934244278 (1989, RCP rév 21.11.2025) 100 µg/ml. | |
| 3400934244339 (1990, RCP rév 21.11.2025) 500 µg/ml. | |
| Prix : | 22,69 euros (6 ampoules 50 µg/ml). |
| 42,09 euros (6 ampoules 100 µg/ml). | |
| 212,84 euros (6 ampoules 500 µg/ml). | |
| Remb Séc soc à 100 %. Collect. | |
Novartis Pharma SAS
8/10, Rue Henri-Sainte-Claire-Deville. CS 40150. 92563 Rueil-Malmaison cdx
Tél : 01 55 47 60 00
Information et Communication Médicales :
Tél : 01 55 47 66 00
E-mail : icm.phfr@novartis.com
http://www.novartis.fr
Source : VIDAL · Mise à jour le 10/11/2026. Ces informations ne remplacent pas le conseil d’un professionnel de santé.