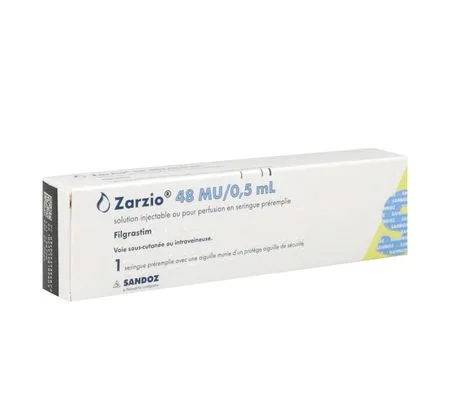
Médicaments
Mise à jour du 01/04/2026
ZARZIO®
filgrastim
FORMES et PRÉSENTATIONS
Solution injectable ou pour perfusion à 30 MU/0,5 ml et à 48 MU/0,5 ml (limpide, incolore à légèrement jaunâtre) : Seringues préremplies* de 0,5 ml, avec aiguille 29 G, protège aiguille automatique et capuchon d'aiguille, boîtes de 1 et de 5.* Des graduations allant de 0,1 ml à 1 ml sont imprimées sur la seringue préremplie, cependant, elle n'est pas conçue pour mesurer des volumes inférieurs à 0,3 ml en raison du mécanisme à ressort.
COMPOSITION
| par seringue | ||
| Filgrastim*
|
30 MU (300 microgrammes) | |
| ou | 48 MU (480 microgrammes) | |
Excipient à effet notoire : sorbitol (50 mg/ml).
Chaque ml de solution contient 60 MU (600 microgrammes) de filgrastim (Zarzio 30 MU/0,5 ml) ou 96 MU (960 microgrammes) de filgrastim (Zarzio 48 MU/0,5 ml).
* Facteur méthionylé recombinant humain stimulant des colonies de granulocytes (G-CSF), produit dans E. coli par la technique de l'ADN recombinant.INDICATIONS
- Réduction de la durée des neutropénies et de l'incidence des neutropénies fébriles chez les patients traités par une chimiothérapie cytotoxique pour un cancer (à l'exception des leucémies myéloïdes chroniques et des syndromes myélodysplasiques) et réduction de la durée des neutropénies chez les patients recevant une thérapie myélosuppressive suivie d'une greffe de moelle osseuse et présentant un risque accru de neutropénie sévère prolongée.
L'innocuité et l'efficacité du filgrastim sont similaires chez l'adulte et chez l'enfant recevant une chimiothérapie cytotoxique. - Mobilisation de cellules souches progénitrices (CSP) dans le sang circulant.
- L'administration à long terme de filgrastim est indiquée chez les patients, enfants ou adultes, atteints de neutropénie sévère congénitale, cyclique ou idiopathique avec un taux de polynucléaires neutrophiles (PNN) ≤ 0,5 x 10⁹/l et des antécédents d'infections sévères ou récurrentes, afin d'augmenter le taux de neutrophiles et de réduire l'incidence et la durée des épisodes infectieux.
- Traitement des neutropénies persistantes (PNN ≤ 1,0 x 10⁹/l) chez les patients infectés par le VIH à un stade avancé, afin de réduire le risque d'infection bactérienne quand les autres options de prise en charge de la neutropénie sont inadéquates.
POSOLOGIE ET MODE D'ADMINISTRATION
Le traitement par filgrastim ne doit être administré qu'après avis d'un centre d'oncologie ayant l'expérience de l'utilisation des G-CSF et de l'hématologie, et disposant des équipements diagnostiques nécessaires.
Les procédures de mobilisation et de cytaphérèse doivent être mises en œuvre en collaboration avec un centre d'oncohématologie disposant de l'expérience adéquate, et capable de surveiller correctement le rendement en cellules souches.
- Posologie :
- La dose recommandée de filgrastim est de 0,5 MU/kg/jour (5 microgrammes/kg/jour). La première injection de filgrastim doit être effectuée au minimum 24 heures après la fin de la chimiothérapie cytotoxique. Lors des essais cliniques randomisés, la dose utilisée était de 230 microgrammes/m2/jour (soit 4,0 à 8,4 microgrammes/kg/jour) par voie sous-cutanée.
- L'administration quotidienne de filgrastim doit être poursuivie jusqu'à ce que le nadir attendu du nombre de neutrophiles soit dépassé et que ce nombre soit revenu à une valeur normale. Après traitement par une chimiothérapie validée dans les tumeurs solides, les lymphomes et la leucémie lymphoïde, la durée nécessaire de traitement par filgrastim pour satisfaire ces critères peut aller jusqu'à 14 jours. Après un traitement d'induction et de consolidation pour une leucémie aiguë myéloïde, la durée de traitement peut être significativement plus longue (jusqu'à 38 jours) selon le type, la dose et le schéma de chimiothérapie cytotoxique utilisés.
- Chez les patients traités par chimiothérapie cytotoxique, une augmentation transitoire du nombre des neutrophiles est typiquement observée 1 ou 2 jour(s) après le début du traitement par filgrastim.
- Cependant, pour obtenir une réponse thérapeutique durable, il faut continuer le traitement par filgrastim jusqu'à ce que la date attendue du nadir soit dépassée et que le nombre des neutrophiles se soit normalisé. Il n'est pas recommandé d'interrompre prématurément le traitement avant la date attendue du nadir.
- Mode d'administration :
- Le filgrastim peut être administré quotidiennement par injection sous-cutanée ou en perfusion intraveineuse, dilué dans une solution de glucose à 5 %, sur une durée de 30 minutes (cf Modalités de manipulation et d'élimination). La préférence doit être donnée à la voie sous-cutanée dans la majorité des cas. D'après les résultats d'une étude en dose unique, l'administration par voie intraveineuse semble réduire la durée des effets du filgrastim. La significativité clinique de ces données après administrations multiples n'est pas clairement établie. Le choix de la voie d'administration doit être fait au cas par cas.
- Posologie :
- La dose initiale recommandée de filgrastim est de 1,0 MU/kg/jour (10 microgrammes/kg/jour). La première dose de filgrastim devra être administrée au minimum 24 heures après la chimiothérapie cytotoxique et au minimum 24 heures après la transfusion de moelle osseuse.
- Une fois le nadir du nombre des neutrophiles dépassé, la dose quotidienne de filgrastim devra être adaptée en fonction de la réponse des neutrophiles, comme suit :
-
Nombre de neutrophiles Ajustement de la dose de filgrastim > 1,0 x 10⁹/l pendant 3 jours consécutifs Réduire à 0,5 MU/kg/jour (5 microgrammes/kg/jour) Puis, si PNN > 1,0 x 10⁹/l pendant 3 jours consécutifs supplémentaires Arrêter le traitement par filgrastim Pendant cette période, si le nombre de PNN redescend en dessous de 1,0 x 10⁹/l, la dose de filgrastim devra être réaugmentée selon le schéma thérapeutique décrit ci-dessus - PNN = polynucléaires neutrophiles.
- Mode d'administration :
- Le filgrastim peut être administré par perfusion intraveineuse de 30 minutes ou 24 heures ou par perfusion sous-cutanée continue de 24 heures. Le filgrastim doit être dilué dans 20 ml de solution de glucose à 5 % (cf Modalités de manipulation et d'élimination).
- Posologie :
- La dose de filgrastim recommandée pour la mobilisation des CSP, utilisé seul, est de 1,0 MU/kg/jour (10 microgrammes/kg/jour) pendant 5 à 7 jours consécutifs. Période de cytaphérèse : 1 ou 2 cytaphérèse(s) aux jours 5 et 6 sont souvent suffisantes. Dans d'autres circonstances, des cytaphérèses supplémentaires peuvent être nécessaires. La dose de filgrastim doit être maintenue jusqu'à la dernière cytaphérèse.
- Pour la mobilisation des CSP après une chimiothérapie myélosuppressive, la dose de filgrastim recommandée est de 0,5 MU/kg/jour (5 microgrammes/kg/jour) à partir du premier jour suivant la fin de la chimiothérapie et jusqu'à ce que la date attendue du nadir soit dépassée et que le taux de neutrophiles se soit normalisé. La cytaphérèse doit être réalisée dans l'intervalle de temps où le taux de PNN est compris entre 0,5 x 10⁹/l et 5,0 x 10⁹/l. Une seule cytaphérèse est en général suffisante pour les patients n'ayant pas reçu de chimiothérapie intensive. Dans les autres cas, il est recommandé de procéder à des cytaphérèses supplémentaires.
- Mode d'administration :
-
- Filgrastim pour la mobilisation des CSP, utilisé seul :
- Le filgrastim peut être administré par perfusion continue sous-cutanée de 24 heures ou par injection sous-cutanée. En cas de perfusion, le filgrastim doit être dilué dans 20 ml de solution de glucose à 5 % (cf Modalités de manipulation et d'élimination).
-
- Filgrastim pour la mobilisation des CSP après une chimiothérapie myélosuppressive :
- Le filgrastim doit être administré par injection sous-cutanée.
- Posologie :
- Pour la mobilisation des CSP chez les donneurs sains, le filgrastim doit être administré à la dose de 1,0 MU/kg/jour (10 microgrammes/kg/jour) pendant 4 à 5 jours consécutifs. Les cytaphérèses doivent être commencées au jour 5 et poursuivies jusqu'au jour 6 si nécessaire, afin de collecter une quantité de 4 x 10⁶ cellules CD34+/kg de poids corporel du receveur.
- Mode d'administration :
- Le filgrastim doit être administré par injection sous-cutanée.
- Posologie :
-
- Neutropénie congénitale :
- La dose initiale recommandée est de 1,2 MU/kg/jour (12 microgrammes/kg/jour) en dose unique ou en doses fractionnées.
-
- Neutropénie idiopathique ou cyclique :
- La dose initiale recommandée est de 0,5 MU/kg/jour (5 microgrammes/kg/jour) en dose unique ou en doses fractionnées.
-
- Ajustement des doses :
- Le filgrastim doit être administré tous les jours par injection sous-cutanée pour augmenter et maintenir le nombre des neutrophiles au-dessus de 1,5 x 10⁹/l. Lorsque la réponse a été obtenue, la dose minimale efficace nécessaire pour maintenir le taux de neutrophiles doit être recherchée. L'administration quotidienne au long cours est nécessaire pour maintenir un taux de neutrophiles adéquat.
- Après 1 ou 2 semaine(s) de traitement, la dose initiale peut être doublée ou diminuée de moitié selon la réponse du patient. Par la suite, la dose doit être ajustée au cas par cas toutes les 1 à 2 semaine(s) pour maintenir le taux moyen de neutrophiles entre 1,5 x 10⁹/l et 10 x 109/l. Un protocole d'augmentation des doses plus rapide peut être envisagé chez les patients présentant des infections sévères. Lors des essais cliniques, 97 % des patients répondeurs présentaient une réponse complète à des doses ≤ 24 microgrammes/kg/jour. La sécurité à long terme du filgrastim à des doses > 24 microgrammes/kg/jour chez les patients atteints de neutropénie chronique sévère (NCS) n'a pas été établie.
- Mode d'administration :
-
- Neutropénie congénitale, idiopathique ou cyclique :
- Le filgrastim doit être administré par injection sous-cutanée.
- Posologie :
-
- Pour la correction de la neutropénie :
- La dose initiale recommandée de filgrastim est de 0,1 MU/kg/jour (1 microgrammes/kg/jour) ; elle peut être augmentée par paliers jusqu'à un maximum de 0,4 MU/kg/jour (4 microgrammes/kg/jour) pour obtenir et maintenir un taux normal et stable de polynucléaires neutrophiles (PNN > 2,0 x 10⁹/l). Lors des essais cliniques, plus de 90 % des patients ont été répondeurs à ces doses, avec une durée médiane de correction de la neutropénie de 2 jours.
- Chez un nombre restreint de patients (< 10 %), il a été nécessaire d'administrer des doses allant jusqu'à 1,0 MU/kg/jour (10 microgrammes/kg/jour) pour corriger la neutropénie.
-
- Pour le maintien d'un taux normal de polynucléaires neutrophiles :
- Lorsque la correction de la neutropénie a été obtenue, la dose minimale efficace pour maintenir un taux de polynucléaires neutrophiles normal doit être recherchée. Il est recommandé d'ajuster la dose initiale en administrant, un jour sur deux, 30 MU/jour (300 microgrammes/jour). Selon la réponse du patient, un ajustement posologique supplémentaire pourra être nécessaire pour maintenir le taux moyen de polynucléaires neutrophiles à une valeur supérieure à 2,0 x 10⁹/l. Lors des essais cliniques, des doses de 30 MU/jour (300 microgrammes/jour), administrées 1 à 7 jours par semaine, ont été nécessaires pour maintenir un taux de PNN > 2,0 x 10⁹/l, avec une fréquence médiane d'administration de 3 jours par semaine. Une administration au long cours peut s'avérer nécessaire pour maintenir le taux de PNN > 2,0 x 10⁹/l.
- Mode d'administration :
-
- Correction de la neutropénie ou maintien d'un taux normal de polynucléaires neutrophiles :
- Le filgrastim doit être administré par injection sous-cutanée.
Les essais cliniques du filgrastim ont inclus un nombre réduit de patients âgés. Cependant, aucune étude spécifique n'ayant été réalisée dans cette population de patients, aucune recommandation concernant la posologie ne peut, en conséquence, être faite.
Les études du filgrastim chez les patients présentant une insuffisance rénale ou hépatique sévère démontrent que les profils pharmacocinétique et pharmacodynamique sont similaires à ceux observés chez les sujets normaux. Aucun ajustement posologique n'est nécessaire dans ces conditions.
Soixante-cinq pour cent des patients étudiés dans le programme essai sur la NCS étaient âgés de moins de 18 ans. L'efficacité du traitement est apparue clairement pour ce groupe d'âge qui comportait essentiellement des patients atteints de neutropénie congénitale. Il n'est pas apparu de différence dans le profil de sécurité chez les patients pédiatriques traités pour une NCS.
Les données issues des études cliniques effectuées en pédiatrie indiquent que l'innocuité et l'efficacité du filgrastim sont comparables chez les adultes et les enfants recevant des chimiothérapies cytotoxiques.
- Posologie :
- Les doses recommandées chez l'enfant sont identiques à celles préconisées chez l'adulte après une chimiothérapie cytotoxique myélosuppressive.
- Mode d'administration :
- La seringue préremplie n'est pas conçue pour mesurer des volumes inférieurs à 0,3 ml en raison du mécanisme à ressort. Ne pas administrer de doses inférieures à 0,3 ml avec ce produit.
- Si besoin, la solution injectable peut être diluée (cf Modalités de manipulation et d'élimination).
CONTRE-INDICATIONS
Hypersensibilité à la substance active ou à l'un des excipients mentionnés à la rubrique Composition.MISES EN GARDE et PRÉCAUTIONS D'EMPLOI
Afin d'améliorer la traçabilité des facteurs de croissance de la lignée granulocytaire (G-CSF), le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
- Hypersensibilité :
- Des cas d'hypersensibilité, incluant des réactions anaphylactiques, survenus lors du traitement initial ou de traitements ultérieurs, ont été rapportés chez des patients traités par le filgrastim.
- L'administration de Zarzio doit être définitivement arrêtée chez les patients présentant une hypersensibilité cliniquement significative. Ne pas administrer Zarzio chez des patients ayant des antécédents d'hypersensibilité au filgrastim ou au pegfilgrastim.
- Effets indésirables pulmonaires :
- Après administration de facteurs de croissance de la lignée granulocytaire (G-CSF), des effets indésirables pulmonaires ont été rapportés, en particulier des pneumopathies interstitielles diffuses. Les risques peuvent être majorés chez les patients ayant des antécédents récents d'infiltration pulmonaire ou de pneumonie. L'apparition de signes pulmonaires, tels que toux, fièvre et dyspnée, associés à des signes radiologiques d'infiltration pulmonaire avec détérioration de la fonction pulmonaire, peuvent être des signes préliminaires d'un syndrome de détresse respiratoire aiguë (ARDS). Dans de telles circonstances, le filgrastim doit être arrêté et un traitement approprié doit être instauré.
- Glomérulonéphrite :
- Des cas de glomérulonéphrite ont été signalés chez des patients recevant du filgrastim et du pegfilgrastim. Généralement, ces cas de glomérulonéphrite se sont résolus après réduction de la dose ou arrêt du filgrastim et du pegfilgrastim. Une surveillance au moyen d'analyses d'urine est recommandée.
- Syndrome de fuite capillaire :
- Des cas de syndrome de fuite capillaire, pouvant engager le pronostic vital si le traitement n'est pas initié à temps, ont été rapportés suite à l'administration de facteur de croissance de la lignée granulocytaire. Ce syndrome se caractérise par une hypotension, une hypoalbuminémie, des œdèmes et une hémoconcentration. Les patients développant des symptômes du syndrome de fuite capillaire doivent être étroitement surveillés et recevoir un traitement symptomatique standard, qui peut inclure un recours à des soins intensifs (cf Effets indésirables).
- Splénomégalie et rupture splénique :
- Des cas généralement asymptomatiques de splénomégalie et des cas de rupture splénique ont été rapportés chez des patients et des donneurs sains suite à l'administration de filgrastim. Certains cas de rupture splénique ont été fatals. Par conséquent, une surveillance clinique du volume de la rate doit être instituée (par ex., examen clinique, échographie). Un diagnostic de rupture splénique devra être envisagé chez les donneurs sains et/ou chez les patients présentant une douleur au niveau de l'hypochondre gauche ou une douleur au sommet de l'épaule. Des réductions de la dose de filgrastim ont permis un ralentissement de l'évolution ou un arrêt de la splénomégalie chez les patients atteints de neutropénie chronique sévère et chez 3 % des patients, une splénectomie a été nécessaire.
- Croissance de cellules malignes :
- Le G-CSF peut favoriser la croissance des cellules myéloïdes in vitro et des effets similaires peuvent être observés sur certaines cellules non myéloïdes in vitro.
- Syndrome myélodysplasique ou leucémie myéloïde chronique :
- L'innocuité et l'efficacité de l'administration du filgrastim chez les patients atteints de syndrome myélodysplasique ou de leucémie myéloïde chronique n'ont pas été établies. L'utilisation de filgrastim n'est pas indiquée dans ces pathologies. Il importe de bien différencier une transformation blastique de leucémie myéloïde chronique d'une leucémie aiguë myéloïde (LAM).
- Leucémie aiguë myéloïde :
- Les données de sécurité et d'efficacité disponibles étant limitées, le filgrastim doit être administré avec précaution chez les patients atteints de LAM secondaire. L'innocuité et l'efficacité de filgrastim n'ont pas été établies chez les patients atteints d'une LAM de novo, âgés de moins de 55 ans et ayant une cytogénétique favorable [t(8 ; 21), t(15 ; 17) et inv(16)].
- Thrombocytopénie :
- Une thrombocytopénie a été rapportée chez des patients recevant du filgrastim. La numération des plaquettes doit être étroitement surveillée, en particulier au cours des premières semaines de traitement par le filgrastim. Une interruption temporaire du traitement ou une diminution de la dose de filgrastim doivent être envisagées chez les patients avec neutropénie chronique sévère qui développent une thrombocytopénie (numération de plaquettes < 100 x 109/L).
- Leucocytose :
- Une leucocytose supérieure ou égale à 100 x 109/L a été observée chez moins de 5 % des sujets atteints de cancer recevant du filgrastim à des doses supérieures à 0,3 MU/kg/jour (3 microgrammes/kg/jour). Aucun effet indésirable directement attribuable à ce niveau de leucocytose n'a été rapporté.
- Cependant, en raison des risques potentiels associés à une hyperleucocytose, une numération leucocytaire à intervalles réguliers devra être réalisée lors du traitement par le filgrastim. Si le nombre de leucocytes est supérieur à 50 x 109/L après la date attendue du nadir, le filgrastim doit être arrêté immédiatement. Lorsqu'il est administré pour la mobilisation de CSP, le filgrastim doit être arrêté ou le dosage diminué si le nombre de leucocytes est supérieur à 70 x 109/L.
- Immunogénicité :
- Comme avec toutes les protéines thérapeutiques, il existe un risque potentiel d'immunogénicité. Les taux de production d'anticorps anti-filgrastim sont généralement faibles. Des anticorps liants peuvent être présents, comme avec tous les médicaments biologiques ; cependant, jusqu'à présent ceux-ci n'ont pas été associés à une activité neutralisante.
- Précautions spéciales chez les patients porteurs du trait drépanocytaire et atteints de drépanocytose :
- Des crises drépanocytaires, parfois fatales, ont été rapportées lors de l'utilisation de filgrastim chez des patients porteurs sains du trait drépanocytaire ou atteints d'anémie falciforme. Les médecins doivent être très prudents lorsqu'ils prescrivent du filgrastim à des patients porteurs sains du trait drépanocytaire ou atteints d'anémie falciforme.
- Ostéoporose :
- Il est souhaitable d'assurer une surveillance de la densité osseuse chez les patients ayant un terrain ostéoporotique et dont le traitement continu par le filgrastim est prévu pour une durée supérieure à 6 mois.
Le filgrastim ne doit pas être utilisé pour augmenter les doses de chimiothérapie cytotoxique au-delà des dosages établis.
- Risques associés à la chimiothérapie intensive :
- Une prudence particulière est requise lors du traitement de patients par chimiothérapie à doses élevées car les effets bénéfiques sur l'évolution tumorale n'ont pas été démontrés et une chimiothérapie intensive peut comporter des effets toxiques accrus, en particulier cardiaques, pulmonaires, neurologiques et dermatologiques (se référer aux informations de prescription concernant la chimiothérapie utilisée).
- Effet de la chimiothérapie sur les érythrocytes et les thrombocytes :
- Le traitement par le filgrastim seul n'agit pas en soi sur la thrombocytopénie ni sur l'anémie dues à la chimiothérapie myélosuppressive. Du fait de l'administration possible de doses plus élevées de chimiothérapie (c'est-à-dire dose complète du schéma prescrit), les risques de thrombocytopénie et d'anémie peuvent être majorés. Il est recommandé de surveiller régulièrement la numération plaquettaire et l'hématocrite. Il faut être particulièrement attentif lors de l'administration d'agents de chimiothérapie, seuls ou associés, connus pour être thrombopéniants.
- Il a été montré que l'utilisation de CSP mobilisées par le filgrastim réduit l'intensité et la durée de la thrombocytopénie liée à une chimiothérapie myélosuppressive ou myéloablative.
- Syndrome myélodysplasique et leucémie aiguë myéloïde chez les patients atteints d'un cancer du sein ou du poumon :
- Au cours de l'étude observationnelle menée après commercialisation, des cas de syndrome myélodysplasique (SMD) et de leucémie aiguë myéloïde (LAM) ont été associés à l'utilisation de pegfilgrastim, un médicament alternatif au G-CSF, combinée à une chimiothérapie et/ou une radiothérapie chez les patients atteints d'un cancer du sein ou du poumon. Une telle corrélation n'a pas été observée entre filgrastim et SMD/LAM. Toutefois, il convient de surveiller l'apparition de signes et symptômes de SMD/LAM chez les patients atteints d'un cancer du sein ou du poumon.
- Autres précautions spéciales :
- Les effets du filgrastim chez les patients présentant une diminution significative des précurseurs myéloïdes n'ont pas été étudiés. Le filgrastim agit avant tout sur les précurseurs des neutrophiles pour aboutir à une élévation du nombre de neutrophiles. De ce fait, la réponse au traitement peut être diminuée chez les patients présentant une réduction des précurseurs des neutrophiles (par exemple, chez les patients traités par une radiothérapie étendue ou une chimiothérapie prolongée ou chez les patients présentant une infiltration médullaire de la tumeur).
- Des troubles vasculaires, notamment des syndromes veino-occlusifs et des modifications des volumes hydriques, ont été rapportés de façon occasionnelle chez des patients recevant une chimiothérapie à haute dose suivie d'une transplantation.
- Des cas de réaction du greffon contre l'hôte (GvH), dont certains d'issue fatale, ont été observés chez des patients recevant le G-CSF après une greffe allogénique de moelle osseuse (cf Effets indésirables, Pharmacodynamie).
- L'augmentation de l'activité hématopoïétique de la moelle osseuse en réponse à un traitement par facteur de croissance a été associée à des anomalies transitoires à la scintigraphie osseuse. Ceci doit être pris en compte lors de l'interprétation des résultats de la scintigraphie osseuse.
- Une aortite a été signalée après administration de G-CSF chez des sujets sains et des patients atteints d'un cancer. Les symptômes ressentis comprenaient : fièvre, douleurs abdominales, malaise, maux de dos et augmentation des marqueurs inflammatoires (par ex., protéine C-réactive et nombre de globules blancs). Dans la plupart des cas, l'aortite a été diagnostiquée par un examen TDM et a été résolue après l'arrêt du traitement par G-CSF. Cf également Effets indésirables.
- Mobilisation :
- Il n'y a pas de comparaison prospective randomisée des deux méthodes de mobilisation recommandées (filgrastim seul ou en association avec une chimiothérapie myélosuppressive) chez une même population de patients. Le degré de variation des taux de cellules CD34+ entre les patients et entre les dosages des laboratoires rend difficile la comparaison directe entre les différentes études. Il est donc difficile de recommander la méthode de mobilisation idéale. Le choix de la méthode doit prendre en compte l'objectif thérapeutique global pour chaque patient.
- Exposition préalable à des agents cytotoxiques :
- Les patients ayant reçu au préalable une chimiothérapie intensive très myélosuppressive peuvent ne pas présenter une mobilisation des CSP suffisante pour obtenir le rendement recommandé (≥ 2,0 x 10⁶ cellules CD34+/kg) ou l'accélération de la normalisation du taux des plaquettes.
- Certains agents cytotoxiques sont particulièrement toxiques pour les cellules souches progénitrices et peuvent diminuer leur mobilisation. Des agents tels que le melphalan, la carmustine (BCNU) et le carboplatine peuvent réduire le rendement en cellules souches s'ils sont administrés pendant de longues périodes avant l'initiation de la mobilisation. Néanmoins, l'administration de melphalan, carboplatine ou BCNU, associée à celle du filgrastim, s'est montrée efficace pour la mobilisation des cellules souches. Si une greffe de CSP est envisagée, il est souhaitable de prévoir précocement une procédure de mobilisation de ces cellules dans le schéma thérapeutique du patient. Une attention particulière doit être portée au nombre de cellules souches recueillies avant l'administration de la chimiothérapie à haute dose chez ces patients. Si des rendements insuffisants sont constatés, selon les critères définis ci-dessus, d'autres schémas de traitement ne nécessitant pas de support en cellules souches doivent être envisagés.
- Estimation des rendements en cellules souches :
- Il convient d'attacher une attention particulière à la méthode de quantification utilisée pour l'estimation du taux de cellules souches collectées chez les patients traités par le filgrastim. Les résultats de la quantification des cellules CD34+ par cytométrie de flux varient suivant la méthodologie utilisée. Les recommandations quantitatives basées sur les études d'autres laboratoires doivent être interprétées avec prudence.
- L'analyse statistique montre qu'il existe une relation complexe mais continue entre le nombre de CD34+ réinjectés et la rapidité de la récupération plaquettaire après la chimiothérapie à haute dose.
- La recommandation d'un rendement minimum de cellules CD34+ ≥ 2,0 x 10⁶/kg est basée sur l'expérience publiée dans la littérature, démontrant une reconstitution hématologique correcte. Il semble que des rendements en CD34+ supérieurs soient liés à une récupération plus rapide, et des rendements inférieurs à une récupération plus lente.
La mobilisation des CSP n'apporte aucun bénéfice direct aux donneurs sains et doit être envisagée uniquement dans le cadre de la transplantation allogénique de cellules souches.
La mobilisation des CSP ne peut être envisagée que chez les donneurs qui répondent aux critères cliniques et biologiques retenus pour le don de cellules souches. Une attention particulière doit être apportée aux valeurs hématologiques et aux maladies infectieuses.
L'innocuité et l'efficacité du filgrastim n'ont pas été évaluées chez les donneurs sains âgés de moins de 16 ans ou de plus de 60 ans.
Une thrombocytopénie transitoire (numération plaquettaire < 100 x 109/L), consécutive à l'administration de filgrastim et aux cytaphérèses, a été observée chez 35 % des sujets étudiés. Parmi ces sujets, deux cas rapportés de numération plaquettaire < 50 x 109/L ont été attribués à la procédure de cytaphérèse.
Si plus d'une cytaphérèse est nécessaire, une attention particulière doit être portée aux donneurs dont la numération plaquettaire est < 100 x 109/L avant la cytaphérèse ; en général, celle-ci ne doit pas être effectuée si la numération plaquettaire est < 75 x 109/L.
La cytaphérèse ne doit pas être effectuée chez les donneurs sous traitement anticoagulant ou présentant des anomalies connues de l'hémostase.
Les donneurs ayant reçu du G-CSF pour la mobilisation des CSP doivent être suivis jusqu'à ce que les paramètres hématologiques soient redevenus normaux.
Les données actuelles indiquent que les interactions immunologiques entre le greffon de CSP allogénique et le système immunitaire du receveur peuvent être associées à un risque accru et chronique de réaction du greffon contre l'hôte, en comparaison avec la greffe de moelle osseuse.
Le filgrastim ne doit pas être administré à des patients présentant une neutropénie congénitale sévère et développant une leucémie ou présentant des signes d'évolution leucémique.
- Numération sanguine :
- D'autres modifications de la numération sanguine peuvent apparaître, notamment une anémie ou des augmentations transitoires des précurseurs myéloïdes. Une surveillance étroite de la numération sanguine est donc requise.
- Transformation en leucémie ou en syndrome myélodysplasique :
- Avant d'établir un diagnostic de neutropénie chronique sévère, il faut veiller particulièrement à distinguer cette affection d'autres dérèglements hématologiques comme l'anémie médullaire, la myélodysplasie et la leucémie myéloïde. Une numération-formule sanguine avec numération plaquettaire ainsi qu'un myélogramme et un caryotype doivent être réalisés avant le traitement.
- De rares cas (environ 3 %) de syndromes myélodysplasiques (SMD) ou de leucémies ont été observés lors d'essais cliniques chez les patients atteints de neutropénie chronique sévère traités par le filgrastim. Ces observations n'ont été faites que dans les cas de neutropénie congénitale. Cependant, les SMD et leucémies sont des complications naturelles de la maladie et la relation avec le traitement par filgrastim est incertaine. Un sous-ensemble d'environ 12 % des patients dont la formule cytogénétique était initialement normale a développé des anomalies, dont la monosomie 7, au cours des évaluations de routine. On ignore encore si le traitement à long terme des patients atteints de neutropénie chronique sévère favorise l'apparition d'anomalies cytogénétiques, d'un SMD ou d'une transformation leucémique. Il est recommandé de pratiquer un myélogramme et un caryotype chez les patients à intervalles réguliers (environ une fois par an).
- Autres précautions particulières :
- Les causes de neutropénie transitoire, telles que les infections virales, doivent être écartées.
- Les hématuries ont été fréquentes et des protéinuries sont survenues chez quelques patients. Des analyses d'urine doivent être effectuées régulièrement afin de déceler ces effets.
- L'innocuité et l'efficacité chez le nouveau-né et chez les patients atteints de neutropénie auto-immune n'ont pas été établies.
- Numération sanguine :
- La numération des polynucléaires neutrophiles (PNN) doit être étroitement surveillée, en particulier au cours des premières semaines du traitement par le filgrastim. Certains patients peuvent répondre très rapidement au traitement, avec dès le début une forte augmentation du taux de polynucléaires neutrophiles. Il est recommandé de surveiller le taux de PNN quotidiennement au cours des 2 à 3 premiers jours du traitement par le filgrastim. Par la suite, il est recommandé de doser le taux des PNN au moins deux fois par semaine pendant les deux premières semaines, puis une fois par semaine ou une semaine sur deux, durant la poursuite du traitement. Au cours de l'administration intermittente des doses de 30 MU/jour (300 microgrammes/jour) de filgrastim, on peut observer des fluctuations importantes du taux des PNN. Afin de déterminer le nadir du taux de PNN du patient, il est recommandé de procéder à une numération des PNN, immédiatement avant l'administration du filgrastim.
- Risques liés à l'administration de doses plus élevées de médicaments myélosuppresseurs :
- Le filgrastim seul ne prévient pas la thrombocytopénie et l'anémie dues aux médicaments myélosuppresseurs. Du fait de la possibilité d'administrer des doses ou des associations plus importantes de ces médicaments avec un traitement par le filgrastim, les risques de thrombocytopénie et d'anémie peuvent être majorés. Une surveillance régulière de la numération sanguine est recommandée (voir ci-dessus).
- Myélosuppression due aux infections et aux affections malignes :
- Les infections opportunistes comme celles à Mycobacterium avium ou les affections malignes comme le lymphome, touchant la moelle osseuse, peuvent également provoquer une neutropénie. Chez les patients porteurs d'une atteinte médullaire infectieuse ou maligne, il est indiqué de traiter spécifiquement la pathologie sous-jacente, en plus de l'administration de filgrastim pour le traitement de la neutropénie. Les effets du filgrastim sur la neutropénie due à une infection ou à une affection maligne envahissant la moelle osseuse n'ont pas été déterminés avec précision.
Zarzio contient du sorbitol (E420). Les patients présentant une intolérance héréditaire au fructose (IHF) ne doivent pas recevoir ce médicament, sauf en cas d'extrême nécessité.
Les bébés et les jeunes enfants (moins de 2 ans) peuvent ne pas avoir reçu de diagnostic d'intolérance héréditaire au fructose (IHF). Les médicaments contenant du fructose/sorbitol administrés par voie intraveineuse peuvent engager le pronostic vital et doivent être contre-indiqués dans cette population, sauf en cas de nécessité clinique absolue et en l'absence d'alternatives disponibles.
L'historique détaillé des symptômes d'IHF doit être recueilli pour chaque patient avant de prescrire ce médicament.
Ce médicament contient moins de 1 mmol (23 mg) de sodium par dose, c.-à-d. qu'il est essentiellement « sans sodium ».
INTERACTIONS
Interactions médicamenteuses :L'innocuité et l'efficacité de l'administration de filgrastim et d'une chimiothérapie myélosuppressive cytotoxique n'ont pas été formellement établies. L'utilisation du filgrastim n'est pas recommandée dans la période de 24 heures précédant ou suivant une chimiothérapie myélosuppressive cytotoxique, en raison de la sensibilité des cellules myéloïdes à division rapide à cette chimiothérapie. En cas de traitement concomitant par le filgrastim et le 5-fluorouracile, des données préliminaires observées chez un petit nombre de patients indiquent une augmentation possible de la sévérité de la neutropénie.
Les possibles interactions avec d'autres facteurs de croissance hématopoïétiques et avec les cytokines n'ont pas été étudiées au cours des essais cliniques.
Le lithium favorisant le relargage des neutrophiles, il est possible qu'il potentialise l'effet de filgrastim. Bien que cette association n'ait pas été spécifiquement étudiée, aucun effet indésirable dû à cette interaction n'a été mis en évidence.
FERTILITÉ/GROSSESSE/ALLAITEMENT
Grossesse :Il n'existe pas de données ou il existe des données limitées sur l'utilisation du filgrastim chez la femme enceinte. Les études effectuées chez l'animal ont mis en évidence une toxicité sur la reproduction. Une augmentation du nombre d'avortements spontanés a été observée chez le lapin à des doses plusieurs fois supérieures à l'exposition clinique et en présence de toxicité maternelle (cf Sécurité préclinique). Il a été rapporté dans la littérature des cas de passage transplacentaire du filgrastim chez des femmes enceintes.
Zarzio n'est pas recommandé pendant la grossesse.
Allaitement :
Il n'existe pas de données suffisantes sur l'excrétion du filgrastim/métabolites dans le lait maternel. Un risque pour les nouveau-nés/nourrissons ne peut être exclu. Une décision doit être prise soit d'interrompre l'allaitement, soit d'interrompre/de s'abstenir du traitement avec Zarzio en prenant en compte le bénéfice de l'allaitement pour l'enfant au regard du bénéfice du traitement pour la femme.
Fertilité :Le filgrastim n'a pas affecté les performances de reproduction ni la fertilité chez les rats mâles et femelles (cf Sécurité préclinique).
CONDUITE et UTILISATION DE MACHINES
Le filgrastim peut avoir une influence mineure sur l'aptitude à conduire des véhicules et à utiliser des machines. Des sensations vertigineuses peuvent survenir après l'administration de filgrastim (cf Effets indésirables).EFFETS INDÉSIRABLES
- a. Résumé du profil de sécurité :
- Les effets indésirables les plus sévères pouvant survenir au cours d'un traitement par filgrastim incluent : réaction anaphylactique, effets indésirables pulmonaires graves (y compris pneumonie interstitielle et SDRA), syndrome de fuite capillaire, splénomégalie sévère/rupture splénique, transformation en syndrome myélodysplasique ou en leucémie chez les patients atteints de NCS, GvH chez les patients ayant reçu une greffe allogénique de moelle osseuse ou une greffe de cellules souches progénitrices, ou crise drépanocytaire chez les patients atteints de drépanocytose.
- Les effets indésirables les plus fréquemment rapportés sont fièvre, douleurs musculo-squelettiques (qui comprend douleurs osseuses, dorsalgies, arthralgies, myalgies, douleurs dans les extrémités, douleurs musculo-squelettiques, douleurs thoraciques musculo-squelettiques, douleurs dans le cou), anémie, vomissements et nausées. Au cours des essais cliniques chez les patients atteints de cancer, les douleurs musculo-squelettiques ont été légères ou modérées chez 10 % des patients et sévères chez 3 % des patients.
- b. Tableau récapitulatif des effets indésirables :
- Les données des tableaux ci-dessous décrivent les effets indésirables rapportés dans les essais cliniques ou ayant fait l'objet d'une notification spontanée. Les effets indésirables sont présentés par ordre décroissant de gravité, au sein de chaque groupe de fréquence.
-
Classification système-organe MedDRA Effets indésirables Très fréquent (≥ 1/10) Fréquent (≥ 1/100, < 1/10) Peu fréquent (≥ 1/1 000, < 1/100) Rare (≥ 1/10 000, < 1/1 000) Infections et infestations Sepsis
Bronchite
Infection des voies respiratoires supérieures
Infection des voies urinairesAffections hématologiques et du système lymphatique Thrombocytopénie
Anémie(e)Splénomégalie(a)
Diminution du taux d'hémoglobine(e)Leucocytose(a) Rupture splénique(a)
Anémie falciforme avec crise
Hématopoïèse extramédullaireAffections du système immunitaire Hypersensibilité
Hypersensibilité au médicament(a)
Réaction du greffon contre l'hôte(b)Réaction anaphylactique Troubles du métabolisme et de la nutrition Diminution de l'appétit(e)
Élévation du taux sanguin de lactate déshydrogénaseHyperuricémie
Élévation de l'uricémieDiminution de la glycémie
Pseudogoutte(a) (chondro-calcinose à dépôts de cristaux de pyrophosphate)
Modifications des volumes hydriquesAffections psychiatriques Insomnie Affections du système nerveux Céphalées(a) Sensations vertigineuses
Hypoesthésie
ParesthésieAffections vasculaires Hypertension
HypotensionSyndrome veino-occlusif(d) Aortite
Syndrome de fuite capillaire(a)Affections respiratoires, thoraciques et médiastinales Hémoptysie
Dyspnée
Toux(a)
Douleur oropharyngée(a)(e)
ÉpistaxisSyndrome de détresse respiratoire aiguë(a)
Insuffisance respiratoire(a)
Œdème pulmonaire(a)
Hémorragie pulmonaire
Pneumonie interstitielle(a)
Infiltrations pulmonaires(a)
HypoxieAffections gastro-intestinales Diarrhées(a)(e)
Vomissements(a)(e)
Nausées(a)Douleur buccale
Constipation(e)Affections hépatobiliaires Hépatomégalie
Élévation du taux sanguin de phosphatases alcalinesÉlévation de l'aspartate amino-transférase
Élévation de la gamma-glutamyl-transféraseAffections de la peau et du tissu sous-cutané Alopécie(a) Éruption cutanée(a)
ÉrythèmeÉruption maculo-papulaire Vascularite cutanée
Syndrome de Sweet (dermatose aiguë fébrile neutrophilique)Affections musculo-squelettiques et du tissu conjonctif Douleur musculo-squelettique(c) Spasmes musculaires Ostéoporose Diminution de la densité osseuse
Exacerbation de la polyarthrite rhumatoïdeAffections du rein et des voies urinaires Dysurie
HématurieProtéinurie Glomérulonéphrite
Anomalie urinaireTroubles généraux et anomalies au site d'administration Fatigue(a)
Inflammation des muqueuses(a)
PyrexieDouleur thoracique(a)
Douleur(a)
Asthénie(a)
Malaise(e)
Œdème périphérique(e)Réaction au site d'injection Lésions, intoxications et complications d'interventions Réaction à la transfusion(e) -
(a) Cf rubrique c (Description de certains effets indésirables).
-
(b) Des cas de RGCH et des issues fatales ont été rapportés chez des patients suite à une greffe allogénique de moelle osseuse (cf rubrique c).
-
(c) Comprend des douleurs osseuses, des dorsalgies, des arthralgies, des myalgies, des douleurs dans les extrémités, des douleurs musculosquelettiques, des douleurs thoraciques musculosquelettiques, des douleurs dans le cou.
-
(d) Des cas ont été rapportés au cours de la surveillance après commercialisation chez des patients ayant reçu une greffe de moelle osseuse ou traités en vue de la mobilisation des CSP.
-
(e) Effets indésirables ayant une incidence plus élevée chez les patients recevant du filgrastim que chez ceux prenant le placebo, et associés aux séquelles de l'affection maligne sous-jacente ou de la chimiothérapie cytotoxique
- c. Description de certains effets indésirables particuliers :
-
- Hypersensibilité :
- Des réactions d'hypersensibilité, incluant anaphylaxie, éruption cutanée, urticaire, angio-œdème, dyspnée et hypotension, survenues lors du traitement initial ou d'un traitement ultérieur, ont été rapportées dans le cadre des études cliniques et de la pharmacovigilance. Globalement, ces réactions ont été signalées plus fréquemment à la suite d'une administration IV. Dans certains cas, les symptômes sont réapparus lors d'une nouvelle exposition au produit, ce qui suggère un lien de causalité. L'administration de filgrastim doit être définitivement arrêtée chez les patients connaissant une réaction allergique grave.
-
- Effets indésirables pulmonaires :
- Dans le cadre des études cliniques et au cours de la surveillance après commercialisation, des effets indésirables pulmonaires, incluant des pneumopathies interstitielles, des œdèmes pulmonaires et des infiltrations pulmonaires, ont été rapportés ; dans certains cas, ces effets ont évolué vers une insuffisance respiratoire ou un syndrome de détresse respiratoire aiguë (SDRA) pouvant avoir une issue fatale (cf Mises en garde et Précautions d'emploi).
-
- Splénomégalie et rupture splénique :
- Des cas de splénomégalie et de rupture splénique ont été observés à la suite de l'administration de filgrastim. Certains cas de rupture splénique ont été fatals (cf Mises en garde et Précautions d'emploi).
-
- Syndrome de fuite capillaire :
- Des cas de syndrome de fuite capillaire ont été rapportés lors de l'utilisation des facteurs de croissance de la lignée granulocytaire. Les cas rapportés concernaient généralement des patients atteints de pathologies malignes à un stade avancé, de sepsis, recevant de multiples chimiothérapies ou sous aphérèse (cf Mises en garde et Précautions d'emploi).
-
- Vascularite cutanée :
- Des cas de vascularite cutanée ont été signalés chez des patients traités par le filgrastim. Le mécanisme de la vascularite chez les patients recevant du filgrastim n'est pas connu. Lors du traitement au long cours, une vascularite cutanée a été rapportée chez 2 % des patients atteints de NCS.
-
- Leucocytose :
- Une leucocytose (leucocytes > 50 x 109/L) a été rapportée chez 41 % des donneurs sains et une thrombocytopénie transitoire (plaquettes < 100 x 109/L) a été rapportée chez 35 % des donneurs à la suite de l'administration du filgrastim et de la cytaphérèse (cf Mises en garde et Précautions d'emploi).
-
- Syndrome de Sweet :
- Des cas de syndromes de Sweet (dermatose aiguë fébrile neutrophilique) ont été rapportés chez des patients traités par le filgrastim.
-
- Pseudogoutte (chondrocalcinose à dépôts de cristaux de pyrophosphate) :
- Des cas de pseudogoutte (chondrocalcinose à dépôts de cristaux de pyrophosphate) ont été rapportés chez des patients atteints de cancer traités par le filgrastim.
-
- Réaction du greffon contre l'hôte (GvH) :
- Des cas de GvH et des issues fatales ont été rapportés chez des patients recevant le G-CSF après une greffe allogénique de moelle osseuse (cf Mises en garde et Précautions d'emploi, Pharmacodynamie).
- d. Population pédiatrique :
- Les données des études cliniques chez les patients pédiatriques indiquent que la sécurité et l'efficacité du filgrastim sont similaires chez les adultes et les enfants recevant une chimiothérapie cytotoxique, ce qui suggère que la pharmacocinétique du filgrastim ne présente pas de différences en fonction de l'âge. Le seul effet indésirable régulièrement rapporté a été les douleurs musculosquelettiques, ce qui ne diffère pas de l'expérience acquise chez la population adulte.
- Les données disponibles ne sont pas suffisantes pour permettre d'évaluer davantage l'utilisation du filgrastim chez les sujets pédiatriques.
- e. Autres populations particulières :
-
- Utilisation en gériatrie :
- Aucune différence globale de sécurité ou d'efficacité n'a été observée entre les sujets âgés de plus de 65 ans et les adultes plus jeunes (> 18 ans) recevant une chimiothérapie cytotoxique et l'expérience clinique n'a révélé aucune différence de réponse au traitement entre les patients âgés et les patients adultes plus jeunes. Les données disponibles ne sont pas suffisantes pour permettre d'évaluer l'utilisation du filgrastim chez les sujets gériatriques dans les autres indications approuvées du filgrastim.
-
- Patients pédiatriques atteints de NCS :
- Des cas de diminution de la densité osseuse et d'ostéoporose ont été rapportés chez des patients pédiatriques atteints de neutropénie chronique sévère ayant reçu un traitement chronique par le filgrastim.
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration : Agence nationale de sécurité du médicament et des produits de santé (ANSM) et réseau des Centres Régionaux de Pharmacovigilance. Site internet : https://signalement.social-sante.gouv.fr.
SURDOSAGE
Les effets d'un surdosage du filgrastim n'ont pas été établis. L'interruption du traitement par le filgrastim entraîne habituellement une réduction de 50 % des neutrophiles circulants en l'espace de 1 à 2 jour(s), et un retour à des taux normaux en 1 à 7 jour(s).
PHARMACODYNAMIE
Classe pharmacothérapeutique : Immunostimulants, facteur de stimulation des colonies (code ATC : L03AA02).
Zarzio est un médicament biosimilaire. Des informations détaillées sont disponibles sur le site internet de l'Agence européenne des médicaments http://www.ema.europa.eu.
Le G-CSF est une glycoprotéine qui régule la production et la libération des polynucléaires neutrophiles fonctionnels à partir de la moelle osseuse. Zarzio, contenant du r-metHuG-CSF (filgrastim), entraîne une augmentation marquée du nombre des polynucléaires neutrophiles circulants et une augmentation mineure des monocytes en 24 heures. Chez certains patients atteints de neutropénie chronique sévère, le filgrastim peut aussi induire une faible augmentation du nombre des éosinophiles et des basophiles circulants par rapport aux valeurs initiales. Certains de ces patients présentent déjà une éosinophilie ou une basophilie avant le traitement. Aux posologies recommandées, l'augmentation du taux de polynucléaires neutrophiles est dose-dépendante. Les neutrophiles produits en réponse au filgrastim possèdent des fonctions normales ou activées, comme le démontrent les tests de chimiotactisme et de phagocytose. Après arrêt du traitement par le filgrastim, le nombre de polynucléaires neutrophiles circulants diminue de 50 % en 1 à 2 jour(s) et se normalise dans un délai de 1 à 7 jour(s).
L'utilisation du filgrastim chez les patients traités par chimiothérapie cytotoxique entraîne une réduction significative de l'incidence, de la sévérité et de la durée tant de la neutropénie que des épisodes fébriles associés. Le traitement par le filgrastim réduit significativement la durée des neutropénies fébriles, de l'utilisation d'antibiotiques et de l'hospitalisation après une chimiothérapie d'induction pour une leucémie aiguë myéloïde ou après une chimiothérapie myélosuppressive suivie d'une greffe de moelle. L'incidence de la fièvre et des infections documentées n'a pas été réduite dans ces contextes. La durée de la fièvre n'a pas été réduite chez les patients sous chimiothérapie myélosuppressive suivie d'une greffe de moelle.
L'administration du filgrastim soit utilisé seul, soit après une chimiothérapie entraîne un passage de cellules souches progénitrices vers le sang circulant périphérique. Ces CSP autologues peuvent être recueillies par cytaphérèse et réinjectées après une cure de chimiothérapie à forte dose, avec ou sans greffe de moelle osseuse associée. L'injection de CSP accélère l'hématopoïèse en réduisant le risque de complications hémorragiques et le besoin de transfusion plaquettaire.
Chez les receveurs de CSP allogéniques obtenues après mobilisation par le filgrastim, la reconstitution hématologique est significativement plus rapide que chez les patients recevant une greffe de moelle osseuse allogénique, avec un délai significativement plus court de récupération plaquettaire non soutenue par transfusion plaquettaire.
Une étude rétrospective européenne évaluant l'utilisation de G-CSF à la suite d'une greffe de moelle osseuse allogénique chez des patients atteints de leucémie aiguë a indiqué un risque accru de GvH, de mortalité associée au traitement (MAT), ainsi que de mortalité, lorsque le G-CSF était administré. Une étude internationale rétrospective distincte chez des patients atteints de leucémie aiguë myéloïde et de leucémie chronique myéloïde n'a montré aucun effet sur le risque de GvH, MAT et mortalité. Une méta-analyse d'études portant sur des allogreffes, incluant les résultats de 9 études prospectives randomisées, 8 études rétrospectives et 1 étude cas-témoins, n'a détecté aucun effet sur le risque de GvH aiguë, de GvH chronique ou de mortalité précoce associée au traitement.
| Risque Relatif (IC à 95 %) de GvH et de MAT à la suite d'un traitement par G-CSF après greffe de moelle osseuse | |||
| Publication
Période de l'étude [n] |
GvH de grade aigu II-IV | GvH chronique | MAT |
| Méta-analyse (2003)
1986-2001(a) [1198] |
1,08 (0,87-1,33) | 1,02 (0,82-1,26) | 0,70 (0,38-1,31) |
| Étude européenne rétrospective (2004)
1992-2002(b) [1789] |
1,33 (1,08-1,64) | 1,29 (1,02-1,61) | 1,73 (1,30-2,32) |
| Étude internationale rétrospective (2006)
1995-2000(b) [2110] |
1,11 (0,86-1,42) | 1,10 (0,86-1,39) | 1,26 (0,95-1,67) |
(b) L'analyse comprend des patients ayant reçu une greffe de moelle osseuse au cours de cette période.
- Utilisation du filgrastim pour la mobilisation des CSP chez les donneurs sains en vue d'une allogreffe de CSP :
- Chez les donneurs sains, la dose de 1 MU/kg/jour (10 microgrammes/kg/jour) administrée par voie sous-cutanée pendant 4 à 5 jours consécutifs permet de collecter chez la majorité des donneurs une quantité supérieure ou égale à 4 x 10⁶ cellules CD34+/kg de poids corporel du receveur après deux cytaphérèses.
L'utilisation du filgrastim chez les patients, enfants ou adultes, atteints de neutropénie chronique sévère (neutropénie congénitale sévère, neutropénie cyclique et neutropénie idiopathique) induit une augmentation prolongée du chiffre absolu des neutrophiles dans la circulation périphérique et une réduction du risque infectieux et de ses conséquences.
L'utilisation du filgrastim chez les patients infectés par le VIH maintient un taux normal de polynucléaires neutrophiles rendant possible l'administration, aux doses prévues, des médicaments antiviraux et/ou autres médicaments myélosuppresseurs. Chez les patients infectés par le VIH ayant reçu du filgrastim, aucune augmentation de la réplication virale du VIH n'a été mise en évidence.
Comme les autres facteurs de croissance hématopoïétiques, le G-CSF a montré in vitro des propriétés de stimulation des cellules endothéliales humaines.
PHARMACOCINÉTIQUE
Des études croisées randomisées, en double aveugle, à dose unique ou multiple, menées chez 204 volontaires sains ont montré que le profil pharmacocinétique de Zarzio est comparable à celui du produit de référence après administration par voie sous-cutanée ou intraveineuse.
- Absorption :
- L'administration sous-cutanée d'une dose unique de 0,5 MU/kg (5 microgrammes/kg) a conduit à une concentration sérique maximale (Cmax) après une tmax de 4,5 ± 0,9 heures (moyenne ± écart-type).
- Distribution :
- Le volume de distribution dans le sang est d'environ 150 ml/kg. Suite à l'administration sous-cutanée des doses recommandées, la concentration sérique s'est maintenue au-dessus de 10 ng/ml pendant 8 à 16 heures. Il existe une corrélation linéaire positive entre la dose et la concentration sérique du filgrastim, que le produit soit administré par voie intraveineuse ou sous-cutanée.
- Élimination :
- La demi-vie d'élimination sérique médiane (t1/2) du filgrastim après administration sous-cutanée de doses uniques a été comprise entre 2,7 heures (1,0 MU/kg, 10 microgrammes/kg) et 5,7 heures (0,25 MU/kg, 2,5 microgrammes/kg) et a atteint 8,5 à 14 heures respectivement après 7 jours de traitement.
- Après administration de filgrastim en perfusion continue pendant une durée allant jusqu'à 28 jours, chez des patients en phase de récupération suite à une greffe de moelle osseuse autologue, aucun signe d'accumulation du médicament n'a été observé et les demi-vies d'élimination ont été comparables.
SÉCURITÉ PRÉCLINIQUE
Le filgrastim a été étudié lors d'études de toxicité à dose répétée allant jusqu'à un an ; elles ont révélé des changements attribuables aux actions pharmacologiques attendues, incluant augmentation des leucocytes, hyperplasie myéloïde de la moelle osseuse, granulopoïèse extramédullaire et splénomégalie. Ces modifications étaient réversibles après l'arrêt du traitement.
Les effets du filgrastim sur le développement prénatal ont été étudiés chez le rat et le lapin. L'administration par voie intraveineuse (80 microgrammes/kg/jour) de filgrastim à des lapins pendant la période d'organogenèse a été toxique pour la mère, augmente les avortements spontanés, les pertes post-implantatoires et diminue la taille moyenne d'une portée vivante ainsi que le poids fœtal.
Sur la base des données rapportées pour un produit similaire au filgrastim de référence, des résultats comparables ainsi qu'une augmentation des malformations fœtales ont été observés à une dose de 100 microgrammes/kg/jour, une dose toxique pour la mère qui correspondait à une exposition systémique d'environ 50 à 90 fois les expositions observées chez les patients traités avec la dose clinique de 5 microgrammes/kg/jour. La dose à laquelle il n'a pas été observé d'effets indésirables de toxicité embryofœtale dans cette étude était de 10 microgrammes/kg/jour, ce qui correspondait à une exposition systémique d'environ 3 à 5 fois les expositions observées chez les patients traités avec la dose clinique.
Chez les rates enceintes, aucune toxicité pour le fœtus, ni pour la mère n'a été observée à des doses allant jusqu'à 575 microgrammes/kg/jour. La progéniture des rats ayant reçu du filgrastim lors des périodes périnatales et d'allaitement a montré un retard de différenciation externe et un retard de croissance (≥ 20 microgrammes/kg/jour) ainsi qu'une légère diminution du taux de survie (100 microgrammes/kg/jour).
Il n'a pas été observé d'effet sur la fertilité des rats mâles ou femelles avec le filgrastim.
INCOMPATIBILITÉS
Zarzio ne doit pas être dilué dans une solution saline.
Ce médicament ne doit pas être mélangé avec d'autres médicaments à l'exception de ceux mentionnés dans la rubrique Modalités de manipulation et d'élimination.
Le filgrastim dilué peut s'adsorber sur les matériaux en verre ou en plastique, sauf s'il est dilué dans une solution de glucose 50 mg/ml (5 %), cf Modalités de manipulation et d'élimination.
MODALITÉS DE CONSERVATION
- Durée de conservation :
- 3 ans.
À conserver au réfrigérateur (entre 2 °C et 8 °C).
Conserver la seringue préremplie dans l'emballage extérieur à l'abri de la lumière.
Pendant sa durée de vie et pour l'usage ambulatoire, le patient peut sortir le produit du réfrigérateur et le conserver à température ambiante (ne dépassant pas 25 °C) durant une période unique pouvant aller jusqu'à 8 jours. A l'issue de cette période, le produit ne doit plus être remis au réfrigérateur et doit être jeté.
- Après dilution :
- La stabilité physicochimique de la solution diluée pour perfusion a été démontrée pendant 24 heures entre 2 °C et 8 °C. D'un point de vue microbiologique, le produit doit être utilisé immédiatement. S'il n'est pas utilisé immédiatement, la durée et les conditions de conservation du produit sont de la responsabilité de l'utilisateur et ne doivent normalement pas dépasser 24 heures à 2 °C à 8 °C, à moins que la reconstitution ait été réalisée dans des conditions d'asepsie contrôlées et validées.
MODALITÉS MANIPULATION/ÉLIMINATION
La solution doit être inspectée visuellement avant utilisation. Seules les solutions limpides sans particules doivent être utilisées.
Une exposition accidentelle à la congélation n'affecte pas la stabilité du filgrastim.
Zarzio ne contient aucun conservateur. Du fait du risque de contamination microbienne, les seringues préremplies de Zarzio sont exclusivement à usage unique.
- Dilution préalable à l'administration (optionnelle) :
- Si nécessaire, Zarzio peut être dilué dans une solution de glucose à 50 mg/ml (5 %).
- Une dilution à une concentration finale < 0,2 MU/ml (2 microgrammes/ml) n'est jamais recommandée.
- Pour les patients traités par le filgrastim dilué à des concentrations < 1,5 MU/ml (15 microgrammes/ml), il faut ajouter de l'albumine humaine sérique (SAH) afin d'obtenir une concentration finale de 2 mg/ml.
- Exemple : dans un volume final de 20 ml, toutes les doses de filgrastim inférieures à 30 MU (300 microgrammes) doivent être administrées avec 0,2 ml d'albumine humaine sérique à 200 mg/ml (20 %). Ph. Eur.
- Après dilution dans une solution de glucose à 50 mg/ml (5 %), le filgrastim est compatible avec le verre et diverses matières plastiques, y compris le polyvinylchloride, la polyoléfine (un copolymère de polypropylène et de polyéthylène) et le polypropylène.
- Utilisation de la seringue préremplie munie d'un protège-aiguille de sécurité :
- Le protège-aiguille de sécurité couvre l'aiguille après l'injection pour prévenir toute blessure par l'aiguille. Cela n'affecte pas le fonctionnement normal de la seringue. Appuyer doucement et régulièrement sur le piston jusqu'à ce que la dose entière ait été administrée et qu'il ne soit plus possible d'appuyer sur le piston. En maintenant une certaine pression sur le piston, retirer l'aiguille du patient. Le protège-aiguille de sécurité couvrira l'aiguille dès que le piston sera relâché.
- Élimination :
- Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
PRESCRIPTION/DÉLIVRANCE/PRISE EN CHARGE
LISTE I| Médicament soumis à prescription initiale hospitalière trimestrielle. | |
| AMM | EU/1/08/495/001 ; CIP 3400939354415 (2009, RCP rév 23.05.2025) 1 x 30 MU. |
| EU/1/08/495/003 ; CIP 3400939354644 (2009, RCP rév 23.05.2025) 5 x 30 MU. | |
| EU/1/08/495/005 ; CIP 3400939354873 (2009, RCP rév 23.05.2025) 1 x 48 MU. | |
| EU/1/08/495/007 ; CIP 3400939355016 (2009, RCP rév 23.05.2025) 5 x 48 MU. | |
| Prix : | 59,01 euros (1 seringue de solution à 30 MU). |
| 290,27 euros (5 seringues de solution à 30 MU). | |
| 95,34 euros (1 seringue de solution à 48 MU). | |
| 471,17 euros (5 seringues de solution à 48 MU). | |
| Remb Séc soc à 100 %. Collect. | |
Titulaire de l'AMM : Sandoz GmbH, Biochemiestr. 10, 6250 Kundl, Autriche.
Exploitant :
SANDOZ
9, place Marie-Jeanne Bassot
92300 Levallois-Perret
Info medic, pharmacovigilance et service client :
Tél :
www.sandoz.fr
Source : VIDAL · Mise à jour le 10/11/2026. Ces informations ne remplacent pas le conseil d’un professionnel de santé.