Médicaments
Mise à jour du 01/02/2025
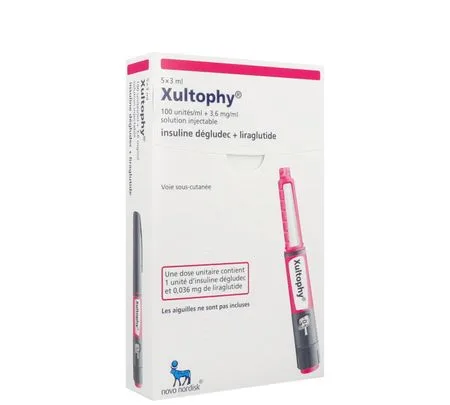
XULTOPHY®
insuline dégludec, liraglutide
FORMES et PRÉSENTATIONS
Solution injectable (SC) à 100 unités/ml + 3,6 mg/ml (isotonique, incolore, limpide) : Cartouche en stylo prérempli multidose jetable de 3 ml, boîte de 5.COMPOSITION
| par ml | |
| Insuline dégludec*
|
100 unités |
| Liraglutide*
|
3,6 mg |
Un stylo prérempli contient 3 ml, équivalant à 300 unités d'insuline dégludec et 10,8 mg de liraglutide.
Une dose unitaire contient 1 unité d'insuline dégludec et 0,036 mg de liraglutide.
* Produits dans Saccharomyces cerevisiae par la technique de l'ADN recombinant.INDICATIONS
Xultophy est indiqué chez les adultes pour le traitement du diabète de type 2 insuffisamment contrôlé pour améliorer le contrôle glycémique en complément d'un régime alimentaire et d'une activité physique en association avec d'autres médicaments par voie orale destinés au traitement du diabète. Pour les résultats des études concernant les associations, les effets sur le contrôle glycémique ainsi que sur les populations étudiées, cf Mises en garde et Précautions d'emploi, Interactions, Pharmacodynamie.POSOLOGIE ET MODE D'ADMINISTRATION
Posologie :Xultophy est administré une fois par jour en injection sous-cutanée. Xultophy peut être administré à n'importe quel moment de la journée, de préférence au même moment chaque jour.
La dose de Xultophy doit être ajustée en fonction des besoins individuels du patient. Il est recommandé d'optimiser le contrôle glycémique par l'ajustement de la dose en fonction de la glycémie à jeun.
Un ajustement de la dose peut être nécessaire si le patient augmente son activité physique, modifie son régime alimentaire habituel ou en cas de maladie concomitante.
Il est conseillé aux patients qui oublient une dose de la prendre dès qu'ils s'en rendent compte, puis de reprendre leur schéma posologique habituel en une fois par jour. Un intervalle minimum de 8 heures entre deux injections devra toujours être respecté. Ceci vaut également lorsque l'administration ne peut avoir lieu au même moment chaque jour.
L'administration de Xultophy s'effectue par doses unitaires. Une dose unitaire contient 1 unité d'insuline dégludec et 0,036 mg de liraglutide. Le stylo prérempli peut délivrer de 1 à 50 doses unitaires en une injection par paliers d'une dose unitaire. La dose quotidienne maximale de Xultophy est de 50 doses unitaires (50 unités d'insuline dégludec et 1,8 mg de liraglutide). Le compteur de dose sur le stylo affiche le nombre de doses unitaires.
- En ajout aux antidiabétiques oraux :
- La dose initiale recommandée de Xultophy est de 10 doses unitaires (10 unités d'insuline dégludec et 0,36 mg de liraglutide).
- Xultophy peut être ajouté à un traitement par antidiabétique oral existant. Lorsque Xultophy est ajouté à un traitement par sulfamide hypoglycémiant, une diminution de la dose du sulfamide hypoglycémiant devra être envisagée (cf Mises en garde et Précautions d'emploi).
- En remplacement d'un agoniste des récepteurs du GLP-1 :
- Avant de commencer Xultophy, le traitement par agonistes des récepteurs du GLP-1 devra être arrêté. Lors du remplacement d'un agoniste des récepteurs du GLP-1, la dose initiale recommandée de Xultophy est de 16 doses unitaires (16 unités d'insuline dégludec et 0,6 mg de liraglutide) (cf Pharmacodynamie). La dose initiale recommandée ne devra pas être dépassée. En cas d'un remplacement d'un agoniste des récepteurs du GLP-1 à longue durée d'action (par exemple administré une fois par semaine), la durée d'action prolongée devra être prise en considération. Le traitement par Xultophy devra être initié au moment où la dose suivante de l'agoniste des récepteurs du GLP-1 à longue durée d'action aurait dû être administrée. Il est recommandé de surveiller attentivement la glycémie lors du changement de traitement et durant les semaines suivantes.
- En remplacement d'un régime insulinique contenant une composante d'insuline basale :
- Avant de commencer Xultophy, le traitement par un régime insulinique devra être arrêté. Lors du remplacement de toute autre insulinothérapie contenant une composante d'insuline basale, la dose initiale recommandée de Xultophy est de 16 doses unitaires (16 unités d'insuline dégludec et 0,6 mg de liraglutide) (cf Mises en garde et Précautions d'emploi, Pharmacodynamie). La dose initiale recommandée ne devra pas être dépassée, mais dans certains cas pourra être réduite pour éviter une hypoglycémie. Il est recommandé de surveiller attentivement la glycémie lors du changement de traitement et durant les semaines suivantes.
- Populations particulières :
-
- Patients âgés (≥ 65 ans) :
- Xultophy peut être utilisé chez les patients âgés. Il est nécessaire d'intensifier la surveillance glycémique et d'ajuster la dose de façon individuelle.
-
- Insuffisance rénale :
- L'utilisation de Xultophy chez des patients présentant une insuffisance rénale légère, modérée ou sévère nécessite d'intensifier la surveillance glycémique et d'ajuster la dose de façon individuelle. Xultophy ne peut pas être recommandé chez les patients présentant une insuffisance rénale au stade terminale (cf Pharmacodynamie, Pharmacocinétique).
-
- Insuffisance hépatique :
- Xultophy peut être utilisé chez des patients présentant une insuffisance hépatique légère ou modérée. La surveillance glycémique doit être intensifiée et la dose doit être ajustée de façon individuelle. En raison de la présence de liraglutide, Xultophy n'est pas recommandé chez les patients présentant une insuffisance hépatique sévère (cf Pharmacocinétique).
-
- Population pédiatrique :
- Il n'y a pas d'utilisation justifiée de Xultophy dans la population pédiatrique.
Mode d'administration :
Xultophy doit être administré par voie sous-cutanée uniquement. Xultophy ne doit pas être administré par voie intraveineuse ou intramusculaire.
Xultophy est administré par voie sous-cutanée par injection dans la cuisse, le haut du bras ou l'abdomen. Une rotation des sites d'injection devra toujours être effectuée au sein d'une même région afin de diminuer le risque de développer une lipodystrophie et une amyloïdose cutanée (cf Mises en garde et Précautions d'emploi, Effets indésirables). Pour les instructions plus détaillées concernant l'administration, cf Modalités de manipulation et d'élimination.
Xultophy ne doit pas être prélevé de la cartouche du stylo prérempli dans une seringue (cf Mises en garde et Précautions d'emploi).
Les patients doivent être informés qu'ils doivent toujours utiliser une aiguille neuve. La réutilisation des aiguilles du stylo à insuline augmente le risque d'obstruction des aiguilles pouvant conduire à un sous ou à un surdosage. En cas d'obstruction des aiguilles, les patients doivent suivre les instructions décrites dans les instructions d'utilisation accompagnant la notice (cf Modalités de manipulation et d'élimination).
CONTRE-INDICATIONS
Hypersensibilité à l'une des deux substances actives, aux deux substances actives ou à l'un des excipients mentionnés à la rubrique Composition.MISES EN GARDE et PRÉCAUTIONS D'EMPLOI
Xultophy ne doit pas être utilisé chez les patients diabétiques de type 1 ou pour le traitement d'une acidocétose diabétique.
- Hypoglycémie :
- Une hypoglycémie peut survenir si la dose de Xultophy est trop élevée par rapport aux besoins. L'omission d'un repas ou un exercice physique important non prévu peut entraîner une hypoglycémie. En association à un sulfamide hypoglycémiant, le risque d'hypoglycémie peut être diminué en réduisant la dose du sulfamide hypoglycémiant. Les maladies concomitantes au niveau des reins, du foie ou des glandes surrénales, hypophysaire ou thyroïdienne peuvent nécessiter un ajustement de la dose de Xultophy. Les patients dont le contrôle glycémique est nettement amélioré (par exemple dans le cadre d'une insulinothérapie intensifiée) peuvent constater un changement de leurs signes précurseurs habituels d'hypoglycémie et doivent donc être avertis de cette éventualité. Les signes précurseurs habituels de l'hypoglycémie (cf Effets indésirables) peuvent disparaître chez les patients présentant un diabète ancien. L'effet prolongé de Xultophy peut retarder la récupération après une hypoglycémie.
- Hyperglycémie :
- Une posologie inadaptée et/ou un arrêt du traitement antidiabétique peuvent entraîner une hyperglycémie et potentiellement un coma hyperosmolaire. En cas d'arrêt de Xultophy, il faudra s'assurer que les instructions concernant l'instauration d'un autre traitement antidiabétique sont suivies. De plus, les maladies concomitantes, en particulier les infections, peuvent entraîner une hyperglycémie et, de ce fait, augmenter les besoins en traitement antidiabétique. En général, les premiers symptômes de l'hyperglycémie apparaissent progressivement, en quelques heures ou quelques jours. Il s'agit d'une sensation de soif, de mictions plus fréquentes, de nausées, de vomissements, de somnolence, de sécheresse et rougeur cutanées, de sécheresse buccale, de perte d'appétit et d'odeur acétonique de l'haleine.
- L'administration d'une insuline d'action rapide doit être envisagée dans les situations d'hyperglycémie sévère. Non traités, les épisodes hyperglycémiques peuvent éventuellement conduire à un coma hyperosmolaire ou à une acidocétose diabétique, potentiellement létaux.
- Affections de la peau et du tissu sous-cutané :
- Les patients doivent avoir pour instruction d'effectuer une rotation continue des sites d'injection afin de réduire le risque de développer une lipodystrophie et une amyloïdose cutanée. Il existe un risque potentiel d'absorption retardée de l'insuline et d'aggravation du contrôle de la glycémie suite à des injections d'insuline au niveau de sites présentant ces réactions. Il a été rapporté qu'un changement soudain du site d'injection vers une zone non affectée entraîne une hypoglycémie. La surveillance de la glycémie est recommandée après changement du site d'injection d'une zone affectée vers une zone non affectée, et un ajustement de la dose des médicaments antidiabétiques peut être envisagé.
- Association de la pioglitazone et des insulines :
- Des cas d'insuffisance cardiaque ont été rapportés lorsque la pioglitazone était utilisée en association avec de l'insuline, en particulier chez les patients présentant des facteurs de risque de survenue d'une insuffisance cardiaque. Ceci doit être pris en compte si un traitement associant la pioglitazone et Xultophy est envisagé. Si une telle association est instaurée, il sera nécessaire de surveiller, chez ces patients, la survenue de signes et de symptômes d'insuffisance cardiaque, de prise de poids et d'œdème. La pioglitazone devra être arrêtée si une aggravation des symptômes d'insuffisance cardiaque survient.
- Affection oculaire :
- Une intensification de l'insulinothérapie, qui est un composant de Xultophy, avec une amélioration soudaine de l'équilibre glycémique peut être associée à une aggravation transitoire de la rétinopathie diabétique, tandis que l'amélioration de l'équilibre glycémique à long terme diminue le risque de progression de la rétinopathie diabétique.
- Formation d'anticorps :
- L'administration de Xultophy peut induire la formation d'anticorps dirigés contre l'insuline dégludec et/ou le liraglutide. Dans de rares cas, la présence de ces anticorps peut nécessiter un ajustement de la dose de Xultophy afin de corriger une tendance à l'hyperglycémie ou à l'hypoglycémie. Très peu de patients ont développé des anticorps dirigés spécifiquement contre l'insuline dégludec, des anticorps croisés dirigés contre l'insuline humaine ou des anticorps dirigés contre le liraglutide après un traitement par Xultophy. L'apparition d'anticorps n'a pas été associée à une réduction de l'efficacité de Xultophy.
- Pancréatite aiguë :
- Des cas de pancréatites aiguës ont été observés lors de l'utilisation d'agonistes des récepteurs du GLP-1, incluant le liraglutide. Les patients doivent être informés des symptômes caractéristiques de la pancréatite aiguë. En cas de suspicion de pancréatite, Xultophy devra être arrêté ; si une pancréatite aiguë est confirmée, Xultophy ne devra pas être réadministré.
- Événements indésirables thyroïdiens :
- Des effets indésirables thyroïdiens, comme un goitre ont été rapportés dans les essais cliniques portant sur des agonistes des récepteurs du GLP-1, incluant le liraglutide et en particulier chez les patients présentant une maladie thyroïdienne préexistante. Xultophy doit donc être utilisé avec précaution chez ces patients.
- Maladie inflammatoire de l'intestin et gastroparésie diabétique :
- Il n'existe aucune expérience avec Xultophy chez les patients présentant une maladie inflammatoire de l'intestin ou une gastroparésie diabétique. Xultophy n'est donc pas recommandé chez ces patients.
- Déshydratation :
- Des signes et des symptômes de déshydratation, incluant une insuffisance rénale et une insuffisance rénale aiguë, ont été rapportés dans des essais cliniques portant sur des agonistes des récepteurs du GLP-1, incluant le liraglutide qui est un composant de Xultophy. Les patients traités par Xultophy doivent être avertis du risque potentiel de déshydratation lié aux effets indésirables gastro-intestinaux et doivent prendre des précautions pour éviter une perte hydrique.
- Prévention des erreurs médicamenteuses :
- Les patients doivent avoir pour consigne de toujours vérifier l'étiquette du stylo avant chaque injection afin d'éviter les confusions accidentelles entre Xultophy et les autres antidiabétiques injectables.
- Les patients doivent contrôler visuellement le nombre d'unités sélectionnées sur le compteur de dose du stylo. Pour pouvoir réaliser eux-mêmes leurs injections, les patients doivent donc être en mesure de lire le compteur de dose du stylo. Les patients aveugles ou malvoyants doivent avoir pour consigne de toujours demander l'aide d'une autre personne ayant une bonne vue et formée à l'utilisation du dispositif injecteur d'insuline.
- Afin d'éviter des erreurs de dose et un éventuel surdosage, les patients et les professionnels de santé ne doivent jamais utiliser une seringue pour prélever le médicament de la cartouche du stylo prérempli.
- En cas d'obstruction des aiguilles, les patients doivent suivre les instructions décrites dans les instructions d'utilisation accompagnant la notice (cf Modalités de manipulation et d'élimination).
- Aspiration pulmonaire en association avec une anesthésie générale ou une sédation profonde :
- Des cas d'aspiration pulmonaire du contenu gastrique ont été signalés chez des patients recevant des agonistes des récepteurs du GLP-1 subissant une anesthésie générale ou une sédation profonde. Par conséquent, le risque accru de contenu gastrique résiduel, en raison du retard de vidange gastrique (cf Effets indésirables), doit être pris en considération avant de réaliser des procédures impliquant une anesthésie générale ou une sédation profonde.
- Populations non étudiées :
- Le passage de doses d'insuline basale < 20 unités et > 50 unités à Xultophy n'a pas été étudié.
- Il n'y a pas d'expérience thérapeutique chez les patients présentant une insuffisance cardiaque congestive de classe IV New York Heart Association (NYHA). Xultophy n'est donc pas recommandé chez ces patients.
- Excipients :
- Xultophy contient moins de 1 mmol de sodium (23 mg) par dose ; c'est-à-dire qu'il est essentiellement « sans sodium ».
- Traçabilité :
- Afin d'améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
INTERACTIONS
Interactions médicamenteuses :- Interactions pharmacodynamiques :
- Aucune étude d'interaction avec Xultophy n'a été réalisée.
- Un certain nombre de substances affectent le métabolisme du glucose et peuvent nécessiter un ajustement de la dose de Xultophy.
- Les substances suivantes peuvent réduire les besoins en Xultophy : antidiabétiques, inhibiteurs de la monoamine oxydase (IMAO), bêtabloquants, inhibiteurs de l'enzyme de conversion de l'angiotensine (IEC), salicylés, stéroïdes anabolisants et sulfamides.
- Les substances suivantes peuvent augmenter les besoins en Xultophy : contraceptifs oraux, thiazidiques, glucocorticoïdes, hormones thyroïdiennes, sympathomimétiques, hormones de croissance et danazol.
- Les bêtabloquants peuvent masquer les symptômes de l'hypoglycémie.
- L'octréotide et le lanréotide peuvent accroître ou réduire les besoins en Xultophy.
- L'alcool peut intensifier ou réduire l'effet hypoglycémiant de Xultophy.
- Interactions pharmacocinétiques :
- Les données in vitro suggèrent un faible potentiel d'interactions médicamenteuses pharmacocinétiques au niveau du CYP et de la liaison aux protéines tant pour le liraglutide que pour l'insuline dégludec.
- Le léger ralentissement de la vidange gastrique observé avec le liraglutide est susceptible d'influencer l'absorption des médicaments administrés de façon concomitante par voie orale. Les études d'interaction n'ont pas mis en évidence de retard d'absorption cliniquement significatif.
-
- Warfarine et autres dérivés de la coumarine : aucune étude d'interaction n'a été réalisée. Une interaction cliniquement significative avec des principes actifs peu solubles ou à marge thérapeutique étroite comme la warfarine ne peut être exclue. Lors de l'initiation du traitement par Xultophy chez les patients sous warfarine ou autres dérivés de la coumarine, il est recommandé de surveiller plus fréquemment l'INR (rapport normalisé international).
- Paracétamol : le liraglutide n'a pas modifié l'exposition totale au paracétamol après administration d'une dose unique de 1000 mg. La Cmax du paracétamol a diminué de 31 % et le tmax médian a été retardé jusqu'à 15 min. Aucun ajustement de la dose n'est nécessaire en cas de prise concomitante de paracétamol.
- Atorvastatine : le liraglutide n'a pas modifié l'exposition totale à l'atorvastatine de façon cliniquement significative après administration d'une dose unique de 40 mg d'atorvastatine. Par conséquent, aucun ajustement de la dose d'atorvastatine n'est nécessaire en cas d'administration avec du liraglutide. Avec le liraglutide, la Cmax de l'atorvastatine a diminué de 38 % et le tmax médian a été retardé, passant de 1 h à 3 h.
- Griséofulvine : le liraglutide n'a pas modifié l'exposition totale à la griséofulvine après administration d'une dose unique de 500 mg de griséofulvine. La Cmax de la griséofulvine a augmenté de 37 % alors que le tmax médian n'a pas changé. Aucun ajustement de la dose de griséofulvine et des autres composés à solubilité faible et perméabilité élevée n'est nécessaire.
- Digoxine : après administration d'une dose unique de 1 mg de digoxine avec du liraglutide, l'ASC de la digoxine a été réduite de 16 % et la Cmax a diminué de 31 %. Le tmax médian de la digoxine (temps pour atteindre la concentration maximale de digoxine) a été retardé, passant de 1 h à 1,5 h. Ces résultats indiquent qu'aucun ajustement de la dose de la digoxine n'est nécessaire.
- Lisinopril : après administration d'une dose unique de 20 mg de lisinopril avec du liraglutide, l'ASC du lisinopril a été réduite de 15 % et la Cmax a diminué de 27 %. Avec le liraglutide, le tmax médian du lisinopril a été retardé, passant de 6 h à 8 h. Ces résultats indiquent qu'aucun ajustement de la dose du lisinopril n'est nécessaire.
- Contraceptifs oraux : après administration d'une dose unique d'un contraceptif oral, le liraglutide a diminué la Cmax de l'éthinylestradiol et du lévonorgestrel de 12 % et 13 % respectivement. Pour les deux composés, le tmax a été retardé de 1,5 h avec le liraglutide. Aucun effet cliniquement significatif sur l'exposition totale à l'éthinylestradiol et au lévonorgestrel n'a été observé. Il n'est donc pas attendu de modification de l'effet contraceptif lors d'une administration concomitante avec le liraglutide.
- Warfarine et autres dérivés de la coumarine : aucune étude d'interaction n'a été réalisée. Une interaction cliniquement significative avec des principes actifs peu solubles ou à marge thérapeutique étroite comme la warfarine ne peut être exclue. Lors de l'initiation du traitement par Xultophy chez les patients sous warfarine ou autres dérivés de la coumarine, il est recommandé de surveiller plus fréquemment l'INR (rapport normalisé international).
FERTILITÉ/GROSSESSE/ALLAITEMENT
Grossesse :Il n'y a pas d'expérience clinique concernant l'utilisation de Xultophy, de l'insuline dégludec ou du liraglutide chez la femme enceinte. En cas de projet de grossesse ou en cas de grossesse, le traitement par Xultophy devra être interrompu.
Les études de reproduction effectuées chez l'animal avec l'insuline dégludec n'ont mis en évidence aucune différence entre l'insuline dégludec et l'insuline humaine en termes d'embryotoxicité et d'effets tératogènes. Les études effectuées chez l'animal avec le liraglutide ont mis en évidence une toxicité sur la reproduction, cf Sécurité préclinique. Le risque potentiel chez l'espèce humaine n'est pas connu.
Allaitement :
Il n'y a pas d'expérience clinique concernant l'utilisation de Xultophy pendant l'allaitement. On ne sait pas si l'insuline dégludec ou le liraglutide sont excrétés dans le lait maternel. En raison du manque d'expérience, Xultophy ne devra pas être utilisé pendant l'allaitement.
Chez les rats, l'insuline dégludec était sécrétée dans le lait ; la concentration dans le lait était plus faible que dans le plasma. Les études effectuées chez l'animal ont montré que le liraglutide et les métabolites à forte homologie structurelle étaient peu transférés dans le lait. Des études non cliniques avec le liraglutide réalisées chez de jeunes rats allaités ont mis en évidence un ralentissement de la croissance néonatale lié au traitement (cf Sécurité préclinique).
Fertilité :Il n'y a pas d'expérience clinique sur la fertilité avec Xultophy.
Les études de reproduction effectuées chez l'animal avec l'insuline dégludec n'ont mis en évidence aucun effet indésirable sur la fertilité. Hormis une légère diminution du nombre d'embryons vivants, les études avec le liraglutide effectuées chez l'animal n'ont pas mis en évidence d'effets délétères sur la fertilité.
CONDUITE et UTILISATION DE MACHINES
Les capacités de concentration et les réflexes du patient peuvent être diminués en cas d'hypoglycémie. Ceci pourrait constituer un risque dans les situations où ces facultés sont indispensables (par exemple la conduite de véhicules ou l'utilisation de machines).Les patients doivent être informés des précautions à prendre afin d'éviter toute hypoglycémie pendant la conduite de véhicules. Ceci est particulièrement important chez les patients peu ou mal familiarisés avec les signes précurseurs d'hypoglycémie ou sujets à de fréquents épisodes hypoglycémiques. Dans de telles circonstances, l'aptitude à conduire des véhicules doit être réévaluée.
EFFETS INDÉSIRABLES
- Résumé du profil de sécurité :
- Le programme de développement clinique de Xultophy a inclus approximativement 1900 patients traités par Xultophy.
- Les effets indésirables les plus fréquemment rapportés lors du traitement avec Xultophy étaient l'hypoglycémie et les effets indésirables gastro-intestinaux (cf « Description de certains effets indésirables » ci-dessous).
- Liste tabulée des effets indésirables :
- Les effets indésirables associés à Xultophy sont mentionnés dans la liste ci-dessous selon la classe de systèmes d'organes et la fréquence. Les catégories de fréquences sont définies de la manière suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1000, < 1/100), rare (≥ 1/10 000, < 1/1000), très rare (< 1/10 000) ; fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
-
Tableau 1 : Effets indésirables rapportés lors d'études contrôlées de phase 3 Classes de systèmes d'organes MedDRA Fréquence Effet indésirable Affections du système immunitaire Peu fréquent Urticaire, hypersensibilité Fréquence indéterminée Réaction anaphylactique Troubles du métabolisme et de la nutrition Très fréquent Hypoglycémie Fréquent Diminution de l'appétit Peu fréquent Déshydratation Affections du système nerveux Fréquent Vertiges Peu fréquent Dysgueusie Affections gastro-intestinales Fréquent Nausées, diarrhées, vomissements, constipation, dyspepsie, gastrite, douleurs abdominales, reflux gastro-œsophagien, distension abdominale Peu fréquent Éructations, flatulences Fréquence indéterminée Pancréatite (y compris pancréatite nécrosante), retard de la vidange gastrique*, occlusion intestinale* Affections hépatobiliaires Peu fréquent Lithiase biliaire, cholécystite Affections de la peau et du tissu sous-cutané Peu fréquent Rash, prurit, lipodystrophie acquise Fréquence indéterminée Amyloïdose cutanée* Troubles généraux et anomalies au site d'administration Fréquent Réactions au site d'injection Fréquence indéterminée Œdèmes périphériques Investigations Fréquent Lipase augmentée, amylase augmentée Peu fréquent Fréquence cardiaque augmentée -
* EI provenant de données après commercialisation.
- Description de certains effets indésirables :
-
- Hypoglycémie :
- L'hypoglycémie peut survenir lorsque la dose de Xultophy est trop élevée par rapport aux besoins. L'hypoglycémie sévère peut entraîner une perte de connaissance et/ou des convulsions et peut causer une altération transitoire ou définitive des fonctions cérébrales, voire le décès. Les symptômes de l'hypoglycémie surviennent habituellement de manière soudaine. Ils peuvent inclure : sueurs froides, pâleur et froideur cutanées, fatigue, nervosité ou tremblement, anxiété, asthénie ou faiblesse inhabituelles, confusion, difficulté de concentration, somnolence, sensation de faim excessive, troubles visuels, céphalées, nausées et palpitations. Pour les fréquences de l'hypoglycémie, veuillez vous reporter à la rubrique Pharmacodynamie.
-
- Réactions allergiques :
- Des réactions allergiques (se manifestant par des signes et symptômes tels qu'une urticaire (0,3 % des patients traités avec Xultophy), un rash (0,7 %), un prurit (0,5 %) et/ou un gonflement du visage (0,2 %)) ont été rapportées avec Xultophy. Quelques cas de réactions anaphylactiques associées à d'autres symptômes, tels qu'une hypotension, des palpitations, une dyspnée et des œdèmes, ont été rapportés lors de la commercialisation du liraglutide. Les réactions anaphylactiques peuvent potentiellement menacer le pronostic vital.
-
- Effets indésirables gastro-intestinaux :
- Les effets indésirables gastro-intestinaux peuvent survenir plus fréquemment en début de traitement avec Xultophy et s'atténuent généralement en quelques jours ou quelques semaines avec la poursuite du traitement. Des nausées ont été rapportées chez 7,8 % des patients et étaient transitoires chez la plupart d'entre eux. La proportion de patients rapportant, par semaine, des nausées à n'importe quel moment durant le traitement a été inférieure à 4 %. Des diarrhées et des vomissements ont été rapportés chez respectivement 7,5 % et 3,9 % des patients. Les nausées et les diarrhées étaient fréquentes avec Xultophy et très fréquentes avec le liraglutide. De plus, une constipation, une dyspepsie, une gastrite, des douleurs abdominales, un reflux gastro-œsophagien, une distension abdominale, une éructation, des flatulences et une diminution de l'appétit ont été rapportés jusqu'à 3,6 % des patients traités avec Xultophy.
-
- Réactions au site d'injection :
- Des réactions au site d'injection (notamment hématome au site d'injection, douleur, hémorragie, érythème, nodules, gonflement, décoloration, prurit, chaleur et masse au site d'injection) ont été rapportées chez 2,6 % des patients traités avec Xultophy. Ces réactions étaient habituellement légères et transitoires et disparaissaient généralement lors de la poursuite du traitement.
-
- Affections de la peau et du tissu sous-cutanée :
- La lipodystrophie (notamment la lipohypertrophie, la lipoatrophie) et l'amyloïdose cutanée peuvent survenir au niveau du site d'injection et retarder l'absorption locale de l'insuline. Une rotation continue des sites d'injection au sein d'une zone donnée peut aider à diminuer ou éviter ces réactions (cf Mises en garde et Précautions d'emploi).
-
- Fréquence cardiaque augmentée :
- Une augmentation de la fréquence cardiaque par rapport au début de l'essai, en moyenne de 2 à 3 battements par minute, a été observée dans les essais cliniques avec Xultophy. Dans l'essai LEADER, il n'a pas été observé d'impact clinique à long terme de l'augmentation de la fréquence cardiaque sur le risque d'évènements cardiovasculaires avec le liraglutide (un composant de Xultophy) (cf Pharmacodynamie).
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration : Agence nationale de sécurité du médicament et des produits de santé (ANSM) et réseau des Centres Régionaux de Pharmacovigilance. Site internet : https://signalement.social-sante.gouv.fr.
SURDOSAGE
Les données disponibles concernant le surdosage en Xultophy sont limitées.
Une hypoglycémie peut se produire lorsque la dose de Xultophy dépasse les besoins du patient :- Les épisodes d'hypoglycémie légère peuvent être traités par administration orale de glucose ou d'autres aliments sucrés. On conseille donc aux patients d'avoir toujours sur eux des aliments sucrés.
- Les épisodes d'hypoglycémie sévère, au cours desquels le patient n'est pas capable de s'autotraiter, peuvent être traités par administration intramusculaire, sous-cutanée ou intranasale de glucagon par une personne formée à cet effet, ou par administration intraveineuse de glucose par les professionnels de santé. Si le patient ne répond pas au glucagon dans un délai de 10 à 15 minutes, du glucose devra être administré par voie intraveineuse. Dès que le patient a repris connaissance, une prise orale de glucides est recommandée afin de prévenir une rechute.
PHARMACODYNAMIE
Classe pharmacothérapeutique : Médicaments utilisés dans le diabète. Insulines et analogues pour injection, longue durée d'action (code ATC : A10AE56).
Xultophy est une association médicamenteuse constituée d'insuline dégludec et de liraglutide, dont les mécanismes d'action sont complémentaires pour améliorer le contrôle glycémique.
L'insuline dégludec est une insuline basale qui forme des multi-hexamères solubles après injection sous-cutanée, ce qui entraîne un dépôt à partir duquel l'insuline dégludec est lentement absorbée en continu dans la circulation, avec pour résultat un effet hypoglycémiant stable et plat de l'insuline dégludec, avec une faible variabilité de l'action de l'insuline d'un jour à l'autre.
L'insuline dégludec se lie spécifiquement au récepteur de l'insuline humaine et a donc les mêmes effets pharmacologiques que l'insuline humaine.
L'effet hypoglycémiant de l'insuline dégludec est dû à sa liaison aux récepteurs des cellules musculaires et adipeuses, facilitant ainsi l'assimilation du glucose, et à l'inhibition simultanée de la production hépatique de glucose.
Le liraglutide est un analogue du GLP-1 (glucagon-like peptide-1), présentant 97 % d'homologie avec le GLP-1 humain, qui se lie et active le récepteur du GLP-1 (GLP-1R). Après administration sous-cutanée, le profil d'action prolongée fait intervenir trois mécanismes : une auto-agrégation qui permet une absorption lente, une liaison à l'albumine et une stabilité enzymatique accrue vis-à-vis de la dipeptidyl peptidase-4 (DPP-4) et de l'endopeptidase neutre (NEP, neutral endopeptidase), ce qui se traduit par une longue demi-vie plasmatique.
L'action du liraglutide résulte d'une interaction spécifique avec les récepteurs du GLP-1 et améliore le contrôle glycémique en diminuant la glycémie à jeun et la glycémie postprandiale. Le liraglutide stimule la sécrétion d'insuline et diminue la sécrétion excessive de glucagon de façon glucose-dépendante. Ainsi, quand la glycémie est élevée, la sécrétion d'insuline est stimulée et la sécrétion de glucagon est inhibée. Inversement, lors d'une hypoglycémie, le liraglutide diminue la sécrétion d'insuline sans altérer la sécrétion du glucagon. Le mécanisme de diminution de la glycémie entraîne également un léger ralentissement de la vidange gastrique.
Le liraglutide réduit le poids et la masse grasse par des mécanismes diminuant la sensation de faim et les apports énergétiques.
Le GLP-1 est un régulateur physiologique de l'appétit et de la prise alimentaire, mais son mécanisme d'action exact n'est pas entièrement connu. Lors des études effectuées chez l'animal, l'administration périphérique de liraglutide a entraîné une assimilation dans des régions cérébrales spécifiques impliquées dans la régulation de l'appétit. Le liraglutide, par l'activation spécifique du GLP-1R, a ainsi augmenté la satiété et diminué les principaux signaux de la faim, ce qui a entraîné une perte de poids.
Les récepteurs du GLP-1 sont également exprimés dans des régions spécifiques du cœur, du système vasculaire, du système immunitaire et des reins. Dans les modèles de souris ayant de l'athérosclérose, le liraglutide a permis de prévenir la progression de la plaque aortique et a réduit l'inflammation de la plaque. De plus, le liraglutide a eu un effet bénéfique sur les lipides plasmatiques. Le liraglutide n'a pas réduit la taille des plaques déjà établies.
Xultophy a un profil pharmacodynamique stable, avec une durée d'action reflétant l'association des profils d'action individuels de l'insuline dégludec et du liraglutide, ce qui permet l'administration de Xultophy une fois par jour à n'importe quel moment, avec ou sans repas. Xultophy améliore le contrôle glycémique grâce au maintien d'une glycémie à jeun et d'une glycémie postprandiale basses, après tous les repas.
La diminution de la glycémie postprandiale a été confirmée dans une sous-étude avec un test réalisé 4 heures après un repas standard chez des patients n'ayant pas obtenu un contrôle glycémique adéquat sous metformine seule ou associée à de la pioglitazone. Xultophy a diminué les écarts de la glycémie postprandiale (moyenne sur 4 heures), et ce de manière significativement plus importante que l'insuline dégludec. Les résultats étaient similaires pour Xultophy et pour le liraglutide.
La sécurité et l'efficacité de Xultophy ont été évalués dans sept essais de phases 3 contrôlés, randomisés, en groupes parallèles dans différentes populations de patients présentant un diabète de type 2 défini par les traitements antidiabétiques antérieurs. Les traitements comparateurs comprenaient de l'insuline basale, un traitement par agoniste du récepteur du GLP-1, un placebo et un schéma de traitement à l'insuline de type basal-bolus. Les essais étaient d'une durée de 26 semaines pendant lesquelles entre 199 et 833 patients ont été randomisés pour recevoir Xultophy. Une étude a été prolongée à 52 semaines. Dans tous les essais, la dose initiale a été administrée en fonction du libellé de l'autorisation de mise sur le marché et un schéma de titration en deux fois par semaine de Xultophy a été utilisé (voir Tableau 2). Le même algorithme de titration a été appliqué pour les comparateurs de type insuline basale. Dans six études, Xultophy a démontré des améliorations cliniquement et statistiquement significatives du contrôle glycémique par rapport aux comparateurs, mesurés par l'hémoglobine glyquée (HbA1c), alors qu'une étude a démontré une réduction similaire de l'HbA1c dans les deux bras de traitement.
| Glycémie avant le petit déjeuner* | Ajustement de la dose (2 fois par semaine) | ||
| mmol/l | mg/dl | Xultophy (doses unitaires) | |
| < 4,0 | < 72 | -2 | |
| 4,0-5,0 | 72-90 | 0 | |
| > 5,0 | > 90 | +2 | |
- Contrôle glycémique :
-
- En ajout aux antidiabétiques oraux :
- L'ajout de Xultophy à la metformine seule ou en association avec la pioglitazone dans un essai ouvert, randomisé, contrôlé de 26 semaines a entraîné chez 60,4 % des patients traités avec Xultophy l'atteinte de la cible d'HbA1c < 7 % sans épisode d'hypoglycémie confirmée après 26 semaines de traitement. La proportion était significativement plus importante que celle observée avec l'insuline dégludec (40,9 %, odds ratio à 2,28, p < 0,0001) et était similaire à celle observée avec le liraglutide (57,7 %, odds ratio à 1,13, p = 0,3184). Les principaux résultats de l'essai sont mentionnés dans la Figure 1 et le Tableau 3.
- Les taux d'hypoglycémie confirmée étaient plus faibles avec Xultophy qu'avec l'insuline dégludec, indépendamment du contrôle glycémique, voir Figure 1.
- Le taux d'hypoglycémies sévères, définies comme des épisodes nécessitant l'assistance d'une autre personne, par patient-année d'exposition (pourcentage de patients) était de 0,01 (2 patients sur 825) avec Xultophy, de 0,01 (2 patients sur 412) avec l'insuline dégludec et de 0,00 (aucun des 412 patients) avec le liraglutide. Le taux d'événements d'hypoglycémie nocturne était similaire avec le traitement par Xultophy et avec le traitement par insuline dégludec.
- De manière générale, les patients traités avec Xultophy ont présenté moins d'effets indésirables gastro-intestinaux que ceux traités avec le liraglutide. Cela peut être dû à l'augmentation plus lente de la dose de liraglutide pendant l'initiation du traitement par Xultophy par rapport au liraglutide utilisé seul.
- L'efficacité et la sécurité de Xultophy se sont maintenues durant 52 semaines de traitement. La diminution de l'HbA1c entre le début de l'étude et à l'issue des 52 semaines était de 1,84 % avec Xultophy, la différence liée au traitement étant estimée à - 0,65 % par rapport au liraglutide (p < 0,0001) et à - 0,46 % par rapport à l'insuline dégludec (p < 0,0001). Le poids a diminué de 0,4 kg, avec une différence liée au traitement étant estimée à - 2,80 kg (p < 0,0001) entre Xultophy et l'insuline dégludec. Le taux d'hypoglycémies confirmées est resté stable à 1,8 événement par patient-année d'exposition, une réduction significative du risque global d'hypoglycémies confirmées étant maintenue, par rapport à l'insuline dégludec.
-
-
Figure 1 : HbA1c moyenne (%) en fonction des semaines de traitement (1er schéma) et taux d'hypoglycémies confirmées par patient-année d'exposition en fonction de l'HbA1c moyenne (%) (2e schéma) chez des patients diabétiques de type 2 n'ayant pas obtenu un contrôle glycémique adéquat sous metformine seule ou associée à de la pioglitazone
- Xultophy en ajout à un sulfamide hypoglycémiant seul ou associé à de la metformine, a été étudié dans un essai randomisé, contrôlé versus placebo, mené en double aveugle, d'une durée de 26 semaines. Les principaux résultats de l'essai sont mentionnés dans la Figure 2 et le Tableau 3.
-
Figure 2 : HbA1c moyenne (%) en fonction des semaines de traitement chez des patients diabétiques de type 2 n'ayant pas obtenu un contrôle glycémique adéquat sous un sulfamide hypoglycémiant seul ou associé à de la metformine
- Le taux d'hypoglycémies sévères par patient-année d'exposition (pourcentage de patients) était de 0,02 (2 patients sur 288) avec Xultophy et de 0,00 (0 patient sur 146) avec le placebo.
-
Tableaux 3 : Résultats à 26 semaines - En ajout de médicaments hypoglycémiants oraux Ajout à la metformine ± pioglitazone Xultophy Insuline dégludec Liraglutide n 833 413 414 HbA1c (%) Début → Fin de l'essai 8,3 → 6,4 8,3 → 6,9 8,3 → 7,0 Changement moyen -1,91 -1,44 -1,28 Différence estimée -0,47(a)(b) [-0,58 ; -0,36] -0,64(a)(b) [-0,75 ; -0,53] Patients (%) atteignant HbA1c < 7 % Tous les patients 80,6 65,1 60,4 Odds ratio estimé 2,38(b) [1,78 ; 3,18] 3,26(b) [2,45 ; 4,33] Patients (%) atteignant HbA1c ≤ 6,5 % Tous les patients 69,7 47,5 41,1 Odds ratio estimé 2,82(b) [2,17 ; 3,67] 3,98(b) [3,05 ; 5,18] Taux d'hypoglycémies confirmées* par patient-année d'exposition Taux (pourcentage de patients) 1,80 (31,9 %) 2,57 (38,6 %) 0,22 (6,8 %) Taux estimé 0,68(a)(c) [0,53 ; 0,87] 7,61(b) [5,17 ; 11,21] Poids (kg) Début → Fin de l'essai 87,2 → 86,7 87,4 → 89,0 87,4 → 84,4 Changement moyen -0,5 1,6 -3,0 Différence estimée -2,22(a)(b) [-2,64 ; -1,80] 2,44(b) [2,02 ; 2,86] Glycémie à jeun (mmol/l) Début → Fin de l'essai 9,2 → 5,6 9,4 → 5,8 9,0 → 7,3 Changement moyen -3,62 -3,61 -1,75 Différence estimée -0,17 [-0,41 ; 0,07] -1,76(b) [-2,0 ; -1,53] Dose à la fin de l'essai Insuline dégludec (unités) 38 53 - Liraglutide (mg) 1,4 - 1,8 Différence estimée, dose d'insuline dégludec -14,90(a)(b) [-17,14 ; -12,66] -
Ajout au sulfamide hypoglycémiant ± metformine Xultophy Placebo n 289 146 HbA1c (%) Début → Fin de l'essai 7,9 → 6,4 7,9 → 7,4 Changement moyen -1,45 -0,46 Différence estimée -1,02(a)(b) [-1,18 ; -0,87] Patients (%) atteignant HbA1c < 7 % Tous les patients 79,2 28,8 Odds ratio estimé 11,95(b) [7,22 ; 19,77] Patients (%) atteignant HbA1c ≤ 6,5 % Tous les patients 64,0 12,3 Odds ratio estimé 16,36(b) [9,05 ; 29,56] Taux d'hypoglycémies confirmées* par patient-année d'exposition Taux (pourcentage de patients) 3,52 (41,7 %) 1,35 (17,1 %) Taux estimé 3,74(b) [2,28 ; 6,13] Poids (kg) Début → Fin de l'essai 87,2 → 87,7 89,3 → 88,3 Changement moyen 0,5 -1,0 Différence estimée 1,48(b) [0,90 ; 2,06] Glycémie à jeun (mmol/l) Début → Fin de l'essai 9,1 → 6,5 9,1 → 8,8 Changement moyen -2,60 -0,31 Différence estimée -2,30(b) [-2,72 ; -1,89] Dose à la fin de l'essai Insuline dégludec (unités) 28 - Liraglutide (mg) 1,0 - Différence estimée, dose d'insuline dégludec - - Les valeurs de début d'essai, de fin d'essai et de changement ont été observées selon la méthode de la dernière observation rapportée. Les intervalles de confiance à 95 % sont indiqués entre crochets ([...]).
-
* L'hypoglycémie confirmée a été définie comme étant une hypoglycémie sévère (épisode nécessitant l'assistance d'une autre personne) et/ou une hypoglycémie mineure (glycémie < 3,1 mmol/l indépendamment des symptômes).
-
(a) Critères d'évaluation avec supériorité confirmée de Xultophy par rapport au comparateur.
-
(b) p < 0,0001.
-
(c) p < 0,05.
- Dans un essai en ouvert comparant l'efficacité et la sécurité de Xultophy et de l'insuline glargine 100 unités/ml, tous deux en ajout aux iSGLT2 ± ADO, Xultophy était supérieur à l'insuline glargine en réduisant l'HbA1c moyenne après 26 semaines de 1,9 % (de 8,2 % à 6,3 %) versus 1,7 % (de 8,4 % à 6,7 %) avec une différence de traitement estimée à -0,36 % [-0,50 ; -0,21]. Comparativement à la valeur initiale, Xultophy n'a pas entraîné de changement dans le poids corporel moyen alors qu'une augmentation du poids moyen de 2,0 kg a été observée chez les patients traités par l'insuline glargine (différence de traitement estimée à -1,92 kg [IC à 95 % : -2,64 ; -1,19]). Le pourcentage de patients ayant présenté une hypoglycémie sévère ou symptomatique confirmée par une glycémie était de 12,9 % dans le groupe Xultophy et de 19,5 % dans le groupe de l'insuline glargine (le ratio estimé était de 0,42 [IC à 95 % : 0,23 ; 0,75]). La dose journalière moyenne d'insuline à la fin de l'essai était de 36 unités pour les patients traités avec Xultophy et 54 unités pour les patients traités avec l'insuline glargine.
-
- En remplacement d'un traitement par agoniste des récepteurs du GLP-1 :
- Le remplacement d'un traitement par agoniste des récepteurs du GLP-1 par Xultophy a été étudié par rapport à un traitement inchangé par agoniste des récepteurs du GLP-1 (administré conformément à l'AMM) dans un essai randomisé, mené en ouvert d'une durée de 26 semaines, chez des patients diabétiques de type 2 n'ayant pas obtenu un contrôle glycémique adéquat sous agoniste des récepteurs du GLP-1 et metformine seuls (74,2 %), ou en association à de la pioglitazone (2,5 %), à des sulfamides hypoglycémiants (21,2 %) ou aux deux (2,1 %).
- Les principaux résultats de l'essai sont mentionnés dans la Figure 3 et le Tableau 4.
-
Figure 3 : HbA1c moyenne (%) par semaine de traitement chez des patients diabétiques de type 2 n'ayant pas obtenu un contrôle glycémique adéquat sous agonistes des récepteurs du GLP-1
- Le taux d'hypoglycémies sévères par patient-année d'exposition (pourcentage de patients) était de 0,01 (1 patient sur 291) avec Xultophy et de 0,00 (0 patient sur 199) avec les agonistes des récepteurs du GLP-1.
-
Tableau 4 : Résultats à 26 semaines - En remplacement d'un agoniste des récepteurs du GLP-1 En remplacement d'un agoniste des récepteurs du GLP-1 Xultophy Agoniste des récepteurs du GLP-1 n 292 146 HbA1c (%) Début → Fin de l'essai 7,8 → 6,4 7,7 → 7,4 Changement moyen -1,3 -0,3 Différence estimée -0,94(a)(b) [-1,11 ; -0,78] Patients (%) atteignant HbA1c < 7 % Tous les patients 75,3 35,6 Odds ratio estimé 6,84(b) [4,28 ; 10,94] Patients (%) atteignant HbA1c ≤ 6,5 % Tous les patients 63,0 22,6 Odds ratio estimé 7,53(b) [4,58 ; 12,38] Taux d'hypoglycémies confirmées* par patient-année d'exposition Taux (pourcentage de patients) 2,82 (32,0 %) 0,12 (2,8 %) Taux estimé 25,36(b) [10,63 ; 60,51] Poids (kg) Début → Fin de l'essai 95,6 → 97,5 95,5 → 94,7 Changement moyen 2,0 -0,8 Différence estimée 2,89(b) [2,17 ; 3,62] Glycémie à jeun (mmol/l) Début → Fin de l'essai 9,0 → 6,0 9,4 → 8,8 Changement moyen -2,98 -0,60 Différence estimée -2,64(b) [-3,03 ; -2,25] Dose à la fin de l'essai Insuline dégludec (unités) 43 La dose de l'agoniste des récepteurs du GLP-1 n'a pas été modifiée par rapport au début de l'essai Liraglutide (mg) 1,6 Différence estimée, dose d'insuline dégludec - Les valeurs de début d'essai, de fin d'essai et de changement ont été observées selon la méthode de la dernière observation rapportée. Les intervalles de confiance à 95 % sont indiqués entre crochets ([...]).
-
* L'hypoglycémie confirmée a été définie comme étant une hypoglycémie sévère (épisode nécessitant l'assistance d'une autre personne) et/ou une hypoglycémie mineure (glycémie < 3,1 mmol/l indépendamment des symptômes).
-
(a) Critères d'évaluation avec supériorité confirmée de Xultophy par rapport au comparateur.
-
(b) p < 0,001.
-
- En remplacement du traitement par insuline basale :
- Le remplacement de patients traités par l'insuline glargine (100 unités/ml) par Xultophy ou l'intensification de l'insuline glargine chez des patients insuffisamment contrôlés par l'insuline glargine (20-50 unités) et metformine ont été étudiés dans un essai de 26 semaines. La dose maximale autorisée dans l'essai était de 50 doses unitaires pour Xultophy tandis qu'il n'y avait pas de dose maximale pour l'insuline glargine. 54,3 % des patients traités avec Xultophy ont atteint la cible d'HbA1c < 7 % sans épisode d'hypoglycémie confirmée par rapport à 29,4 % des patients traités avec l'insuline glargine (odds ratio à 3,24, p < 0,001).
- Les principaux résultats de l'essai sont mentionnés dans la Figure 4 et le Tableau 5.
-
Figure 4 : HbA1c moyenne (%) par semaine de traitement chez des patients diabétiques de type 2 n'ayant pas obtenu un contrôle glycémique adéquat sous insuline glargine
- Le taux d'hypoglycémies sévères par patient-année d'exposition (pourcentage de patients) était de 0,00 (0 patient sur 278) avec Xultophy et de 0,01 (1 patient sur 279) avec l'insuline glargine. Le taux d'évènements d'hypoglycémie nocturne était significativement plus bas avec Xultophy par rapport à l'insuline glargine (taux lié au traitement estimé à 0,17, p < 0,001).
- Dans un second essai, le remplacement de l'insuline basale par Xultophy ou insuline dégludec a été étudié dans un essai randomisé en double aveugle de 26 semaines chez des patients insuffisamment contrôlés par l'insuline basale (20-40 unités) et metformine seule ou en association avec un sulfamide hypoglycémiant ou des glinides. L'insuline basale et le sulfamide hypoglycémiant ou des glinides ont été arrêtés au moment de la randomisation. La dose maximale autorisée était de 50 doses unitaires pour Xultophy et de 50 unités pour l'insuline dégludec. 48,7 % des patients traités avec Xultophy ont atteint la cible d'HbA1c < 7 % sans épisode d'hypoglycémie confirmée. Ce qui est un pourcentage significativement plus important que celui observé avec l'insuline dégludec (15,6 %, odds ratio à 5,57, p < 0,0001). Les principaux résultats de l'essai sont mentionnés dans la Figure 5 et le Tableau 5.
-
Figure 5 : HbA1c (%) moyenne par semaines de traitement chez des patients diabétiques de type 2 n'ayant pas obtenu un contrôle glycémique adéquat sous insuline basale
- Le taux d'hypoglycémies sévères par patient-année d'exposition (pourcentage de patients) était de 0,01 (1 patient sur 199) avec Xultophy et de 0,00 (0 patient sur 199) avec l'insuline dégludec. Le taux d'événements d'hypoglycémie nocturne était similaire entre le traitement par Xultophy et le traitement par insuline dégludec.
-
Tableaux 5 : Résultats à 26 semaines - En remplacement d'une insuline basale En remplacement de l'insuline glargine (100 unités/ml) Xultophy Insuline glargine, sans limitation des doses n 278 279 HbA1c (%) Début → Fin de l'essai 8,4 → 6,6 8,2 → 7,1 Changement moyen -1,81 -1,13 Différence estimée -0,59(a)(b) [-0,74 ; -0,45] Patients (%) atteignant HbA1c < 7 % Tous les patients 71,6 47,0 Odds ratio estimé 3,45(b) [2,36 ; 5,05] Patients (%) atteignant HbA1c ≤ 6,5 % Tous les patients 55,4 30,8 Odds ratio estimé 3,29(b) [2,27 ; 4,75] Taux d'hypoglycémies confirmées* par patient-année d'exposition Taux (pourcentage de patients) 2,23 (28,4 %) 5,05 (49,1 %) Taux estimé 0,43(a)(b) [0,30 ; 0,61] Poids (kg) Début → Fin de l'essai 88,3 → 86,9 87,3 → 89,1 Changement moyen -1,4 1,8 Différence estimée -3,20(a)(b) [-3,77 ; -2,64] Glycémie à jeun (mmol/l) Début → Fin de l'essai 8,9 → 6,1 8,9 → 6,1 Changement moyen -2,83 -2,77 Différence estimée -0,01 [-0,35 ; 0,33] Dose à la fin de l'essai Insuline (unités) 41 66(d) Liraglutide (mg) 1,5 - Différence estimée, dose d'insuline basale -25,47(b) [-28,90 ; -22,05] -
En remplacement d'une insuline basale (NPH, insuline détémir, insuline glargine) Xultophy Insuline dégludec, 50 unités au maximum autorisées n 199 199 HbA1c (%) Début → Fin de l'essai 8,7 → 6,9 8,8 → 8,0 Changement moyen -1,90 -0,89 Différence estimée -1,05(a)(b) [-1,25 ; -0,84] Patients (%) atteignant HbA1c < 7 % Tous les patients 60,3 23,1 Odds ratio estimé 5,44(b) [3,42 ; 8,66] Patients (%) atteignant HbA1c ≤ 6,5 % Tous les patients 45,2 13,1 Odds ratio estimé 5,66(b) [3,37 ; 9,51] Taux d'hypoglycémies confirmées* par patient-année d'exposition Taux (pourcentage de patients) 1,53 (24,1 %) 2,63 (24,6 %) Taux estimé 0,66 [0,39 ; 1,13] Poids (kg) Début → Fin de l'essai 95,4 → 92,7 93,5 → 93,5 Changement moyen -2,7 0,0 Différence estimée -2,51(b) [-3,21 ; -1,82] Glycémie à jeun (mmol/l) Début → Fin de l'essai 9,7 → 6,2 9,6 → 7,0 Changement moyen -3,46 -2,58 Différence estimée -0,73(c) [-1,19 ; -0,27] Dose à la fin de l'essai Insuline (unités) 45 45 Liraglutide (mg) 1,7 - Différence estimée, dose d'insuline basale -0,02 [-1,88 ; 1,84] - Les valeurs de début d'essai, de fin d'essai et de changement ont été observées selon la méthode de la dernière observation rapportée. Les intervalles de confiance à 95 % sont indiqués entre crochets ([...]).
-
* L'hypoglycémie confirmée a été définie comme étant une hypoglycémie sévère (épisode nécessitant l'assistance d'une autre personne) et/ou une hypoglycémie mineure (glycémie < 3,1 mmol/l indépendamment des symptômes).
-
(a) Critères d'évaluation avec supériorité confirmée de Xultophy par rapport au comparateur.
-
(b) p < 0,0001.
-
(c) p < 0,05.
-
(d) La dose moyenne d'insuline glargine antérieure à l'essai était de 32 unités.
- Le traitement par Xultophy a été comparé à un schéma insulinique basal-bolus associant une insuline basale (insuline glargine 100 unités/ml) et une insuline bolus (insuline asparte) dans un essai de 26 semaines chez les patients ayant un diabète de type 2 insuffisamment contrôlé sous insuline glargine plus metformine et a démontré une réduction similaire de l'HbA1c dans les deux groupes (valeur moyenne diminuant de 8,2 % à 6,7 % dans les deux groupes). Dans chaque groupe 66 % - 67 % ont atteint une HbA1c < 7 %. Comparativement à la valeur initiale, il y a eu une réduction moyenne du poids corporel de 0,9 kg pour Xultophy et une augmentation moyenne de 2,6 kg pour les patients traités avec un schéma basal-bolus ; la différence liée au traitement a été estimée à -3,57 kg [IC à 95 % : -4,19 ; -2,95]. Le pourcentage de patients ayant présenté une hypoglycémie sévère ou symptomatique confirmée par glycémie était de 19,8 % dans le groupe Xultophy et de 52,6 % dans le groupe traité par un schéma insulinique basal-bolus ; le taux estimé de ratio était de 0,11 [IC à 95 % : 0,08 ; 0,17]. La dose journalière totale d'insuline à la fin de l'essai était de 40 unités pour les patients traités avec Xultophy et 84 unités (52 unités d'insuline basale et 32 unités d'insuline bolus) pour les patients traités par un schéma insulinique basal-bolus.
- Sécurité cardiovasculaire :
- Il n'y a pas eu d'essais cardiovasculaires réalisés avec Xultophy.
-
- Liraglutide (Victoza) :
- L'essai LEADER (Liraglutide Effect and Action in Diabetes Evaluation of Cardiovascular Outcome Results) est un essai clinique multicentrique, en double aveugle, contrôlé versus placebo.
- 9 340 patients ont été randomisés afin de recevoir soit du liraglutide (4 668) soit un placebo (4 672), en association avec une prise en charge standard de l'HbA1c et des facteurs de risque cardiovasculaires. Le critère primaire, ou le statut vital en fin d'essai, était disponible pour respectivement 99,7 % et 99,6 % des patients randomisés pour recevoir soit du liraglutide, soit du placebo. La durée de l'observation était de 3,5 années minimum et pouvait aller jusqu'à 5 ans maximum. La population de l'essai incluait des patients ≥ 65 ans (n = 4 329), des patients ≥ 75 ans (n = 836) et des patients présentant une insuffisance rénale légère (n = 3 907), modérée (n = 1 934) ou sévère (n = 224). L'âge moyen était de 64 ans et l'IMC moyen était de 32,5 kg/m2. L'ancienneté moyenne du diabète était de 12,8 ans.
- Le critère primaire était le délai de survenue depuis la randomisation du premier évènement cardiovasculaire majeur (MACE) : mortalité cardiovasculaire, infarctus du myocarde non fatal ou accident vasculaire cérébral non fatal. Le liraglutide était supérieur dans la prévention du MACE par rapport au placebo (Figure 6).
-
Figure 6 : Analyses des types d'évènements cardiovasculaires individuels (graphique en forêt) - Analyse de la population FAS
- Une réduction de l'HbA1c de l'inclusion jusqu'au 36e mois a été observée avec le liraglutide par rapport au placebo, en ajout à une prise en charge standard (-1,16 % vs -0,77 % ; différence de traitement estimée [DTE] -0,40 % [-0,45 ; -0,34]).
-
- Insuline dégludec (Tresiba) :
- DEVOTE est un essai clinique randomisé, en double aveugle et mené en fonction des évènements avec une durée moyenne de 2 ans comparant la sécurité cardiovasculaire de l'insuline dégludec versus l'insuline glargine (100 unités/ml) chez 7 637 patients présentant un diabète de type 2 avec un risque élevé d'évènements cardiovasculaires.
- L'analyse primaire était le délai de survenue, depuis la randomisation, du premier évènement cardiovasculaire majeur (MACE) comprenant 3 composantes définies par mortalité cardiovasculaire, infarctus du myocarde non fatal ou accident vasculaire cérébral non fatal. L'essai a été conçu comme un essai de non-infériorité afin d'exclure une marge de risque pré-spécifiée de 1,3 pour le hazard ratio du MACE comparant l'insuline dégludec à l'insuline glargine. La sécurité cardiovasculaire de l'insuline dégludec en comparaison à l'insuline glargine a été confirmée (Hazard Ratio 0,91 [0,78 ; 1,06]) (Figure 7).
- La valeur de l'HbA1c à l'inclusion était de 8,4 % dans les deux groupes de traitement et après deux ans l'HbA1c était de 7,5 % avec l'insuline dégludec et l'insuline glargine.
-
Figure 7 : Graphique en forêt de l'Analyse du critère composite MACE en 3 points et des critères d'évaluation cardiovasculaires individuels dans DEVOTE
- Sécrétion de l'insuline/fonction bêtacellulaire :
- Xultophy améliore la fonction bêtacellulaire, par rapport à l'insuline dégludec, telle que mesurée selon l'évaluation du modèle d'homéostasie de la fonction bêtacellulaire (HOMA-B). Une amélioration de la sécrétion d'insuline, en réponse à un test réalisé après un repas standard, a été démontrée par rapport à l'insuline dégludec chez 260 patients diabétiques de type 2 après 52 semaines de traitement. Il n'y a pas de données disponibles au-delà de 52 semaines de traitement.
- Pression artérielle :
- Chez les patients n'ayant pas obtenu un contrôle glycémique adéquat sous metformine seule ou associée à de la pioglitazone, Xultophy a diminué la pression artérielle systolique moyenne de 1,8 mmHg, par rapport à une diminution de 0,7 mmHg avec l'insuline dégludec et de 2,7 mmHg avec le liraglutide. Chez les patients n'ayant pas obtenu un contrôle glycémique adéquat sous sulfamide hypoglycémiant seul ou associé à la metformine, la diminution était de 3,5 mmHg avec Xultophy et de 3,2 mmHg avec le placebo. Les différences n'étaient pas statistiquement significatives. Dans les trois essais chez les patients n'ayant pas obtenu un contrôle glycémique adéquat sous insuline basale, la pression artérielle systolique a diminué de 5,4 mmHg avec Xultophy et de 1,7 mmHg avec l'insuline dégludec, avec une différence liée au traitement statistiquement significative estimée à -3,71 mmHg (p = 0,0028). La pression artérielle systolique a diminué de 3,7 mmHg avec Xultophy versus 0,2 mmHg avec l'insuline glargine, avec une différence liée au traitement statistiquement significative estimée à -3,57 mmHg (p < 0,001) et a diminué de 4,5 mmHg avec Xultophy versus 1,16 mmHg avec l'insuline glargine U100 plus l'insuline asparte, avec une différence liée au traitement statistiquement significative de -3,70 mmHg (p = 0,0003).
L'Agence européenne des médicaments a accordé une dérogation à l'obligation de soumettre les résultats d'études réalisées avec Xultophy dans tous les sous-groupes de la population pédiatrique avec le traitement du diabète de type 2 (cf Posologie et Mode d'administration pour les informations concernant l'usage pédiatrique).
PHARMACOCINÉTIQUE
Globalement, les propriétés pharmacocinétiques de l'insuline dégludec et du liraglutide n'ont pas été affectées de manière cliniquement pertinente lors de leur administration conjointe sous forme de Xultophy, par rapport aux injections indépendantes d'insuline dégludec et de liraglutide.
Les éléments suivants reflètent les propriétés pharmacocinétiques de Xultophy, à moins qu'une indication ne stipule que les données présentées ne soient valables que pour l'administration d'insuline dégludec seule ou de liraglutide seul.
L'exposition totale à l'insuline dégludec était équivalente après administration de Xultophy et après administration d'insuline dégludec seule, tandis que la Cmax était plus élevée de 12 %. L'exposition totale au liraglutide était équivalente après administration de Xultophy et après administration de liraglutide seul, tandis que la Cmax était plus basse de 23 %. Les différences sont considérées comme n'étant pas pertinentes sur le plan clinique car Xultophy a été initié et titré en fonction des cibles de glycémie des patients individuels.
Une analyse pharmacocinétique de population a montré que l'exposition à l'insuline dégludec et au liraglutide augmente de manière proportionnelle avec la dose de Xultophy dans la totalité de l'intervalle de doses.
Le profil pharmacocinétique de Xultophy est cohérent avec une administration une fois par jour, et la concentration à l'équilibre de l'insuline dégludec et du liraglutide est atteinte après 2 à 3 jours d'administration quotidienne.
L'insuline dégludec et le liraglutide se lient largement aux protéines plasmatiques (respectivement > 99 % et > 98 %).
- Insuline dégludec :
- La dégradation de l'insuline dégludec est semblable à celle de l'insuline humaine. Tous les métabolites formés sont inactifs.
- Liraglutide :
- Durant les 24 heures suivant l'administration d'une dose unique de [3H]-liraglutide radiomarqué à des patients sains, le principal composant plasmatique était le liraglutide intact. Deux métabolites plasmatiques mineurs ont été détectés (≤ 9 % et ≤ 5 % de la radioactivité plasmatique totale). Le liraglutide est métabolisé de la même manière que les grosses protéines et aucun organe en particulier n'a été identifié comme étant la voie d'élimination principale.
La demi-vie de l'insuline dégludec est d'environ 25 heures, et celle du liraglutide, d'environ 13 heures.
- Patients âgés :
- L'âge n'a aucun effet cliniquement significatif sur la pharmacocinétique de Xultophy d'après les résultats d'une analyse pharmacocinétique de population incluant des patients adultes jusqu'à 83 ans traités avec Xultophy.
- Sexe :
- Le sexe n'a aucun effet cliniquement significatif sur la pharmacocinétique de Xultophy d'après les résultats d'une analyse pharmacocinétique de population.
- Origine ethnique :
- L'origine ethnique n'a aucun effet cliniquement significatif sur la pharmacocinétique de Xultophy d'après les résultats d'une analyse pharmacocinétique de population incluant des personnes d'ethnie blanche, noire, indienne, asiatique et hispanique.
- Insuffisance rénale :
-
- Insuline dégludec :
- Aucune différence de la pharmacocinétique de l'insuline dégludec n'a été observée entre les patients sains et les patients présentant une insuffisance rénale.
-
- Liraglutide :
- L'exposition au liraglutide s'est révélée plus faible chez les patients qui présentaient une insuffisance rénale par rapport aux patients ayant une fonction rénale normale. L'exposition au liraglutide a diminué de 33 %, 14 %, 27 % et 26 % chez les patients présentant une insuffisance rénale légère (clairance de la créatinine Clcr de 50 à 80 ml/min), modérée (Clcr de 30 à 50 ml/min), sévère (Clcr < 30 ml/min) et en insuffisance rénale terminale nécessitant une dialyse, respectivement.
- De même, dans un essai clinique de 26 semaines chez des patients diabétiques de type 2 présentant une insuffisance rénale modérée (Clcr de 30 à 59 ml/min), l'exposition au liraglutide était diminuée de 26 % en comparaison aux résultats observés dans un essai clinique chez des patients diabétiques de type 2 présentant une fonction rénale normale ou une insuffisance rénale légère.
- Insuffisance hépatique :
-
- Insuline dégludec :
- Aucune différence de la pharmacocinétique de l'insuline dégludec n'a été observée entre les patients sains et les patients présentant une insuffisance hépatique.
-
- Liraglutide :
- La pharmacocinétique du liraglutide a été évaluée chez des patients présentant un degré variable d'insuffisance hépatique dans un essai en dose unique. L'exposition au liraglutide a diminué de 13 à 23 % chez les patients qui présentaient une insuffisance hépatique légère à modérée par rapport aux patients sains. L'exposition était significativement diminuée (44 %) chez les patients présentant une insuffisance hépatique sévère (score de Child-Pugh > 9).
- Population pédiatrique :
- Aucune étude portant sur Xultophy n'a été réalisée chez les enfants et les adolescents de moins de 18 ans.
SÉCURITÉ PRÉCLINIQUE
Pour soutenir le programme de développement clinique, le programme de développement non clinique de l'association d'insuline dégludec et de liraglutide a comporté des études combinées pivots de toxicité d'une durée allant jusqu'à 90 jours chez une seule espèce pertinente (rats Wistar). La tolérance locale a été évaluée chez les lapins et chez les cochons.
Les données non cliniques de sécurité issues des études de toxicologie en administration répétée n'ont pas révélé d'éléments préoccupants pour la sécurité humaine.
Les réactions tissulaires locales dans les deux études chez les lapins et les cochons étaient des réactions inflammatoires, respectivement limitées et légères.
Aucune étude portant sur l'association d'insuline dégludec et de liraglutide n'a été menée pour évaluer la carcinogenèse, la mutagenèse ou l'atteinte de la fertilité. Les données suivantes se basent sur des études portant sur l'insuline dégludec et sur le liraglutide individuellement.
- Insuline dégludec :
- Les données non cliniques issues des études de pharmacologie de sécurité, toxicologie en administration répétée, cancérogenèse, et des fonctions de reproduction n'ont pas révélé d'éléments préoccupants pour la sécurité humaine.
- Le rapport du pouvoir mitogène sur le potentiel métabolique de l'insuline dégludec est semblable à celui de l'insuline humaine.
- Liraglutide :
- Les données non cliniques issues des études conventionnelles de pharmacologie de sécurité, toxicologie en administration répétée ou génotoxicité n'ont pas révélé de risque particulier pour l'homme. Des tumeurs non létales des cellules C de la thyroïde ont été observées lors d'études de carcinogénicité sur deux ans chez le rat et la souris. Chez le rat, aucune dose sans effet nocif observé (DSENO) n'a été observée. Ces tumeurs n'ont pas été observées chez des singes traités pendant 20 mois. Ces résultats décrits chez les rongeurs sont dus à un mécanisme non génotoxique, spécifique, médié par les récepteurs du GLP-1, auquel les rongeurs sont particulièrement sensibles. La pertinence de ces résultats pour l'homme est probablement faible mais ne peut pas être complètement exclue. Aucun autre type de tumeurs liées au traitement n'a été identifié.
- Les études effectuées chez l'animal n'ont mis en évidence aucun effet délétère direct sur la fertilité mais une légère augmentation des morts embryonnaires précoces a été observée à la dose la plus élevée. L'administration de liraglutide en milieu de gestation a entraîné une perte de poids maternelle et une diminution de la croissance fœtale, avec des effets ambigus sur la cage thoracique chez le rat et une modification du squelette chez le lapin. Chez les rats exposés au liraglutide, on a observé un ralentissement de la croissance néonatale, qui a persisté après le sevrage chez le groupe recevant des doses élevées. Il n'est pas établi si le retard de croissance des jeunes rats est imputable à une consommation de lait réduite due à un effet direct du GLP-1 ou à une baisse de la production de lait maternel induite par une réduction de l'apport calorique.
INCOMPATIBILITÉS
Certaines substances mélangées à Xultophy peuvent entraîner une dégradation des substances actives.
Xultophy ne doit pas être ajouté aux solutés de perfusion.
Ce médicament ne doit pas être mélangé avec d'autres médicaments.
MODALITÉS DE CONSERVATION
- Avant ouverture :
-
- Durée de conservation :
- 2 ans.
- A conserver au réfrigérateur (entre 2 °C et 8 °C). Maintenir à distance de l'élément de refroidissement. Ne pas congeler. Conserver le capuchon sur le stylo prérempli, à l'abri de la lumière.
- Après la première ouverture :
- A conserver à une température maximale de 30 °C ou à conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler. Conserver le capuchon sur le stylo prérempli, à l'abri de la lumière.
- Après la première ouverture, le médicament peut être conservé pendant 21 jours à une température ne dépassant pas 30 °C. Le médicament doit être jeté 21 jours après sa première ouverture.
MODALITÉS MANIPULATION/ÉLIMINATION
Le stylo prérempli est conçu pour être utilisé avec les aiguilles NovoTwist ou NovoFine d'une longueur maximale de 8 mm et d'un diamètre minimal de 32 G.
Le stylo prérempli est réservé à l'utilisation par un seul patient.
Xultophy ne doit pas être utilisé si la solution n'est pas limpide et incolore.
Xultophy ne doit pas être utilisé s'il a été congelé.
Une aiguille neuve doit toujours être fixée avant chaque utilisation. Les aiguilles ne doivent pas être réutilisées. Le patient doit jeter l'aiguille après chaque injection.
En cas d'obstruction des aiguilles, les patients doivent suivre les instructions décrites dans les instructions d'utilisation accompagnant la notice.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur. Consulter la notice pour des instructions détaillées d'utilisation.
PRESCRIPTION/DÉLIVRANCE/PRISE EN CHARGE
LISTE I| AMM | EU/1/14/947/003 ; CIP 3400930018514 (2014, RCP rév 25.10.2024). |
| Prix : | 152,01 euros (5 stylos préremplis). |
| Remb Séc soc à 65 % et agréé Collect dans la seule indication « Traitement du diabète de type 2 de l'adulte pour améliorer le contrôle glycémique lorsque la metformine associée à une insuline basale ne permettent pas d'obtenir un contrôle glycémique adéquat ». | |
Titulaire de l'AMM : Novo Nordisk A/S, Danemark.
Représentant local :
NOVO NORDISK
12, cours Michelet. 92800 Puteaux
Info médic et pharma :
Tél :
ou 01 41 97 65 00 (Service et appel gratuits)
Fax :
E-mail : infomed@novonordisk.com
http://www.novonordisk.fr
Source : VIDAL · Mise à jour le 10/11/2026. Ces informations ne remplacent pas le conseil d’un professionnel de santé.