Médicaments
Mise à jour du 01/07/2024
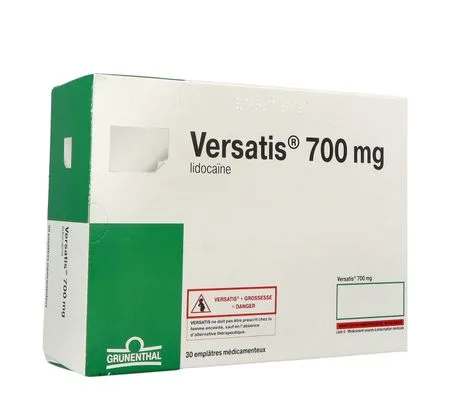
VERSATIS®
lidocaïne
FORMES et PRÉSENTATIONS
Emplâtre* médicamenteux à 700 mg [10 cm × 14 cm] : Boîtes de 20 et de 30, sous sachets refermables de 5.* Emplâtre blanc d'hydrogel avec une base adhésive, collé à un support non tissé de téréphtalate de polyéthylène embossé « Lidocaïne 5 % » et recouvert d'un film protecteur de téréphtalate de polyéthylène.
COMPOSITION
| par emplâtre | |
| Lidocaïne
|
700 mg |
| (soit 5 % m/m de lidocaïne par emplâtre) | |
Excipients à effet notoire : parahydroxybenzoate de méthyle (14 mg/emplâtre) ; parahydroxybenzoate de propyle (7 mg/emplâtre) ; propylène glycol (700 mg/emplâtre).
INDICATIONS
Versatis est indiqué dans le traitement symptomatique des douleurs neuropathiques post-zostériennes (DPZ) chez l'adulte.POSOLOGIE ET MODE D'ADMINISTRATION
Posologie :- Adultes et sujets âgés :
- Appliquer les emplâtres sur la zone douloureuse une fois par jour, pendant une période maximale de 12 heures par 24 heures.
- N'utiliser que le nombre d'emplâtres nécessaires à l'efficacité du traitement. Si nécessaire, les emplâtres peuvent être découpés à la taille requise avec des ciseaux avant d'enlever le film protecteur. Au total, utiliser trois emplâtres au maximum en même temps.
- L'emplâtre doit être appliqué tel quel, sur une peau sèche et non irritée (après cicatrisation des vésicules de zona).
- L'emplâtre ne doit pas être appliqué plus de 12 heures. Il est nécessaire de respecter un intervalle de 12 heures avant l'application de l'emplâtre suivant. L'emplâtre peut être appliqué indifféremment pendant la journée ou la nuit.
- L'emplâtre doit être appliqué sur la peau immédiatement après l'ouverture du sachet et après avoir enlevé le film protecteur. Les poils de la zone concernée doivent être coupés avec des ciseaux (ne pas raser).
- L'efficacité du traitement sera évaluée au bout de 2 à 4 semaines. Le traitement sera interrompu en cas d'inefficacité au terme de cette période (durant l'application ou durant la période sans emplâtre) car les risques potentiels liés au traitement peuvent l'emporter sur les bénéfices attendus (cf Mises en garde et Précautions d'emploi, Pharmacodynamie).
- L'utilisation de Versatis au long cours dans les essais cliniques montre que le nombre d'emplâtres utilisés diminue dans le temps. C'est pourquoi le traitement sera réévalué périodiquement pour réduire éventuellement le nombre d'emplâtres nécessaires ou bien pour allonger la période de 12 heures sans emplâtre.
- Insuffisance rénale :
- Un ajustement de la posologie n'est pas nécessaire chez les patients présentant une insuffisance rénale légère ou modérée. Versatis devra être utilisé avec précaution chez les patients présentant une insuffisance rénale sévère (cf Mises en garde et Précautions d'emploi).
- Insuffisance hépatique :
- Un ajustement de la posologie n'est pas nécessaire chez les patients présentant une insuffisance hépatique légère ou modérée. Versatis devra être utilisé avec précaution chez les patients présentant une insuffisance hépatique sévère (cf Mises en garde et Précautions d'emploi).
- Population pédiatrique :
- La tolérance et l'efficacité de Versatis chez les enfants au-dessous de 18 ans n'ont pas été évaluées. Aucune donnée n'est disponible.
CONTRE-INDICATIONS
- Hypersensibilité connue à la substance active ou à l'un des excipients mentionnés à la rubrique Composition.
- Hypersensibilité connue aux autres anesthésiques locaux de type amide, comme par exemple la bupivacaïne, l'étidocaïne, la mépivacaïne et la prilocaïne.
- L'emplâtre ne doit pas être appliqué sur une peau inflammatoire ou lésée, telle que des lésions actives de zona, des dermatites ou des plaies.
MISES EN GARDE et PRÉCAUTIONS D'EMPLOI
- L'emplâtre ne doit pas être appliqué sur des muqueuses. Éviter le contact de l'emplâtre avec l'œil.
- L'emplâtre contient du propylène glycol (E1520) qui peut causer une irritation de la peau. Il contient également du parahydroxybenzoate de méthyle (E218) et du parahydroxybenzoate de propyle (E216) qui peuvent provoquer des réactions allergiques (parfois retardées).
- L'emplâtre doit être utilisé avec prudence chez les patients présentant une insuffisance cardiaque sévère, une insuffisance rénale sévère ou une insuffisance hépatique sévère.
- Un des métabolites de la lidocaïne, la 2,6-xylidine, s'est révélée génotoxique et carcinogène chez le rat (cf Sécurité préclinique). Des métabolites secondaires se sont révélés mutagènes. La signification clinique de ces données est inconnue.
- En conséquence, un traitement au long cours avec Versatis n'est justifié que dans le cas où un bénéfice thérapeutique est observé pour le patient (cf Posologie et Mode d'administration).
INTERACTIONS
Interactions médicamenteuses :Aucune étude spécifique d'interaction n'a été réalisée. Aucune interaction médicamenteuse n'a été observée au cours des études cliniques.
Les concentrations plasmatiques maximales de lidocaïne observées au cours des études cliniques avec l'emplâtre étant faibles (cf Pharmacocinétique), une interaction pharmacocinétique cliniquement significative est peu probable.
Bien que l'absorption de la lidocaïne par la peau soit faible, Versatis doit être utilisé avec prudence chez les patients recevant des anti-arythmiques de la classe I (par exemple tocaïnide, mexilétine) ou d'autres anesthésiques locaux. Le risque d'addition des effets systémiques ne peut être exclu.
FERTILITÉ/GROSSESSE/ALLAITEMENT
Grossesse :La lidocaïne traverse la barrière placentaire. Néanmoins, en clinique, il n'y a pas de donnée pertinente concernant l'utilisation de la lidocaïne chez les femmes enceintes.
Les études chez l'animal ne retrouvent pas de tératogénie potentielle en relation avec la lidocaïne (cf Sécurité préclinique).
Chez la femme, le risque potentiel n'est pas connu. Par conséquent, Versatis ne doit pas être utilisé pendant la grossesse, sauf en cas de nécessité.
Allaitement :
La lidocaïne est excrétée dans le lait maternel. Néanmoins, il n'y a aucune étude chez les femmes allaitantes. Compte tenu d'un rapide métabolisme de la lidocaïne essentiellement hépatique, de très faibles taux de lidocaïne sont susceptibles d'être retrouvés dans le lait maternel.
Fertilité :Aucune donnée clinique sur la fertilité n'est disponible. Les études chez l'animal n'ont pas montré d'effet sur la fertilité des femelles.
CONDUITE et UTILISATION DE MACHINES
Aucune étude spécifique sur l'aptitude à conduire et à utiliser des machines n'a été réalisée. Un effet sur l'aptitude à conduire et/ou utiliser des machines est peu probable du fait d'une absorption systémique minimale (cf Pharmacocinétique).EFFETS INDÉSIRABLES
Les effets indésirables sont classés par fréquence et par ordre de sévérité décroissant.
Des effets indésirables ont été observés chez environ 16 % des patients, essentiellement à type de réactions locales dues à la forme pharmaceutique du médicament.
Les effets indésirables le plus fréquemment rapportés sont des réactions locales au niveau du site d'application (brûlures, dermatites, érythèmes, prurit, rash, irritation de la peau et vésicules...).
Dans le tableau ci-dessous, les effets indésirables rapportés au cours des études cliniques chez des patients souffrant de douleurs neuropathiques post-zostériennes et traités par l'emplâtre sont classés par système de classe d'organe et par fréquence : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1000, < 1/100) ; rare (≥ 1/10 000, < 1/1000) ; très rare (< 1/10 000) ; inconnu (la fréquence ne peut pas être estimée à partir des données disponibles).
| Système de classe d'organe
Fréquence/Effets indésirables |
|
| Affections de la peau et des tissus sous-cutanés | |
| Peu fréquent | Lésions cutanées |
| Blessures, empoisonnement et complications procédurales | |
| Peu fréquent | Blessures |
| Réactions au niveau du site d'application et troubles de l'état général | |
| Très fréquent | Réactions au niveau du site d'application |
Autres réactions observées chez des patients traités par l'emplâtre dans des conditions normales d'utilisation :
| Système de classe d'organe
Fréquence/Effets indésirables |
|
| Blessures, empoisonnement et complications procédurales | |
| Très rare | Blessures |
| Troubles du système immunitaire | |
| Très rare | Réaction anaphylactique, hypersensibilité |
Tous les effets indésirables étaient essentiellement d'intensité légère à modérée, et moins de 5 % d'entre eux ont entraîné l'arrêt du traitement.
La survenue d'effets indésirables systémiques est peu probable compte tenu des faibles concentrations circulantes de lidocaïne (cf Pharmacocinétique). Les effets indésirables rapportés sont semblables à ceux observés avec les autres agents anesthésiques locaux de type amide (cf Surdosage).
Déclaration des effets indésirables suspectés :La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration : Agence nationale de sécurité du médicament et des produits de santé (ANSM) et réseau des Centres Régionaux de Pharmacovigilance. Site internet : https://signalement.social-sante.gouv.fr.
SURDOSAGE
Un surdosage au cours de l'utilisation de l'emplâtre est peu probable mais il ne peut être exclu en cas de mésusage, comme par exemple en cas d'application simultanée d'un nombre élevé d'emplâtres, pendant une période prolongée d'application, ou lors d'une application sur une peau lésée. Un tel emploi inadapté pourrait entraîner des concentrations plasmatiques plus élevées que celles normalement observées. Les signes attendus d'intoxication systémique seront semblables à ceux observés après une administration de lidocaïne en tant qu'agent anesthésique local et comprennent les manifestations suivantes : vertige, vomissement, somnolence, convulsions, mydriase, bradycardie, arythmie et choc.
Des interactions médicamenteuses connues lors de l'utilisation de lidocaïne par voie systémique avec un bêtabloquant ou des inhibiteurs du CYP3A4 (par exemple, dérivés imidazolés, macrolides) ou des agents antiarythmiques pourraient être observées en cas de surdosage.
En cas de surdosage, les emplâtres devront être retirés et des mesures cliniquement adaptées devront être prises. Il n'y a pas d'antidote connu à la lidocaïne.
PHARMACODYNAMIE
Classe pharmacothérapeutique : Anesthésique local, amides (code ATC : N01BB02).
- Mécanisme d'action :
- Versatis présente un double mode d'action : une action pharmacologique lors de la diffusion de la lidocaïne et une protection mécanique de l'emplâtre qui protège la zone hypersensible.
- La lidocaïne contenue dans l'emplâtre diffuse de façon continue dans la peau, produisant un effet antalgique local.
- Le mécanisme d'action serait lié à une stabilisation des membranes neuronales entraînant une diminution d'activité des canaux sodiques aboutissant ainsi à une diminution de la douleur.
- Efficacité clinique :
- La prise en charge de la douleur post-zostérienne (DPZ) est difficile. Versatis a prouvé son efficacité dans le traitement symptomatique de l'allodynie liée aux douleurs neuropathiques post-zostériennes (cf Posologie et Mode d'administration).
- L'efficacité de Versatis a été démontrée au cours d'études dans la douleur neuropathique post-zostérienne.
- Deux principales études contrôlées ont été réalisées pour évaluer l'efficacité de la lidocaïne 700 mg.
- Dans la première étude, les patients ont été sélectionnés parmi une population considérée comme répondeuse au produit. Il s'agissait d'un essai croisé randomisé au cours duquel les patients ont été traités avec la lidocaïne 700 mg, suivi de 14 jours de placebo ou inversement. Le critère principal était le délai de sortie de l'essai pour aggravation de la douleur ; les patients sortaient de l'essai si le score de soulagement de la douleur diminuait d'au moins 2 points sur une échelle d'évaluation en 6 points. 32 patients ont participé, dont 30 ont terminé l'étude. Le délai de sortie moyen pour le groupe placebo est de 4 jours et de 14 jours pour le groupe recevant le traitement actif (p < 0,001). Aucun des patients recevant le traitement actif n'est sorti prématurément de l'étude au cours des 2 semaines de traitement.
- Dans la deuxième étude, 265 patients souffrant de douleurs post-zostériennes ont été sélectionnés et ont reçu la lidocaïne 700 mg pendant 8 semaines. Au cours de cet essai en ouvert, non contrôlé, environ 50 % de patients ont présenté un soulagement de leur douleur d'au moins 4 points sur une échelle de 6 points (allant de aggravation à soulagement complet).
- A l'issue de cette période, 71 patients ont été randomisés pour recevoir soit du placebo, soit de la lidocaïne 700 mg pendant 2 à 14 jours. Le critère principal était défini comme une absence d'efficacité au cours de 2 jours consécutifs lorsque le soulagement était de 2 points inférieurs à celui d'une réponse normale obtenue sur une échelle de 6 points (échelle allant de aggravation à soulagement complet) et entraînant une interruption de traitement. Neuf patients sur 36 (groupe « traitement actif ») et 16 patients sur 35 (groupe « placebo ») sont sortis prématurément de l'essai pour absence de bénéfice lié au traitement.
- Des analyses a posteriori de cette étude ont montré que la réponse initiale est indépendante de la durée des douleurs neuropathiques post-zostériennes préexistantes. Cependant, dans la deuxième phase de l'étude après randomisation du traitement actif versus placebo, les patients qui souffraient de douleurs neuropathiques post-zostériennes depuis plus de 12 mois maintenaient un bénéfice avec le traitement actif alors que ceux qui étaient sous placebo sortaient plus rapidement de l'étude par manque d'efficacité.
- Dans une étude contrôlée, en ouvert, portant sur 98 patients atteints de douleurs post-zostériennes, les résultats obtenus avec Versatis montrent une efficacité comparable à celle de la prégabaline et un profil de tolérance favorable.
PHARMACOCINÉTIQUE
- Absorption :
- Aux doses maximales recommandées d'emplâtre médicamenteux de lidocaïne 700 mg (3 emplâtres appliqués simultanément pendant 12 heures), 3 ± 2 % de la dose totale de lidocaïne est retrouvé au niveau plasmatique après administrations unique ou réitérée.
- Une analyse en cinétique de population des études cliniques d'efficacité chez des patients souffrant de douleurs neuropathiques post-zostériennes ont révélé une concentration maximale moyenne de lidocaïne de 45 ng/ml après application simultanée de 3 emplâtres, 12 heures par jour, jusqu'à un an. Cette concentration est similaire à celle observée dans des études pharmacocinétiques chez des patients souffrant de douleurs post-zostériennes (52 ng/ml) et chez des volontaires sains (85 ng/ml et 125 ng/ml).
- Aucune tendance à l'accumulation n'est observée pour la lidocaïne et ses métabolites MEGX, GX et 2,6-xylidine, l'état d'équilibre pour ces concentrations étant atteint dans les 4 premiers jours.
- En augmentant le nombre d'emplâtres de 1 à 3 appliqués simultanément, le passage systémique augmente proportionnellement moins que le nombre d'emplâtres utilisés.
- Distribution :
- Après une administration intraveineuse de lidocaïne à des volontaires sains, le volume de distribution observé est de 1,3 l/kg ± 0,4 (n = 15). Le volume de distribution de la lidocaïne n'est pas lié à l'âge. Le volume de distribution est diminué chez les patients présentant une insuffisance cardiaque congestive et augmenté chez les patients présentant une affection hépatique.
- Lors de l'application de l'emplâtre, approximativement 70 % de lidocaïne est lié aux protéines plasmatiques. La lidocaïne passe les barrières placentaires et hémato-encéphalique vraisemblablement par diffusion passive.
- Biotransformation :
- La lidocaïne est transformée rapidement par le foie en un certain nombre de métabolites. La lidocaïne est métabolisée par N-déalkylation en monoethylglycinexylidide (MEGX) et en glycinexylidide (GX), moins actifs que la lidocaïne et présentes à de faibles concentrations. Celles-ci sont hydrolysées en 2,6-xylidine, elle-même transformée en 4-hydroxy-2,6-xylidine conjuguée.
- La 2,6-xylidine a une activité pharmacologique mal connue mais présente un potentiel carcinogène chez le rat (cf Sécurité préclinique).
- Une analyse pharmacocinétique de population a montré une concentration maximale moyenne en 2,6-xylidine de 9 ng/ml après applications quotidiennes répétées de l'emplâtre jusqu'à un an. Ceci a été confirmé par une étude pharmacocinétique de phase l. Aucune donnée n'est disponible concernant le métabolisme de la lidocaïne dans la peau.
- Élimination :
- La lidocaïne et ses métabolites sont excrétés par les reins. Plus de 85 % de la dose administrée sont retrouvés dans l'urine sous forme de métabolites ou inchangée. Moins de 10 % de la dose de lidocaïne excrétée sont inchangés.
- Le principal métabolite excrété est un conjugué de 4-hydroxy-2,6-xylidine, représentant 70 à 80 % de la dose totale excrétée dans l'urine.
- Chez l'Homme, la 2,6-xylidine est excrétée dans l'urine à une concentration inférieure à 1 % de la dose appliquée. La demi-vie d'élimination de la lidocaïne après application de l'emplâtre chez des volontaires sains est de 7,6 heures.
- L'élimination de la lidocaïne et de ses métabolites peut être retardée en cas d'insuffisance cardiaque, rénale ou hépatique.
SÉCURITÉ PRÉCLINIQUE
Des effets ont été observés chez l'animal lors d'études de toxicité générale à des doses nettement supérieures à celles utilisées chez l'Homme et sont peu pertinents par rapport à l'utilisation en clinique.
Le chlorhydrate de lidocaïne n'a montré aucune génotoxicité in vitro ou in vivo. Son produit d'hydrolyse et son métabolite, la 2,6-xylidine, ont montré une activité génotoxique dans plusieurs études, en particulier après activation métabolique.
La carcinogénicité n'a pas été étudiée avec la lidocaïne. De telles études réalisées avec le métabolite 2,6-xylidine mélangé dans la nourriture de rats mâles et femelles ont montré une cytotoxicité et une hyperplasie de l'épithélium olfactif nasal, et une apparition de carcinomes et d'adénomes de la cavité nasale. Des modifications tumorales ont également été retrouvées dans le foie et dans les tissus sous-cutanés. Le risque chez l'Homme étant inconnu, un traitement à long terme à fortes doses de lidocaïne devra être évité.
La lidocaïne n'a aucun effet sur la reproduction, la fertilité, le développement embryofœtal ou la tératogénicité chez le rat femelle à des concentrations plasmatiques jusqu'à plus de 50 fois supérieures à celles observées chez l'Homme.
Les études chez l'animal sont incomplètes en ce qui concerne la fertilité chez le mâle, la parturition ou le développement postnatal.
MODALITÉS DE CONSERVATION
- Durée de conservation avant ouverture :
- 3 ans.
Ne pas mettre au réfrigérateur. Ne pas congeler.
- Après 1re ouverture :
- Durée de conservation : 14 jours.
- Conserver le sachet soigneusement fermé à l'abri de la lumière.
MODALITÉS MANIPULATION/ÉLIMINATION
Après son utilisation, l'emplâtre contient encore de la substance active. L'emplâtre usagé doit être plié en deux par la moitié, côté adhésif vers l'intérieur afin que la couche autoadhésive ne soit pas à l'extérieur, puis jeté.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
PRESCRIPTION/DÉLIVRANCE/PRISE EN CHARGE
LISTE II| AMM | 3400938285444 (2018) 20 emplâtres. |
| 3400938285673 (2007, RCP rév 17.05.2018) 30 emplâtres. |
| Prix : | 38,14 euros (20 emplâtres). |
| 57,01 euros (30 emplâtres). | |
| Remb Séc soc à 65 %. Collect. | |
Laboratoires GRÜNENTHAL
Tour Pacific. 11-13, Cours Valmy
92800 Puteaux
Tél : 01 41 49 45 80. Fax : 01 41 49 45 70
Source : VIDAL · Mise à jour le 10/11/2026. Ces informations ne remplacent pas le conseil d’un professionnel de santé.