Médicaments
Mise à jour du 30/06/2026
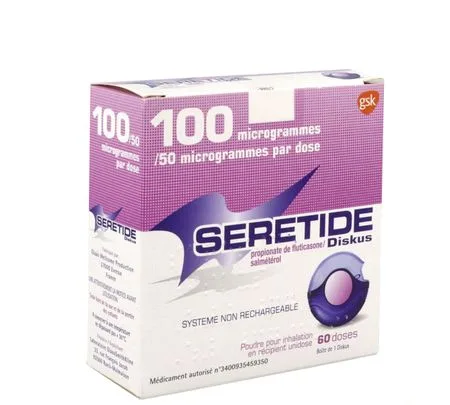
SERETIDE, SERETIDE DISKUS
fluticasone, salmétérol
FORMES et PRÉSENTATIONS
Seretide :
Suspension pour inhalation à 50 µg/25 µg/dose, à 125 µg/25 µg/dose et à 250 µg/25 µg/dose (blanche à blanchâtre) : Flacon pressurisé de 8 ml (120 doses) avec valve doseuse. La cartouche est insérée dans un applicateur en plastique violet muni d'un embout buccal fermé par un capuchon, avec un compteur de doses pour indiquer le nombre de doses restantes.
Seretide Diskus :
Poudre pour inhalation à 100 µg/50 µg/dose, à 250 µg/50 µg/dose et à 500 µg/50 µg/dose : Distributeur (Diskus) de 60 récipients unidoses (régulièrement espacés), sous film thermosoudé.
COMPOSITION
Seretide :
| par dose* | par dose délivrée | |
| Fluticasone propionate
|
50 µg | 44 µg |
| ou
|
125 µg | 110 µg |
| ou
|
250 µg | 220 µg |
| Salmétérol xinafoate exprimé en salmétérol
|
25 µg | 21 µg |
Excipient (commun) : norflurane (HFA 134a ; gaz propulseur).
Seretide Diskus :
| par dose* | par dose délivrée** | |
| Fluticasone propionate
|
100 µg | 92 µg |
| ou
|
250 µg | 231 µg |
| ou
|
500 µg | 460 µg |
| Salmétérol xinafoate exprimé en salmétérol
|
50 µg | 47 µg |
** Au niveau de l'embout buccal.
Excipient (commun) : lactose monohydraté (contenant des protéines de lait).
Excipient à effet notoire : lactose monohydraté (jusqu'à 12,5 mg/dose délivrée).
INDICATIONS
- Seretide et Seretide Diskus :
-
- Asthme :
- Traitement continu de l'asthme, dans les situations où l'administration par voie inhalée d'un médicament associant un corticoïde et un bronchodilatateur ß-2 agoniste de longue durée d'action est justifiée :
-
- chez des patients insuffisamment contrôlés par une corticothérapie inhalée et la prise d'un bronchodilatateur ß-2 agoniste de courte durée d'action par voie inhalée « à la demande »,
ou - chez des patients contrôlés par l'administration d'une corticothérapie inhalée associée à un traitement continu par ß-2 agoniste de longue durée d'action par voie inhalée.
- chez des patients insuffisamment contrôlés par une corticothérapie inhalée et la prise d'un bronchodilatateur ß-2 agoniste de courte durée d'action par voie inhalée « à la demande »,
- Remarque :
- Les dosages Seretide suspension pour inhalation 50 µg/25 µg/dose et Seretide Diskus 100 µg/50 µg/dose ne sont pas adaptés au traitement de l'asthme sévère de l'adulte et de l'enfant.
- Seretide Diskus à 500 µg/50 µg/dose :
-
- Bronchopneumopathie chronique obstructive (BPCO) :
- Traitement symptomatique de la BPCO chez les patients dont le VEMS (mesuré avant administration d'un bronchodilatateur) est inférieur à 60 % de la valeur théorique, et présentant des antécédents d'exacerbations répétées et des symptômes significatifs malgré un traitement bronchodilatateur continu.
POSOLOGIE ET MODE D'ADMINISTRATION
Posologie :Voie d'administration : voie inhalée.
Il conviendra d'informer le patient que, pour observer un effet optimal du traitement, Seretide doit être administré quotidiennement, même lorsque les symptômes sont améliorés.
Le médecin devra vérifier régulièrement que le dosage prescrit de Seretide est bien adapté à l'état clinique du patient. Il ne sera modifié que sur avis médical.
Il convient de toujours rechercher la posologie minimale efficace. Lorsque les symptômes sont contrôlés par la plus faible posologie recommandée en 2 prises par jour, l'administration d'un corticoïde inhalé seul sera alors envisagée. Il pourra être également envisagé de réduire la posologie de Seretide à 1 prise par jour, si le médecin estime nécessaire de maintenir un traitement par ß-2 mimétique de longue durée d'action pour le contrôle des symptômes. L'horaire de la prise de Seretide sera alors fonction de la fréquence d'apparition des symptômes. Si la prédominance des symptômes est nocturne, Seretide sera administré le soir ; si elle est diurne, Seretide sera administré le matin.
Le dosage de Seretide qui sera prescrit au patient devra correspondre à la dose de propionate de fluticasone adaptée à la sévérité de son asthme.
Si les dosages disponibles de cette association fixe ne répondent pas aux nécessités pour ajuster les posologies en fonction de l'état du patient, ß-2 agonistes et/ou corticoïdes devront être prescrits individuellement.
Il convient de souligner que les dosages Seretide suspension pour inhalation 50 µg/25 µg/dose et Seretide Diskus 100 µg/50 µg/dose ne sont pas adaptés au traitement de l'asthme sévère de l'adulte et de l'enfant.
Posologie préconisée :- Asthme :
-
- Adulte et adolescent de 12 ans et plus :
-
Seretide suspension pour inhalation :
- 2 inhalations de 50 microgrammes de propionate de fluticasone et 25 microgrammes de salmétérol, 2 fois/jour ;
ou
2 inhalations de 125 microgrammes de propionate de fluticasone et 25 microgrammes de salmétérol, 2 fois/jour ;
ou
2 inhalations de 250 microgrammes de propionate de fluticasone et 25 microgrammes de salmétérol, 2 fois/jour ;
- 2 inhalations de 50 microgrammes de propionate de fluticasone et 25 microgrammes de salmétérol, 2 fois/jour ;
-
Seretide Diskus :
- 1 inhalation de 100 microgrammes de propionate de fluticasone et 50 microgrammes de salmétérol, 2 fois/jour ;
ou
1 inhalation de 250 microgrammes de propionate de fluticasone et 50 microgrammes de salmétérol, 2 fois/jour ;
ou
1 inhalation de 500 microgrammes de propionate de fluticasone et 50 microgrammes de salmétérol, 2 fois/jour ;
- 1 inhalation de 100 microgrammes de propionate de fluticasone et 50 microgrammes de salmétérol, 2 fois/jour ;
- Seretide peut être envisagé en traitement d'initiation pendant une courte période d'essai chez des adultes et adolescents ayant un asthme persistant modéré (défini par l'existence d'une symptomatologie diurne, l'utilisation quotidienne d'un bronchodilatateur de courte durée d'action en traitement symptomatique de secours et une obstruction bronchique modérée à sévère) et chez qui il apparaît essentiel d'obtenir un contrôle rapide de l'asthme. Dans ces cas, la dose initiale recommandée est de deux inhalations de 25 µg de salmétérol et 50 µg de propionate de fluticasone 2 fois par jour (Seretide suspension pour inhalation), ou d'une inhalation de 50 µg de salmétérol et 100 µg de propionate de fluticasone 2 fois par jour (Seretide Diskus).
- Lorsque le contrôle de l'asthme est obtenu, le traitement doit être réévalué afin d'envisager la réduction du traitement à un corticoïde inhalé seul. Il est important que les patients soient suivis régulièrement lors de la période de réduction du traitement. Il n'a pas été établi de bénéfice évident de Seretide utilisé en traitement d'initiation par rapport à un traitement inhalé par propionate de fluticasone seul, lorsque 1 à 2 des critères de sévérité évoqués ci-dessus ne sont pas présents. Dans la majorité des cas, le traitement de première intention demeure l'administration de corticoïdes inhalés seuls. Seretide n'est pas destiné au traitement de première intention de l'asthme léger. Les dosages 50 µg/25 µg (Seretide suspension pour inhalation) et 100 µg/50 µg (Seretide Diskus) ne conviennent pas aux adultes et aux enfants atteints d'asthme sévère ; la dose appropriée de corticoïdes inhalés devra être ajustée individuellement avant d'instaurer un traitement par une association fixe chez des patients atteints d'asthme sévère.
-
- Population pédiatrique :
-
Enfant de 4 ans et plus :
- Seretide suspension pour inhalation :
2 inhalations de 50 microgrammes de propionate de fluticasone et 25 microgrammes de salmétérol, 2 fois/jour. - Seretide Diskus :
1 inhalation de 100 microgrammes de propionate de fluticasone et 50 microgrammes de salmétérol, 2 fois/jour.
- Seretide suspension pour inhalation :
- Chez l'enfant, la dose maximale de propionate de fluticasone par voie inhalée qui est préconisée est de 100 µg, 2 fois/jour.
- La sécurité et l'efficacité de Seretide chez l'enfant de moins de 4 ans n'ont pas été établies (cf Pharmacodynamie).
- Aucune donnée n'est disponible concernant l'utilisation de Seretide Diskus chez les enfants de moins de 4 ans.
-
- Seretide suspension pour inhalation :
Les enfants de moins de 12 ans peuvent avoir des difficultés à coordonner le déclenchement du dispositif d'inhalation avec leur inspiration. L'utilisation d'une chambre d'inhalation avec Seretide suspension pour inhalation en flacon pressurisé est recommandée chez les patients ayant ou susceptible d'avoir des difficultés à coordonner leur inspiration avec le déclenchement du dispositif d'inhalation. Une étude clinique récente a montré que les patients pédiatriques ayant utilisé une chambre d'inhalation ont obtenu une exposition similaire à celle d'adultes n'ayant pas utilisé de chambre d'inhalation et à celle de patients pédiatriques ayant utilisé un dispositif Diskus, ce qui confirme que les chambres d'inhalation compensent une mauvaise technique d'inhalation (cf Pharmacocinétique).
Il est possible d'utiliser une chambre d'inhalation Volumatic (selon les recommandations nationales).
Les patients devront être informés des modalités d'utilisation et d'entretien de leur dispositif d'inhalation et de leur chambre d'inhalation. Il conviendra également de vérifier que le patient utilise convenablement la chambre d'inhalation afin que le produit soit délivré de façon optimale jusqu'au poumon. Dans la mesure du possible, les patients doivent continuer à utiliser le même type de chambre d'inhalation, le passage d'une chambre d'inhalation à une autre pouvant faire varier la dose de produit inhalé (cf Mises en garde et Précautions d'emploi). Lors de l'introduction ou du changement de chambre d'inhalation, il convient de toujours rechercher la dose minimale efficace.
- Seretide suspension pour inhalation :
- Broncho-Pneumopathie Chronique Obstructive (Seretide Diskus 500 µg/50 µg/dose) :
-
- Adulte :
- 1 inhalation de 500 microgrammes de propionate de fluticasone et 50 microgrammes de salmétérol, 2 fois/jour.
- Populations à risque (Seretide et Seretide Diskus) :
- Il n'y a pas lieu d'ajuster les doses chez les sujets âgés ou atteints d'insuffisance rénale.
- Aucune donnée n'est disponible concernant l'utilisation de Seretide chez les patients atteints d'insuffisance hépatique.
Mode d'administration :
- Instructions pour l'utilisation de Seretide suspension pour inhalation :
- Il convient d'informer les patients sur les modalités de fonctionnement de l'aérosol doseur (voir notice).
- Durant l'inhalation, le patient doit, de préférence, se tenir assis ou debout. L'aérosol a été conçu pour un usage en position verticale.
-
- Vérification du fonctionnement du dispositif :
- Avant la première utilisation, afin de vérifier le bon fonctionnement du dispositif, libérer des bouffées de produit dans l'air jusqu'à ce que le compteur indique 120 doses. Pour cela, après avoir retiré le capuchon de l'embout buccal en exerçant une pression de chaque côté, bien agiter l'inhalateur, tenir le dispositif entre les doigts en positionnant le pouce à la base du dispositif sous l'embout buccal, puis presser sur la cartouche. Bien agiter le dispositif juste avant de l'activer pour libérer chaque bouffée. Si le dispositif n'a pas été utilisé depuis une semaine ou plus, le patient doit bien agiter l'inhalateur après avoir retiré le capuchon de l'embout buccal et doit libérer deux bouffées de produit dans l'air. Le compteur de doses est décompté d'une unité à chaque fois que le dispositif est déclenché.
-
- Utilisation de l'aérosol :
-
- Le patient doit retirer le capuchon de l'embout buccal en exerçant une pression de chaque côté.
- Le patient devra vérifier qu'il n'existe pas de corps étranger à l'intérieur ou à l'extérieur du dispositif et notamment de l'embout buccal, pour s'assurer qu'il est propre.
- Le patient doit bien agiter l'aérosol pour éliminer tout corps étranger et assurer le mélange des composants de la suspension dans le flacon.
- Le patient doit tenir l'aérosol bien droit entre les doigts et le pouce avec son pouce à la base, sous l'embout buccal.
- Le patient doit expirer autant que possible puis placer l'embout buccal dans sa bouche entre les dents et fermer les lèvres autour. Signaler au patient qu'il ne doit pas mordre l'embout buccal.
- Juste après avoir commencé à inspirer par la bouche à travers le dispositif, le patient doit fermement appuyer vers le bas sur le haut de l'aérosol doseur pour libérer le produit, tout en inspirant régulièrement et profondément.
- Pendant qu'il retient sa respiration, le patient retirera l'inhalateur de sa bouche. Le patient retiendra sa respiration autant que cela lui est possible.
- Si le patient doit prendre une seconde inhalation, il devra garder l'aérosol doseur bien droit et attendre environ 30 secondes avant de répéter les étapes 3 à 7.
- Le patient devra replacer le capuchon sur l'embout buccal immédiatement après en appuyant fermement sur le capuchon en veillant à ce qu'il soit placé dans la position correcte. Il n'y a pas besoin d'exercer une force importante pour replacer le capuchon sur l'embout buccal, un simple « clic » suffit à s'assurer de la fermeture de l'embout buccal par le capuchon.
- Le patient doit retirer le capuchon de l'embout buccal en exerçant une pression de chaque côté.
-
Important :
- Les étapes 5, 6 et 7 ne devront pas être réalisées dans la précipitation. Il est important que le patient débute une respiration aussi lente que possible avant de déclencher son dispositif. Le patient devra s'entraîner les premières fois devant un miroir. S'il voit un peu de « fumée » sortir du haut de l'aérosol doseur ou à la commissure des lèvres, il doit alors recommencer à partir de l'étape 3.
- Les patients devront se rincer la bouche avec de l'eau en la recrachant et/ou se brosser les dents après chaque utilisation de Seretide afin de réduire les risques de candidose buccale et pharyngée ainsi que l'apparition d'une raucité de la voix.
- Les patients doivent penser au remplacement de l'aérosol doseur lorsque le compteur de doses affiche le nombre 020. Lorsque toutes les doses disponibles dans le dispositif auront été délivrées, le compteur affiche 000. L'aérosol doseur devra être remplacé lorsque le compteur affiche 000.
- Les patients ne doivent jamais essayer de modifier les chiffres sur le compteur ou de détacher celui-ci de la cartouche métallique. Le compteur ne peut pas être remis à zéro et reste en permanence attaché à la cartouche.
- Les étapes 5, 6 et 7 ne devront pas être réalisées dans la précipitation. Il est important que le patient débute une respiration aussi lente que possible avant de déclencher son dispositif. Le patient devra s'entraîner les premières fois devant un miroir. S'il voit un peu de « fumée » sortir du haut de l'aérosol doseur ou à la commissure des lèvres, il doit alors recommencer à partir de l'étape 3.
-
- Nettoyage (également détaillé dans la notice d'information à l'utilisateur) :
- Le dispositif doit être nettoyé au moins une fois par semaine.
-
- Retirer le capuchon de l'embout buccal.
- Ne pas retirer la cartouche de son adaptateur en plastique.
- Essuyer l'intérieur et l'extérieur de l'embout buccal et de l'adaptateur en plastique avec un tissu ou un mouchoir propre et sec.
- Remettre le capuchon de l'embout buccal en veillant à ce qu'il soit placé correctement dans le bon sens. Il n'y a pas besoin d'exercer une force importante pour replacer le capuchon sur l'embout buccal, un simple « clic » suffit à s'assurer de la fermeture de l'embout buccal par le capuchon.
- Retirer le capuchon de l'embout buccal.
- Ne pas mettre la cartouche en métal dans l'eau.
- Instructions pour l'utilisation de Seretide Diskus poudre pour inhalation :
- Après ouverture du dispositif : pousser le levier pour préparer une dose. L'embout buccal sera ensuite placé entre les lèvres ; la dose peut alors être inhalée, après quoi le dispositif sera refermé.
CONTRE-INDICATIONS
Hypersensibilité aux substances actives ou à l'un des excipients mentionnés à la rubrique Composition.MISES EN GARDE et PRÉCAUTIONS D'EMPLOI
- Détérioration de la maladie :
- Seretide et Seretide Diskus ne sont pas adaptés au traitement des crises d'asthme et des épisodes de dyspnées paroxystiques. Dans ces situations, le patient devra avoir recours à un bronchodilatateur à action rapide et de courte durée pour traiter les symptômes aigus. Le patient sera informé qu'il doit ainsi avoir en permanence à sa disposition un médicament bronchodilatateur à action rapide et de courte durée destiné à être utilisé en cas de crise d'asthme.
- Le traitement par Seretide ne doit pas être initié pendant une phase d'exacerbation, ni en cas d'aggravation significative ou de détérioration aiguë de l'asthme.
- Des événements indésirables graves liés à l'asthme et des exacerbations peuvent survenir lors du traitement par Seretide. Il convient d'informer les patients que, si les symptômes de l'asthme persistent ou s'aggravent au cours du traitement par Seretide, ils doivent continuer leur traitement mais prendre avis auprès de leur médecin.
- Une augmentation de la consommation de médicaments bronchodilatateurs à action rapide et de courte durée (dit « médicaments de secours ») ou une diminution de la réponse à ceux-ci est le signe d'une déstabilisation de la maladie. Dans ce cas, le patient devra consulter son médecin.
- Une détérioration plus ou moins rapide du contrôle des symptômes doit faire craindre une évolution vers un asthme aigu grave pouvant mettre en jeu le pronostic vital et, par conséquent, nécessite une consultation médicale urgente. Il conviendra alors d'envisager une augmentation de la corticothérapie.
- Dès que les symptômes de l'asthme sont contrôlés, une diminution progressive de la dose de Seretide doit être envisagée. Il est important que les patients soient suivis régulièrement lors de la période de réduction du traitement. La dose minimale efficace de Seretide doit être utilisée (cf Posologie et Mode d'administration).
- Le traitement par corticoïdes systémiques est habituellement indiqué chez les patients souffrant d'exacerbations de leur BPCO ; par conséquent, ces patients devront être incités à consulter un médecin si leurs symptômes s'aggravent pendant leur traitement par Seretide.
- Chez les patients asthmatiques, le traitement par Seretide ne devra pas être interrompu brusquement en raison d'un risque d'exacerbation. Par ailleurs, il conviendra de toujours rechercher la posologie minimale efficace sous contrôle médical.
- Chez les patients atteints de BPCO, l'arrêt du traitement peut aussi s'accompagner d'une décompensation symptomatique et doit donc s'opérer sous contrôle médical.
- Comme les autres corticoïdes destinés à être administrés par voie inhalée, Seretide doit être utilisé avec précaution chez les patients atteints de tuberculose pulmonaire active ou quiescente, d'infections fongiques et virales ou d'autres infections des voies respiratoires. Un traitement approprié doit être instauré rapidement si nécessaire.
- Effets cardiovasculaires :
- Rarement, Seretide peut entraîner des troubles du rythme cardiaque tels que tachycardie supraventriculaire, extrasystoles et fibrillation auriculaire, ainsi qu'une baisse modérée et transitoire de la kaliémie à des doses thérapeutiques élevées. Seretide doit être utilisé avec prudence en cas de pathologies cardiovasculaires sévères ou de troubles du rythme cardiaque et chez les patients présentant un diabète, une hyperthyroïdie, une hypokaliémie non corrigée ou à risque d'hypokaliémie.
- Hyperglycémie :
- Des augmentations de la glycémie ont été très rarement rapportées (cf Effets indésirables). Ceci doit être pris en compte lors de la prescription à des patients diabétiques.
- Bronchospasme paradoxal :
- Comme avec d'autres traitements inhalés, un bronchospasme paradoxal peut survenir, caractérisé par une augmentation des sifflements et un essoufflement survenant immédiatement après l'administration. Le bronchospasme paradoxal doit être traité immédiatement avec un bronchodilatateur d'action rapide et de courte durée. Il convient alors de cesser toute administration de Seretide, d'évaluer l'état du patient et, au besoin, d'instaurer un traitement alternatif.
- Les effets indésirables pharmacologiques des traitements ß-2 agonistes, tels que tremblements, palpitations et maux de tête ont été rapportés, mais ces manifestations sont généralement transitoires passagères et s'atténuent au cours d'un traitement régulier.
- Effets systémiques de la corticothérapie :
- La corticothérapie inhalée peut entraîner des effets systémiques, en particulier lors de traitements à fortes doses au long cours. La survenue de ces effets reste cependant moins probable qu'au cours d'une corticothérapie orale. Il peut être observé un syndrome de Cushing, un tableau cushingoïde, une inhibition de la fonction surrénalienne, une diminution de la densité minérale osseuse, une cataracte et un glaucome, et, plus rarement, divers effets psychologiques ou comportementaux incluant hyperactivité psychomotrice, troubles du sommeil, anxiété, dépression ou agressivité (en particulier chez l'enfant ; voir la sous-rubrique Population pédiatrique ci-dessous pour plus d'informations sur les effets systémiques des corticoïdes inhalés chez les enfants et les adolescents). En conséquence, le patient sera suivi régulièrement et la posologie minimale efficace devra toujours être recherchée.
- L'administration prolongée de doses élevées de corticoïdes par voie inhalée peut provoquer une inhibition de la fonction surrénalienne et une insuffisance surrénalienne aiguë. Des cas d'inhibition de la fonction surrénalienne et d'insuffisance surrénale aiguë ont également été très rarement décrits avec des doses de propionate de fluticasone comprises entre 500 et 1000 µg. Les crises d'insuffisance surrénalienne peuvent être déclenchées par un traumatisme, une intervention chirurgicale, une infection ou toute diminution rapide de la posologie. Le tableau clinique est généralement atypique pouvant comprendre anorexie, douleur abdominale, perte de poids, fatigue, maux de tête, nausées, vomissements, hypotension, troubles de la conscience, hypoglycémie et convulsions. En cas de stress ou lorsqu'une intervention chirurgicale est prévue, une corticothérapie de supplémentation par voie générale peut être nécessaire.
- L'administration de propionate de fluticasone par voie inhalée favorise la diminution du recours aux corticoïdes oraux pour traiter l'asthme, mais elle ne prévient pas le risque d'apparition d'une insuffisance surrénalienne lors du sevrage des patients traités au long cours par une corticothérapie orale. Par conséquent, ces patients doivent être traités avec précaution et leur fonction cortico-surrénalienne régulièrement surveillée. Ce risque existe également chez les patients ayant reçu de fortes doses de corticoïdes en urgence. Le risque de persistance d'une inhibition des fonctions surrénaliennes doit rester présent à l'esprit dans les situations d'urgence et/ou susceptibles de déclencher un état de stress. Une corticothérapie substitutive adaptée devra être envisagée. Un avis spécialisé peut être requis.
- Le ritonavir peut augmenter considérablement les concentrations plasmatiques de propionate de fluticasone. Par conséquent, à moins que le bénéfice attendu pour le patient ne l'emporte sur le risque d'effets indésirables systémiques de la corticothérapie, il convient d'éviter de les administrer de façon concomitante. Le risque d'effets systémiques de la corticothérapie est également augmenté en cas d'administration concomitante de propionate de fluticasone avec d'autres inhibiteurs puissants du cytochrome P450 3A4 (cf Interactions).
- Pneumonie chez les patients atteints de BPCO :
- Une augmentation de l'incidence des cas de pneumonie, ayant ou non nécessité une hospitalisation, a été observée chez les patients présentant une BPCO et recevant une corticothérapie inhalée. Bien que cela ne soit pas formellement démontré dans toutes les études cliniques disponibles, ce risque semble augmenter avec la dose de corticoïde administré.
- Les données disponibles ne permettent pas de considérer que le niveau du risque de survenue de pneumonie varie en fonction du corticostéroïde inhalé utilisé.
- Il convient de rester vigilant chez les patients présentant une BPCO, les symptômes de pneumonie pouvant s'apparenter aux manifestations cliniques d'une exacerbation de BPCO.
- Le tabagisme, un âge avancé, un faible indice de masse corporelle (IMC) ainsi que la sévérité de la BPCO sont des facteurs de risques de survenue de pneumonie.
- Interactions avec des inhibiteurs puissants du CYP3A4 :
- L'administration concomitante de kétoconazole par voie systémique augmente de manière significative l'exposition systémique au salmétérol, pouvant entraîner une augmentation du risque de survenue d'effets systémiques (par exemple prolongation de l'intervalle QTc et palpitations). Par conséquent, il convient d'éviter l'administration concomitante de kétoconazole ou d'autres inhibiteurs puissants du cytochrome P450 3A4, sauf si les bénéfices attendus l'emportent sur le risque potentiel de survenue d'effets systémiques du salmétérol (cf Interactions).
- Sportifs :
- L'attention des sportifs sera attirée sur le fait que cette spécialité contient deux principes actifs pouvant induire une réaction positive des tests pratiqués lors des contrôles antidopage.
- Troubles visuels :
- Des troubles visuels peuvent apparaître lors d'une corticothérapie par voie systémique ou locale. En cas de vision floue ou d'apparition de tout autre symptôme visuel apparaissant au cours d'une corticothérapie, un examen ophtalmologique est requis à la recherche notamment d'une cataracte, d'un glaucome, ou d'une lésion plus rare telle qu'une choriorétinopathie séreuse centrale, décrits avec l'administration de corticostéroïdes par voie systémique ou locale.
- Seretide suspension pour inhalation :
- Le propionate de fluticasone et le salmétérol sont essentiellement absorbés par voie pulmonaire. L'utilisation d'une chambre d'inhalation associée à l'aérosol-doseur peut augmenter la dose de produit délivrée au poumon, pouvant ainsi augmenter le risque de survenue d'effets indésirables systémiques.
- Seretide Diskus :
-
- Excipients :
- Seretide Diskus contient jusqu'à 12,5 mg de lactose monohydraté par dose. Cette quantité n'entraîne normalement pas de réaction chez les patients intolérants au lactose. L'excipient lactose contient des petites quantités de protéines de lait qui peuvent causer des réactions allergiques.
- Population pédiatrique :
- Les enfants et les adolescents de moins de 16 ans recevant de fortes doses de propionate de fluticasone (généralement ≥ 1000 µg par jour) sont particulièrement à risque. Des effets systémiques peuvent survenir, en particulier lors de traitements à fortes doses au long cours. Il peut être observé un syndrome de Cushing, un tableau cushingoïde, une inhibition de la fonction surrénalienne, une insuffisance surrénalienne aiguë et un retard de croissance chez l'enfant et l'adolescent, et, plus rarement, divers effets psychologiques ou comportementaux incluant hyperactivité psychomotrice, troubles du sommeil, anxiété, dépression ou agressivité. Il convient alors d'adresser l'enfant ou l'adolescent à un pédiatre spécialisé en pneumologie.
- La croissance des enfants recevant une corticothérapie inhalée à long terme devra être régulièrement surveillée. La corticothérapie inhalée devra être réduite à la plus faible dose assurant un contrôle efficace de l'asthme.
INTERACTIONS
Les ß-bloquants adrénergiques peuvent diminuer ou antagoniser l'effet du salmétérol. Les ß-bloquants, sélectifs ou non, doivent être évités chez les patients atteints d'asthme, sauf nécessité absolue. Une hypokaliémie potentiellement grave peut survenir suite à un traitement par ß-2 agoniste. Une attention particulière est recommandée en cas d'asthme aigu sévère en raison du risque d'aggravation de cette hypokaliémie par l'administration d'un traitement concomitant à base de dérivés de la xanthine, de stéroïdes et de diurétiques.
L'administration concomitante d'autres ß-adrénergiques peut potentialiser les effets ß-2 mimétiques.
- Propionate de fluticasone :
- Dans les conditions normales d'emploi, les concentrations plasmatiques de propionate de fluticasone atteintes après administration par voie inhalée sont faibles du fait d'un effet de premier passage présystémique important (hépatique et intestinal) et d'une forte clairance plasmatique par une importante métabolisation médiée par le cytochrome CYP3A4. Par conséquent, le risque d'interactions cliniquement significatives avec le propionate de fluticasone semble faible.
- Néanmoins, une étude d'interaction, chez des volontaires sains recevant du propionate de fluticasone par voie nasale a montré que le ritonavir (un inhibiteur très puissant du cytochrome CYP3A4), à la dose de 100 mg deux fois par jour, augmentait de plusieurs centaines de fois les concentrations plasmatiques de propionate de fluticasone, entraînant une diminution marquée des concentrations en cortisol plasmatique. Il n'y a pas de donnée documentant l'interaction avec le propionate de fluticasone administré par voie inhalée, mais une augmentation importante des concentrations plasmatiques est attendue ; des cas de syndrome de Cushing et d'inhibition de la fonction surrénalienne ont été rapportés. Il convient donc d'éviter l'administration concomitante de propionate de fluticasone et de ritonavir, à moins que le bénéfice ne l'emporte sur le risque accru d'effets systémiques de la corticothérapie.
- Une étude de faible effectif menée chez des volontaires sains a montré que le kétoconazole, inhibiteur un peu moins puissant du cytochrome P450 3A4, augmentait de 150 % l'exposition systémique d'une dose de propionate de fluticasone par voie inhalée. La réduction du cortisol plasmatique était plus importante que celle observée après l'administration de propionate de fluticasone seul. Une augmentation de l'exposition systémique et du risque d'effets indésirables systémiques est attendue en cas d'administration concomitante d'autres inhibiteurs puissants du cytochrome P450 3A4 (ex : itraconazole et médicaments contenant du cobicistat) et d'inhibiteurs modérés du CYP3A (ex : érythromycine). L'administration concomitante doit être évitée sauf si les bénéfices attendus sont supérieurs au risque accru d'effets secondaires systémiques des corticostéroïdes. Dans ce cas, les patients doivent être surveillés en vue de détecter les éventuels effets secondaires systémiques des corticostéroïdes.
- Salmétérol :
-
- Inhibiteurs puissants du cytochrome P450 3A4 :
L'administration concomitante de kétoconazole (400 mg par voie orale une fois par jour) et de salmétérol (50 µg par voie inhalée deux fois par jour) chez 15 volontaires sains pendant 7 jours a entraîné une augmentation significative des concentrations plasmatiques de salmétérol (concentration maximale [Cmax] augmentée d'un facteur 1,4 et aire sous la courbe [ASC] augmentée d'un facteur 15). Cette observation suggère donc une augmentation du risque de survenue des effets systémiques du salmétérol, tels que prolongation de l'intervalle QT et palpitations, par rapport à l'administration de salmétérol ou de kétoconazole seuls (cf Mises en garde et Précautions d'emploi). Il n'a pas été observé d'effet cliniquement significatif sur la pression artérielle, la fréquence cardiaque, la glycémie et la kaliémie. L'administration concomitante de kétoconazole n'a pas entraîné de prolongation de la demi-vie d'élimination du salmétérol ni son accumulation après administrations répétées.
Il convient d'éviter l'association de kétoconazole avec un traitement par le salmétérol, sauf si les bénéfices attendus l'emportent sur le risque potentiel de survenue d'effets systémiques du salmétérol. Un risque d'interaction du même ordre est attendu avec d'autres inhibiteurs puissants du cytochrome P450 3A4 (par exemple avec l'itraconazole, la télithromycine, le ritonavir). - Inhibiteurs modérés du cytochrome P450 3A4 :
L'administration concomitante d'érythromycine (500 mg par voie orale trois fois par jour) et de salmétérol (50 µg par voie inhalée deux fois par jour) chez 15 volontaires sains pendant 6 jours a entraîné une légère augmentation, mais non statistiquement significative, des concentrations plasmatiques du salmétérol (Cmax augmentée d'un facteur 1,4 et ASC augmentée d'un facteur 1,2). Aucun effet indésirable grave n'a été associé à l'administration concomitante avec l'érythromycine.
- Inhibiteurs puissants du cytochrome P450 3A4 :
FERTILITÉ/GROSSESSE/ALLAITEMENT
Fertilité :Il n'existe pas de donnée chez l'Homme. Cependant, les études menées chez l'animal n'ont montré aucun effet du salmétérol ou du propionate de fluticasone sur la fécondité.
Grossesse :
Une quantité importante de données obtenues chez la femme enceinte (plus de 1000 cas de grossesses documentées) ne rapportent pas de toxicité malformative ou fœto-néonatale en relation avec Seretide. Les études menées chez l'animal sur les fonctions de reproduction ont mis en évidence une toxicité des ß-2-mimétiques et des glucocorticoïdes (cf Sécurité préclinique).
L'utilisation de Seretide au cours de la grossesse ne devra être envisagée que si le bénéfice attendu pour la mère l'emporte sur tout risque éventuel pour le fœtus.
Chez la femme enceinte, il conviendra de toujours rechercher la dose minimale efficace de propionate de fluticasone assurant un contrôle satisfaisant des symptômes de l'asthme.
Allaitement :
Le passage dans le lait maternel du salmétérol et du propionate de fluticasone, et de leurs métabolites, n'est pas connu.
Des études ont mis en évidence que le salmétérol et le propionate de fluticasone, et leurs métabolites, sont excrétés dans le lait des rates allaitantes.
Un risque pour les nouveau-nés/nourrissons nourris au sein ne peut être exclu. La décision d'interruption de l'allaitement ou du traitement par Seretide sera établie en fonction du bénéfice attendu de l'allaitement maternel pour l'enfant face à celui du traitement pour la femme qui allaite.
CONDUITE et UTILISATION DE MACHINES
Seretide n'a aucun effet ou qu'un effet négligeable sur l'aptitude à conduire des véhicules et à utiliser des machines.EFFETS INDÉSIRABLES
Seretide contient du salmétérol et du propionate de fluticasone, dont les effets indésirables sont connus. Aucun effet indésirable nouveau n'est apparu lors de l'administration conjointe des deux principes actifs dans la même formulation.
Les effets secondaires associés au salmétérol et au propionate de fluticasone sont cités ci-dessous, listés par classe de systèmes d'organes et par fréquence.
Les fréquences sont définies en : très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1000 à < 1/100), rare (≥ 1/10 000 à < 1/1000), et fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Les fréquences ont été définies sur la base des essais cliniques. L'incidence correspondante dans le bras placebo n'a pas été prise en considération.
| Classes de systèmes d'organes | |
| Effets indésirables | Fréquence |
| Infections et infestations | |
| Candidose buccale et pharyngée | Fréquent |
| Pneumonie (chez les patients atteints de BPCO) | Fréquent(1)(3)(5) |
| Bronchite | Fréquent(1)(3) |
| Candidose œsophagienne | Rare |
| Troubles du système immunitaire | |
| Réactions d'hypersensibilité à type de réactions cutanées d'hypersensibilité, de symptômes respiratoires (dyspnée) | Peu fréquent |
| Réactions d'hypersensibilité à type d'angiœdème (principalement œdème facial et oropharyngé), de symptômes respiratoires (bronchospasme), de réactions anaphylactiques incluant le choc anaphylactique | Rare |
| Troubles endocriniens | |
| Syndrome de Cushing, tableau cushingoïde, inhibition de la fonction surrénalienne, ralentissement de la croissance chez l'enfant et l'adolescent, diminution de la densité minérale osseuse | Rare(4) |
| Troubles du métabolisme et de la nutrition | |
| Hypokaliémie | Fréquent(3) |
| Hyperglycémie | Peu fréquent(4) |
| Troubles psychiatriques | |
| Anxiété, troubles du sommeil | Peu fréquent |
| Modifications du comportement incluant hyperactivité psychomotrice et irritabilité (principalement chez les enfants) | Rare |
| Dépression, agressivité (principalement chez les enfants) | Fréquence indéterminée |
| Troubles du système nerveux | |
| Maux de tête | Très fréquent(1) |
| Tremblements | Peu fréquent |
| Troubles oculaires | |
| Cataracte | Peu fréquent |
| Glaucome | Rare(4) |
| Vision floue | Fréquence indéterminée(4) |
| Troubles cardiaques | |
| Palpitations, tachycardie, fibrillation auriculaire, angine de poitrine | Peu fréquent |
| Arythmies cardiaques (y compris tachycardie supraventriculaire et extrasystoles) | Rare |
| Troubles respiratoires, thoraciques et médiastinaux | |
| Rhinopharyngite | Très fréquent(2)(3) |
| Gêne pharyngée, raucité de la voix/dysphonie | Fréquent |
| Sinusite | Fréquent(1)(3) |
| Bronchospasme paradoxal | Rare(4) |
| Troubles cutanés et sous-cutanés | |
| Contusions | Fréquent(1)(3) |
| Troubles musculosquelettiques et systémiques | |
| Fractures traumatiques | Fréquent(1)(3) |
| Crampes musculaires, arthralgies, myalgies | Fréquent |
(2) Rapportés très fréquemment dans les groupes placebo.
(3) Rapportés sur une période de 3 ans dans une étude dans la BPCO.
(4) Cf Mises en garde et Précautions d'emploi.
(5) Cf Pharmacodynamie.
- Description de certains effets indésirables :
-
- Des effets secondaires liés aux propriétés pharmacologiques ß-2 mimétiques du salmétérol, tels que tremblements, palpitations et maux de tête, ont été rapportés. Ils sont le plus souvent transitoires et diminuent avec la poursuite du traitement.
- Comme avec d'autres traitements inhalés, un bronchospasme paradoxal peut survenir, caractérisé par une augmentation des sifflements et un essoufflement survenant immédiatement après l'administration. Le bronchospasme paradoxal doit être traité immédiatement avec un bronchodilatateur d'action rapide et de courte durée. Il convient alors de cesser toute administration de Seretide, d'évaluer l'état du patient et au besoin, d'instaurer un traitement alternatif.
- Des effets indésirables associés au propionate de fluticasone comme une raucité de la voix et une candidose (muguet) buccale et pharyngée, et rarement œsophagienne peuvent survenir chez certains patients. Les candidoses buccales et pharyngées peuvent être réduites par le rinçage de la bouche à l'eau et/ou le brossage de dents après utilisation de Seretide. Les candidoses buccales et pharyngées symptomatiques peuvent être traitées par antifongiques locaux tout en continuant le traitement par Seretide.
- Des effets secondaires liés aux propriétés pharmacologiques ß-2 mimétiques du salmétérol, tels que tremblements, palpitations et maux de tête, ont été rapportés. Ils sont le plus souvent transitoires et diminuent avec la poursuite du traitement.
- Population pédiatrique :
- Les effets systémiques tels que Syndrome de Cushing, tableau cushingoïde, inhibition de la fonction surrénalienne et ralentissement de la croissance chez l'enfant et chez l'adolescent, sont possibles (cf Mises en garde et Précautions d'emploi). Anxiété, troubles du sommeil et modifications du comportement, incluant hyperactivité et irritabilité, peuvent également survenir chez les enfants.
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration : Agence nationale de sécurité du médicament et des produits de santé (ANSM) et réseau des Centres Régionaux de Pharmacovigilance. Site internet : https://signalement.social-sante.gouv.fr.
SURDOSAGE
Aucun surdosage n'a été décrit dans les essais cliniques menés avec Seretide. Néanmoins, les signes de surdosage sont connus pour chacun des principes actifs.
Les symptômes d'un surdosage en salmétérol sont des vertiges, une augmentation de la pression artérielle systolique, des tremblements, des céphalées et une tachycardie. Si le traitement par Seretide doit être interrompu en raison d'une exposition excessive aux ß-2 mimétiques, il sera remplacé par un corticoïde seul. Si une hypokaliémie apparaît, elle devra être corrigée par un apport adapté de potassium et la kaliémie devra être surveillée.
- Surdosage aigu :
- L'administration de propionate de fluticasone à des doses supérieures à celles recommandées par voie inhalée peut entraîner une inhibition temporaire de la fonction surrénalienne. Il n'y a pas lieu d'adopter une mesure d'urgence car la fonction surrénalienne se rétablit en quelques jours comme en témoignent les mesures du cortisol plasmatique.
- Surdosage chronique en propionate de fluticasone inhalé :
- La fonction surrénalienne doit être surveillée et un traitement à base de corticoïde systémique peut alors être nécessaire. Une fois stabilisé, le traitement doit être poursuivi avec un corticoïde inhalé à la dose recommandée. Cf Mises en garde et Précautions d'emploi : Risque d'inhibition surrénalienne.
En cas de surdosage aigu ou chronique en propionate de fluticasone, le traitement par Seretide doit être poursuivi en ajustant la posologie aux doses suffisantes pour un contrôle optimal des symptômes de l'asthme.
PHARMACODYNAMIE
Classe pharmacothérapeutique : Adrénergiques en association avec des corticoïdes ou d'autres médicaments, à l'exclusion des anticholinergiques (code ATC : R03AK06).
Seretide contient du salmétérol et du propionate de fluticasone qui ont des modes d'action différents.
Les mécanismes d'action respectifs de ces 2 principes actifs sont présentés ci-après.
- Salmétérol :
- Le salmétérol est un agoniste sélectif de longue durée d'action (12 heures) des récepteurs ß-2 adrénergiques. Il possède une longue chaîne latérale qui le lie à l'exo-site du récepteur.
- Le salmétérol produit une bronchodilatation qui persiste pendant environ 12 heures. Cette durée est supérieure à celle observée généralement avec les ß-2 mimétiques de courte durée d'action administrés aux posologies usuelles.
- Propionate de fluticasone :
- Le propionate de fluticasone administré par voie inhalée aux doses préconisées exerce une activité glucocorticoïde entraînant un effet anti-inflammatoire local au niveau de la muqueuse bronchique. En conséquence, les symptômes et les exacerbations d'asthme sont diminués alors que les effets systémiques sont limités comparativement à l'administration de corticoïdes par voie générale.
- Études cliniques conduites avec Seretide dans l'asthme :
- Une étude de 12 mois (Gaining Optimal Asthma controL, GOAL), réalisée chez 3416 patients adultes et adolescents atteints d'asthme persistant, a comparé la tolérance et l'efficacité de Seretide à une corticothérapie inhalée seule (propionate de fluticasone) afin d'évaluer la possibilité d'atteindre les objectifs de la prise en charge de l'asthme.
- La posologie du traitement était augmentée toutes les 12 semaines jusqu'à ce que le contrôle total(b) ait été obtenu ou que la posologie la plus forte de l'étude ait été atteinte. GOAL a montré qu'il y avait plus de patients qui atteignaient le contrôle de l'asthme lorsqu'ils étaient traités par Seretide que lors d'un traitement par corticoïdes inhalés seuls, ce contrôle étant obtenu avec une moindre dose de corticoïdes.
- Un bon contrôle(a) de l'asthme a été obtenu plus rapidement chez les patients traités par Seretide que chez les patients traités par un corticoïde inhalé seul. Le temps nécessaire pour que 50 % des sujets inclus dans l'étude atteignent leur première semaine de bon contrôle(a) a été de 16 jours pour les sujets traités par Seretide et de 37 jours pour ceux traités par corticostéroïdes inhalés (CSI). Dans le sous-groupe des patients asthmatiques non traités préalablement par des corticoïdes inhalés, ce temps était respectivement de 16 jours (Seretide) et de 23 jours (CSI).
- Les résultats globaux de l'étude étaient les suivants :
-
Pourcentage de patients atteignant le « bon contrôle » (BC)(a) et le « contrôle total » (CT)(b) de l'asthme sur 12 mois Traitement avant inclusion dans l'étude FP(f)/
salmétérolFP(f) BC CT BC CT Aucun CSI(c) (ß-2 CDA(d) seul) 78 % 50 % 70 % 40 % CSI à faible dose (≤ 500 µg de BDP(e) ou équivalent par jour) 75 % 44 % 60 % 28 % CSI à dose moyenne (> 500 - 1000 µg de BDP(e) ou équivalent par jour) 62 % 29 % 47 % 16 % Résultats globaux (quel que soit le traitement antérieur) 71 % 41 % 59 % 28 % -
(a) Bon contrôle (BC) de l'asthme : 2 jours par semaine maximum avec un score des symptômes supérieur à 1 (un score des symptômes de 1 est défini comme « présence de symptômes pendant une courte période pendant la journée »), utilisation d'un bronchodilatateur bêta-2 agoniste de courte durée d'action : 2 jours maximum par semaine et 4 fois maximum par semaine, valeur du débit expiratoire de pointe mesuré le matin ≥ 80 % de la valeur théorique, pas de réveil nocturne, ni exacerbation, ni effet indésirable entraînant une modification de traitement.
-
(b) Contrôle total (CT) de l'asthme : pas de symptômes, pas d'utilisation d'un bronchodilatateur ß-2 agoniste de courte durée d'action, valeur du débit expiratoire de pointe mesuré le matin supérieure ou égale à 80 % de la valeur théorique, pas de réveil nocturne, ni exacerbation, ni effet indésirable entraînant une modification de traitement.
-
(c) CSI : corticostéroïdes par voie inhalée.
-
(d) ß-2 CDA : ß-2 agoniste de courte durée d'action.
-
(e) BDP : dipropionate de béclométasone.
-
(f) FP : propionate de fluticasone.
- Les résultats de cette étude suggèrent que Seretide 100 µg/50 µg/dose, deux fois par jour, peut être envisagé en initiation d'un traitement de fond chez des patients ayant un asthme persistant modéré chez qui il apparaît essentiel d'obtenir un contrôle rapide de l'asthme (cf Posologie et Mode d'administration).
- Une étude en double aveugle, randomisée, en groupes parallèles, conduite chez 318 patients d'au moins 18 ans, atteints d'asthme persistant, a évalué la sécurité et la tolérance de l'administration de deux inhalations deux fois par jour (double dose) de Seretide pendant deux semaines. Cette étude a montré que le doublement de la dose de Seretide (quel que soit le dosage), sur une durée allant jusqu'à 14 jours, entraîne par rapport à l'administration d'une inhalation deux fois par jour, une légère augmentation des effets indésirables liés à l'activité ß-mimétique (tremblements : 1 patient [1 %] vs 0, palpitations : 6 [3 %] vs 1 [< 1 %], crampes musculaires : 6 [3 %] vs 1 [< 1 %]) et une incidence similaire des effets indésirables liés au corticoïde inhalé (candidose orale : 6 [6 %] vs 16 [8 %], raucité de la voix : 2 [2 %] vs 4 [2 %]). La faible augmentation des effets indésirables liés à l'activité ß-mimétique doit être prise en considération, s'il est envisagé de doubler la dose prescrite de Seretide chez des patients adultes qui nécessiteraient une augmentation de la corticothérapie inhalée pendant une courte période (jusqu'à 14 jours).
- Études cliniques menées avec Seretide Diskus dans la BPCO :
- TORCH est une étude qui avait pour objectif la comparaison du taux de mortalité globale sur 3 ans de traitement par Seretide Diskus 500 µg/50 µg/dose 2 fois par jour, par salmétérol Diskus 50 µg/dose 2 fois par jour, par propionate de fluticasone (FP) Diskus 500 µg/dose 2 fois par jour ou par placebo chez des patients atteints de BPCO. Les patients atteints de BPCO présentant à l'inclusion, un VEMS (prébronchodilatateur) < 60 % de la valeur théorique ont été randomisés pour recevoir les traitements médicamenteux en double aveugle. Pendant l'étude, les patients pouvaient utiliser leur traitement habituel de la BPCO à l'exception des autres corticoïdes inhalés, des bronchodilatateurs de longue durée d'action et des corticoïdes par voie systémique au long cours. La survie à 3 ans a été déterminée pour l'ensemble des patients, y compris ceux ayant arrêté le traitement en cours d'étude. Le critère de jugement principal était la réduction de la mortalité globale à 3 ans avec Seretide par rapport au placebo.
-
Mortalité globale à 3 ans Placebo Salmétérol 50 µg Propionate de fluticasone (FP) 500 µg Seretide Diskus 500 µg/50 µg n = 1524 n = 1521 n = 1534 n = 1533 Nombre de décès (%) 231 (15,2) 205 (13,5) 246 (16) 193 (12,6) Risque relatif vs placebo (IC) N/A 0,879 (0,73 ; 1,06) 1,060 (0,89 ; 1,27) 0,825 (0,68 ; 1,00) valeur du « p » 0,180 0,525 0,052* Risque relatif Seretide 500 µg/50µg vs chacun des principes actifs [salmétérol ou FP] (IC) N/A 0,932 (0,77 ; 1,13) 0,774 (0,64 ; 0,93) N/A valeur du « p » 0,481 0,007 -
* p = statistiquement non significatif, valeur déterminée après ajustement prenant en compte les 2 analyses intermédiaires sur le critère principal d'efficacité. Analyse log-rank stratifiée en fonction du degré de tabagisme.
- Il a été observé une tendance à une amélioration de la survie à 3 ans avec Seretide par rapport au placebo mais le seuil de significativité statistique (p ≤ 0,05) n'a pas été atteint.
- Le pourcentage de patients décédés d'une cause liée à leur BPCO durant les 3 ans était de 6,0 % pour le placebo, 6,1 % pour le salmétérol, 6,9 % pour le propionate de fluticasone (FP) et 4,7 % pour Seretide.
- Le taux annuel moyen d'exacerbations modérées à sévères était significativement diminué dans le groupe des sujets traités par Seretide comparé aux groupes des sujets traités par salmétérol, par propionate de fluticasone (FP) et ceux recevant un placebo (taux moyen dans le groupe Seretide : 0,85 par rapport à 0,97 dans le groupe salmétérol ; 0,93 dans le groupe FP et 1,13 dans le groupe placebo). La réduction des taux observés d'exacerbations modérées à sévères était de 25 % (IC 95 % [19 à 31 %], p < 0,001) par rapport au placebo, de 12 % par rapport au salmétérol (IC 95 % [5 à 19 %], p = 0,002) et de 9 % par rapport au propionate de fluticasone (FP) (IC 95 % [1 à 16 %], p = 0,024). Le taux d'exacerbations avec le salmétérol et le propionate de fluticasone était significativement diminué par rapport au placebo, respectivement de 15 % (IC 95 % [7 % à 22 %], p < 0,001) et de 18 % (IC 95 % [11 % à 24 %], p < 0,001).
- La qualité de vie, mesurée à l'aide du Questionnaire respiratoire de l'hôpital St-George (SGRQ), a été améliorée dans chacun des groupes des traitements actifs comparativement au placebo. Dans le groupe de patients traités par Seretide, l'amélioration moyenne sur 3 ans était de - 3,1 unités (IC 95 % [- 4,1 à - 2,1], p < 0,001) par rapport au placebo, de - 2,2 unités (p < 0,001) par rapport au salmétérol et de - 1,2 unité par rapport à FP (p = 0,017). Une diminution de 4 unités est considérée comme cliniquement pertinente.
- La probabilité estimée, dans l'étude sur 3 ans, de la survenue d'une pneumonie rapportée en tant qu'événement indésirable était de 12,3 % pour le placebo, 13,3 % pour le salmétérol, 18,3 % pour le propionate de fluticasone et 19,6 % pour Seretide (risque relatif pour Seretide vs placebo : 1,64 [IC 95 % (1,33 à 2,01), p < 0,001]). Il n'a pas été mis en évidence d'augmentation de la mortalité en relation avec la survenue de pneumonies. Le nombre de cas où la cause principale du décès a été attribuée à la survenue d'une pneumonie était de 7 pour le placebo, 9 pour le salmétérol, 13 pour le propionate de fluticasone et 8 pour Seretide. Aucune différence significative n'a été mise en évidence concernant le pourcentage d'apparition de fracture osseuse (placebo : 5,1 % ; salmétérol : 5,1 % ; FP : 5,4 % et Seretide : 6,3 %. Risque relatif pour Seretide vs placebo : 1,22 [IC 95 % (0,87 à 1,72), p = 0,248]).
- Les études cliniques contrôlées contre placebo, d'une durée de 6 ou 12 mois, ont montré qu'une prise régulière de Seretide 500 µg/50 µg/dose améliore la fonction respiratoire et réduit la dyspnée et la consommation des médicaments destinés au traitement des symptômes aigus.
- Les études SCO40043 et SCO100250, conduites selon un protocole identique, étaient des études randomisées, en groupes parallèles, comparant en double aveugle les effets de Seretide 250 µg/50 µg/dose deux fois par jour (dose n'ayant pas été approuvée pour le traitement de la BPCO dans l'Union Européenne) à ceux de 50 µg deux fois par jour de salmétérol sur le taux annuel d'exacerbations modérées/sévères chez des patients atteints de BPCO présentant un VEMS inférieur à 50 % de la valeur prédite et ayant des antécédents d'exacerbations. Les exacerbations modérées/sévères étaient définies comme une aggravation des symptômes nécessitant une corticothérapie orale et/ou une antibiothérapie ou une hospitalisation.
- Les sujets en état clinique stable après une période de 4 semaines (période de « run-in ») de traitement standard, en ouvert, par l'association FP/salmétérol 250/50, étaient randomisés selon un ratio 1:1 pour recevoir, en aveugle pendant 52 semaines, FP/salmétérol 250/50 (n total en ITT = 776) ou salmétérol (n total en ITT = 778). Les traitements antérieurs de la BPCO, à l'exception des bronchodilatateurs de courte durée d'action, étaient interrompus avant la période de run-in préalable à la randomisation. L'utilisation concomitante des bronchodilatateurs de longue durée d'action par voie inhalée (ß-2 mimétiques et anticholinergiques), des associations d'ipratropium/salbutamol, des ß-2 mimétiques oraux et des préparations à base de théophylline n'était pas autorisée pendant la période de traitement. Les corticoïdes oraux et les antibiotiques étaient autorisés pour le traitement des exacerbations de BPCO, selon des modalités d'utilisations spécifiques. Pendant les études, les patients utilisaient le salbutamol en traitement bronchodilatateurs pris « à la demande ». Les résultats de ces deux études ont montré un taux annuel d'exacerbations modérées/sévères de BPCO significativement plus bas dans le groupe traité par Seretide 250/50 par rapport au groupe recevant le traitement par salmétérol (étude SCO40043 : respectivement 1,06 et 1,53 exacerbation par sujet et par an ; rapport : 0,70 ; IC à 95 % : 0,58 à 0,83 ; p < 0,001 et étude SCO100250 : respectivement 1,10 et 1,59 exacerbation par sujet et par an ; rapport : 0,70 ; IC à 95 % : 0,58 à 0,83 ; p < 0,001). Les résultats sur les critères d'efficacité secondaires (délai avant la survenue de la première exacerbation modérée/sévère, taux annuel d'exacerbations nécessitant une corticothérapie orale et VEMS matinal avant la prise) étaient significativement en faveur de Seretide 250 µg/50 µg/dose deux fois par jour par rapport au salmétérol. Les événements indésirables étaient similaires, à l'exception d'une incidence plus élevée des cas de pneumonie et des effets secondaires locaux bien connus (candidose et dysphonie) dans le groupe Seretide 250 µg/50 µg/dose deux fois par jour par rapport au salmétérol. Des événements associés à une pneumonie ont été signalés par 55 (7 %) sujets dans le groupe Seretide 250 µg/50 µg/dose deux fois par jour et par 25 sujets (3 %) dans le groupe salmétérol. L'incidence accrue de cas de pneumonie signalés avec Seretide 250 µg/50 µg/dose deux fois par jour semble être du même ordre de grandeur que celle observée suite au traitement par Seretide 500 µg/50 microgrammes/dose deux fois par jour dans l'étude TORCH.
- Asthme :
-
- Essai multicentrique dans l'asthme avec le salmétérol (« Salmeterol Multi-Center Asthma Research Trial, SMART ») :
- L'étude SMART (Salmeterol Multi-center Asthma Research Trial) était une étude de 28 semaines réalisée aux États-Unis chez des patients adultes et adolescents afin d'évaluer la sécurité du salmétérol comparé au placebo ajouté au traitement habituel. Bien qu'aucune différence significative n'ait été observée pour le critère principal d'évaluation, critère combiné associant le nombre de décès liés à une cause respiratoire et le nombre de détresses respiratoires mettant en jeu le pronostic vital, l'étude a montré une augmentation significative du nombre de décès liés à l'asthme chez les patients recevant du salmétérol (13 décès chez les 13 176 patients traités par salmétérol comparé à 3 décès chez les 13 179 patients recevant le placebo). L'étude n'était pas conçue pour évaluer l'impact des corticostéroïdes inhalés administrés en parallèle ; à l'inclusion, l'utilisation de CSI n'a été rapportée que chez 47 % des patients.
-
- Sécurité et efficacité de l'association propionate de fluticasone/salmétérol versus propionate de fluticasone en monothérapie dans l'asthme :
- Deux études multi-centriques de 26 semaines ont été réalisées afin de comparer la sécurité et l'efficacité de l'association propionate de fluticasone/salmétérol versus propionate de fluticasone en monothérapie : une chez des patients adultes et adolescents (étude AUSTRI) et l'autre chez des patients pédiatriques âgés de 4 à 11 ans (étude VESTRI). Pour les deux études, les patients inclus présentaient un asthme persistant modéré à sévère, associé à des antécédents d'hospitalisations liées à l'asthme ou à des épisodes d'exacerbation au cours de l'année précédente. Le critère principal d'évaluation de chaque étude consistait à déterminer si l'ajout de LABA au traitement par CSI (propionate de fluticasone/salmétérol) était non inférieur au CSI administré seul en termes de risque d'évènements indésirables graves liés à l'asthme (hospitalisation due à l'asthme, intubation endotrachéale et décès). L'objectif secondaire de ces études consistait à évaluer si l'association CSI/LABA (propionate de fluticasone/salmétérol) était supérieure au traitement par CSI seuls (propionate de fluticasone) en termes d'exacerbation sévère de l'asthme (définie comme une détérioration de l'asthme nécessitant l'utilisation de corticostéroïdes par voie systémique pendant au moins 3 jours ou bien une hospitalisation ou une consultation dans un service d'urgences pour un asthme qui requiert l'utilisation de corticostéroïdes par voie systémique).
- Un total de respectivement 11 679 et 6208 patients ont été randomisés afin de recevoir le traitement défini dans le cadre des études AUSTRI et VESTRI. En ce qui concerne le critère principal d'évaluation, une non-infériorité a été démontrée dans les deux études (voir tableau ci-dessous).
-
- Effets indésirables graves liés à l'asthme rapportés dans les études de 26 semaines AUSTRI et VESTRI :
-
AUSTRI VESTRI PF-Salmétérol
(n = 5834)PF en monothérapie
(n = 5845)PF-Salmétérol
(n = 3107)PF en monothérapie
(n = 3101)Critère d'évaluation composite (hospitalisation liée à l'asthme, intubation endotrachéale ou décès) 34 (0,6 %) 33 (0,6 %) 27 (0,9 %) 21 (0,7 %) PF-Salmétérol/PF Hazard ratio (IC 95 %) 1,029
(0,638- 1,662)(a)1,285
(0,726- 2,272)(b)Décès 0 0 0 0 Hospitalisation liée à l'asthme 34 33 27 21 Intubation endotrachéale 0 2 0 0 -
(a) L'obtention d'une estimation supérieure de l'IC 95 % du risque relatif inférieure à 2,0 a permis de conclure à une non-infériorité.
-
(b) L'obtention d'une estimation supérieure de l'IC 95 % du risque relatif inférieure à 2,675 a permis de conclure à une non-infériorité.
- Pour le critère d'évaluation secondaire, une réduction du délai de survenue de la première exacerbation de l'asthme avec l'association PF-salmétérol par rapport au PF seul a été observée dans les deux études, cependant cette réduction n'a été statistiquement significative que dans l'étude AUSTRI.
-
AUSTRI VESTRI PF-Salmétérol
(n = 5834)PF en monothérapie
(n = 5845)PF-Salmétérol
(n = 3107)PF en monothérapie
(n = 3101)Nombre de sujets présentant une exacerbation de leur asthme 480 (8 %) 597 (10 %) 265 (9 %) 309 (10 %) PF-Salmétérol/PF Hazard ratio (IC 95 %) 0,787
(0,698 ; 0,888)0,859
(0,729 ; 1,012)
Dans l'étude SAM101667, conduite chez 158 enfants âgés de 6 à 16 ans présentant un asthme symptomatique, l'association propionate de fluticasone/salmétérol était aussi efficace qu'une double dose de propionate de fluticasone sur le contrôle des symptômes et sur la fonction pulmonaire. Cette étude n'était pas conçue pour l'étude de l'effet sur les exacerbations.
- Seretide :
- Dans une étude de 12 semaines conduite chez des enfants âgés de 4 à 11 ans (n = 428), un traitement par propionate de fluticasone/salmétérol Diskus (100/50 µg, une inhalation deux fois par jour) a été comparé à un traitement par propionate de fluticasone/salmétérol en flacon pressurisé avec valve doseuse (50/25 µg, 2 inhalations deux fois par jour). La moyenne ajustée du débit expiratoire de pointe (DEP ou Peak Expiratory Flow) mesurée le matin à l'inclusion par rapport à sa valeur après 12 semaines de traitement était de 37,7 l/min pour le groupe DISKUS et de 38,6 l/min pour le groupe en flacon pressurisé avec valve doseuse. Dans les 2 groupes de traitement, des améliorations ont également été observées sur les symptômes et sur la diminution de la consommation de traitement dit « de secours » aussi bien nocturne que diurne.
- Une étude multicentrique de 8 semaines, en double aveugle, a été réalisée afin d'évaluer la sécurité et l'efficacité de l'association propionate de fluticasone/salmétérol (dose de 50/25 microgrammes administrée par un aérosol doseur en 1 ou 2 inhalations deux fois par jour) par rapport au propionate de fluticasone seul (dose de 50 microgrammes administrée en 1 ou 2 inhalations deux fois par jour) chez des enfants japonais (âgés de 6 mois à 4 ans) atteints d'asthme bronchitique infantile. Quatre-vingt-dix-neuf pour cent (148/150) et quatre-vingt-quinze pour cent (142/150) des patients randomisés traités respectivement par l'association propionate de fluticasone/salmétérol ou par propionate de fluticasone seul, ont terminé la période de l'étude en double aveugle. La sécurité d'un traitement au long cours par l'association propionate de fluticasone/salmétérol (dose de 50/25 microgrammes administrée par un aérosol doseur en 1 ou 2 inhalations deux fois par jour) a été évaluée au cours d'une étude d'extension de 16 semaines, en ouvert. Quatre-vingt-treize pour cent des patients (268/288) ont terminé la période d'extension de l'étude.
- Le critère principal d'évaluation de l'efficacité n'a pas été atteint en ce qui concerne l'évolution moyenne du score total des symptômes de l'asthme par rapport aux valeurs à l'inclusion (période en double aveugle). Aucune supériorité statistiquement significative en faveur de l'association propionate de fluticasone/salmétérol par rapport au propionate de fluticasone seul n'a été démontrée (IC 95 % [-2,47 ; 0,54], p = 0,206). Il n'y avait pas de différences évidentes au niveau du profil de sécurité entre l'association propionate de fluticasone/salmétérol et le propionate de fluticasone seul (période de 8 semaines en double aveugle) ; de plus, aucun nouveau signal de sécurité n'a été identifié suite à l'administration de l'association propionate de fluticasone/salmétérol au cours de la période d'extension en ouvert de 16 semaines. Cependant les données sur l'efficacité et la sécurité du salmétérol sont insuffisantes pour établir une balance bénéfice/risque de l'association propionate de fluticasone/salmétérol chez l'enfant de moins de 4 ans.
- Seretide Diskus :
- Dans une étude de 12 semaines conduite chez des enfants âgés de 4 à 11 ans (n = 257) traités par l'association propionate de fluticasone/salmétérol 100/50 µg 2 fois par jour ou par salmétérol 50 µg et propionate de fluticasone 100 µg 2 fois par jour, une augmentation moyenne de 14 % du débit expiratoire de pointe (DEP ou Peak Expiratory flow) ainsi qu'une amélioration des scores de sévérité des symptômes et une diminution de la consommation de traitement dit « de secours » (salbutamol) ont été observées dans les 2 groupes comparés. Aucune différence n'a été observée entre les deux groupes de traitement. De même, il n'a pas été montré de différence entre les 2 groupes de traitement en termes de tolérance.
- Une étude de 12 semaines, randomisée, en 2 groupes parallèles dont l'objectif principal était d'évaluer la tolérance a été menée chez des enfants âgés de 4 à 11 ans (n = 203) présentant un asthme persistant et qui restaient symptomatiques malgré un traitement par corticostéroïde inhalé. Les enfants ont reçu soit l'association propionate de fluticasone/salmétérol (100/50 µg) soit du propionate de fluticasone (100 µg) seul à raison de deux prises par jour. Deux enfants du groupe propionate de fluticasone/salmétérol et 5 enfants du groupe propionate de fluticasone seul ont interrompu l'étude en raison de l'aggravation de leur asthme. Après 12 semaines, aucun des enfants des deux groupes de traitement n'avait de taux anormaux d'excrétion du cortisol urinaire sur 24 heures. Il n'y avait pas de différence de profil de tolérance entre les deux groupes de traitement.
Une étude de cohorte épidémiologique rétrospective observationnelle a été réalisée sur la base de dossiers médicaux électroniques émanant du Royaume-Uni afin d'évaluer le risque de MCM (Malformations congénitales majeures) suite à l'exposition au propionate de fluticasone inhalé seul et à l'association PF/salmétérol comparativement à un traitement par CSI ne contenant pas de propionate de fluticasone, pendant le premier trimestre de la grossesse. Aucun comparateur par placebo n'a été inclus dans cette étude.
Au sein de la cohorte « asthme » de 5362 grossesses exposées aux CSI au cours du premier trimestre, 131 MCM diagnostiquées ont été identifiées ; 1612 (30 %) grossesses ont été exposées au propionate de fluticasone ou à l'association propionate de fluticasone/salmétérol, parmi lesquelles 42 MCM diagnostiquées ont été identifiées. Les « odds ratio » ajustés pour les MCMs diagnostiquées en un an étaient de 1,1 (IC 95 % ; 0,5-2,3) pour les femmes présentant un asthme modéré et exposées au propionate de fluticasone par rapport à un traitement par CSI sans propionate de fluticasone et de 1,2 (IC 95 % ; 0,7-2,0) pour les femmes présentant un asthme important à sévère. Aucune différence dans le risque de MCM n'a été identifiée suite à l'exposition au propionate de fluticasone en monothérapie pendant le premier trimestre de la grossesse par rapport à l'association salmétérol/propionate de fluticasone. Les risques absolus de MCM quel que soit le degré de sévérité de l'asthme se situaient entre 2,0 et 2,9 pour 100 grossesses exposées au propionate de fluticasone, ce qui est comparable aux résultats d'une étude portant sur 15 840 grossesses non exposées à un traitement de l'asthme d'après la « General Practice Research Database » (2,8 MCMs pour 100 grossesses).
PHARMACOCINÉTIQUE
L'administration concomitante de salmétérol et de propionate de fluticasone par voie inhalée ne modifie pas les paramètres pharmacocinétiques de chacun des principes actifs administrés séparément. La pharmacocinétique de chaque constituant peut donc être considérée séparément.
- Salmétérol :
- Le salmétérol agissant localement au niveau pulmonaire, les taux plasmatiques ne sont pas corrélés à l'effet thérapeutique. De plus, peu de données sont disponibles sur la pharmacocinétique du salmétérol après administration par voie inhalée, car les concentrations plasmatiques observées aux doses thérapeutiques sont très faibles (au maximum 200 pg/ml), et difficilement mesurables.
- Propionate de fluticasone :
- La biodisponibilité absolue après administration d'une dose unique de propionate de fluticasone inhalé chez les volontaires sains varie approximativement de 5 à 11 % de la dose nominale selon le dispositif d'inhalation utilisé. Une moindre exposition systémique au propionate de fluticasone a été observée chez les patients asthmatiques ou atteints de BPCO.
- L'absorption est essentiellement pulmonaire. Elle est rapide dans un premier temps puis se poursuit plus lentement.
- Le reste de la dose peut être dégluti mais ne contribue qu'en faible partie à l'exposition systémique du fait d'une faible solubilité aqueuse et d'un important métabolisme de premier passage. La biodisponibilité orale est ainsi inférieure à 1 %. L'exposition systémique augmente de façon linéaire avec l'augmentation de la dose inhalée.
- L'élimination du propionate de fluticasone est caractérisée par une forte clairance plasmatique (1150 ml/min), un important volume de distribution à l'état d'équilibre (environ 300 litres) et une demi-vie terminale d'environ 8 heures.
- La liaison aux protéines plasmatiques est de 91 %.
- Le propionate de fluticasone est éliminé très rapidement de la circulation systémique. Le produit est essentiellement métabolisé en un dérivé acide carboxylique inactif, par l'isoenzyme CYP3A4 du cytochrome P450. D'autres métabolites non identifiés sont également retrouvés dans les fèces.
- La clairance rénale du propionate de fluticasone est négligeable. Moins de 5 % de la dose est excrétée dans les urines, principalement sous forme de métabolites. La majorité de la dose est éliminée dans les fèces sous forme de métabolites et sous forme inchangée.
- Population pédiatrique :
-
- Dans une analyse pharmacocinétique de population regroupant les données de 9 études cliniques contrôlées conduites avec différents dispositifs d'inhalation (Diskus, flacon pressurisé) et incluant 350 patients atteints d'asthme âgés de 4 à 77 ans (dont 174 patients âgés de 4 à 11 ans), l'exposition systémique au propionate de fluticasone après traitement par Seretide Diskus 100/50 était plus élevée par rapport au propionate de fluticasone Diskus 100.
-
Tableau : Rapport de la moyenne géométrique [IC 90 %] de l'ASC et de la Cmax pour le propionate de fluticasone/salmétérol par rapport au propionate de fluticasone Diskus. Comparaison dans la population enfant par rapport à la population adulte/adolescent Traitement (testé par rapport à la référence) Population ASC Cmax Propionate de fluticasone/salmétérol Diskus 100/50
Propionate de fluticasone Diskus 100Enfants (4-11 ans) 1,20 [1,06-1,37] 1,25 [1,11-1,41] Propionate de fluticasone/salmétérol Diskus 100/50
Propionate de fluticasone Diskus 100Adolescent/Adulte (≥ 12 ans) 1,52 [1,08-2,13] 1,52 [1,08-2,16]
- L'effet de 21 jours de traitement par Seretide suspension pour inhalation en flacon pressurisé 50 µg/25 µg/dose (2 inhalations deux fois par jour avec ou sans chambre d'inhalation) ou par Seretide Diskus 100 µg/50 µg/dose (1 inhalation deux fois par jour) a été évalué chez 31 enfants âgés de 4 à 11 ans ayant un asthme léger. L'exposition systémique au propionate de fluticasone était similaire pour Seretide suspension pour inhalation en flacon pressurisé avec chambre d'inhalation (107 pg hr/ml [IC à 95 % : 45,7-252,2]) et pour Seretide Diskus (138 pg hr/ml [IC à 95 % : 69,3-273,2]), mais plus faible pour Seretide suspension pour inhalation en flacon pressurisé (24 pg hr/ml [IC à 95 % : 9,6-60,2]).
- L'exposition systémique au salmétérol était similaire pour Seretide suspension pour inhalation en flacon pressurisé, Seretide suspension pour inhalation en flacon pressurisé avec chambre d'inhalation et Seretide Diskus (126 pg hr/ml [IC à 95 % : 70-225], 103 pg hr/ml [IC à 95 % : 54-200], et 110 pg hr/ml [IC à 95 % : 55-219], respectivement).
SÉCURITÉ PRÉCLINIQUE
Les résultats des études de sécurité menées chez l'animal avec chacun des principes actifs ont révélé des effets en relation avec une exacerbation de l'activité pharmacodynamique de chacun des produits.
Au cours des études de reproduction menées chez l'animal, des malformations ont été observées après administration de glucocorticoïdes (fentes palatines, malformations osseuses). Cependant, ces résultats expérimentaux observés chez l'animal ne semblent pas prédictifs d'un effet malformatif chez l'homme aux doses recommandées.
Les études menées chez l'animal avec le salmétérol ont montré une toxicité embryofœtale seulement après exposition à de fortes doses.
Après administration concomitante des deux principes actifs, il a été observé, chez des rats recevant des doses de glucocorticoïdes connues pour induire des anomalies, une augmentation de la fréquence d'apparition de transposition de l'artère ombilicale et d'ossifications incomplètes au niveau de l'occipital. Ni le xinafoate de salmétérol ni le propionate de fluticasone n'ont montré d'effet potentiel en termes de toxicité génétique.
- Seretide suspension pour inhalation :
- L'expérimentation animale, menée en administration quotidienne pendant 2 ans, n'a pas mis en évidence d'effet toxique du gaz propulseur, le norflurane, lorsqu'il était administré à des doses nettement supérieures à celles qui peuvent être utilisées en thérapeutique.
MODALITÉS DE CONSERVATION
- Seretide suspension pour inhalation :
-
- Durée de conservation :
- 2 ans.
- A conserver à une température ne dépassant pas 25 °C. Ne pas réfrigérer ou congeler.
- La cartouche contient un liquide pressurisé. Ne pas exposer à des températures supérieures à 50 °C, protéger des rayons du soleil.
- La cartouche ne doit pas être perforée, ni percée, ni brûlée même si elle semble vide.
- Comme pour la plupart des produits en cartouche pressurisée, l'effet thérapeutique peut être diminué quand la cartouche est froide.
- Seretide Diskus :
-
- Durée de conservation :
- 2 ans.
- A conserver à une température ne dépassant pas 30 °C.
MODALITÉS MANIPULATION/ÉLIMINATION
- Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
- Seretide Diskus :
- Le Diskus libère une poudre qui est inhalée dans le poumon.
- Sur le Diskus, un compteur de doses indique le nombre de prises restantes.
- Pour des informations détaillées, consulter la notice patient.
PRESCRIPTION/DÉLIVRANCE/PRISE EN CHARGE
LISTE I| AMM | 3400935658661 (2001, RCP rév 22.02.2023) 50 µg/25 µg/dose, 120 doses. |
| 3400935658722 (2001, RCP rév 22.02.2023) 125 µg/25 µg/dose,120 doses. | |
| 3400935658890 (2001, RCP rév 22.02.2023) 250 µg/25 µg/dose, 120 doses. | |
| 3400935459350 (2000, RCP rév 10.03.2023) 100 µg/50 µg/dose, 60 doses. | |
| 3400935459701 (2000, RCP rév 10.03.2023) 250 µg/50 µg/dose, 60 doses. | |
| 3400935473547 (2000, RCP rév 10.03.2023) 500 µg/50 µg/dose, 60 doses. |
| Prix : | 23,68 euros (flacon à 50 µg/25 µg/dose). |
| 19,00 euros (flacon à 125 µg/25 µg/dose). | |
| 21,24 euros (flacon à 250 µg/25 µg/dose). | |
| 18,96 euros (60 doses à 100 µg/50 µg). | |
| 22,22 euros (60 doses à 250 µg/50 µg). | |
| 24,86 euros (60 doses à 500 µg/50 µg). | |
| Remb Séc soc à 65 %. Collect. | |
Laboratoire GlaxoSmithKline
23, rue François-Jacob. 92500 Rueil-Malmaison
Tél : 01 39 17 80 00
Info médic :
Tél : 01 39 17 84 44. Fax : 01 39 17 84 45
www.fr.gsk.com
Source : VIDAL · Mise à jour le 10/11/2026. Ces informations ne remplacent pas le conseil d’un professionnel de santé.