Médicaments
Mise à jour du 08/10/2026
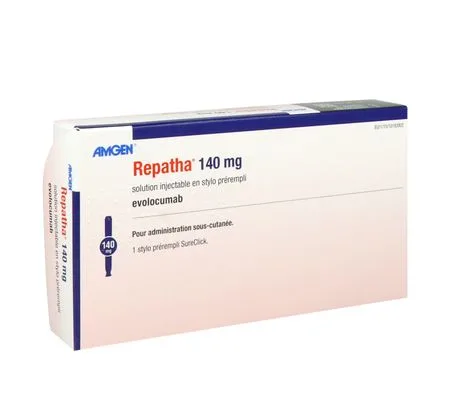
REPATHA®
evolocumab
FORMES et PRÉSENTATIONS
Solution injectable (SC) à 140 mg (claire à opalescente, incolore à légèrement jaune, pratiquement sans particules) : Stylo prérempli (SureClick) de 1 mL avec aiguille 27 G, à usage unique, boîte unitaire.COMPOSITION
| par stylo | |
| Evolocumab
|
140 mg |
Repatha est un anticorps monoclonal IgG2 humain produit dans des cellules ovariennes de hamster chinois (CHO) par la technologie de l'ADN recombinant.
INDICATIONS
Hypercholestérolémie et dyslipidémie mixte :Repatha est indiqué chez l'adulte présentant une hypercholestérolémie primaire (hétérozygote familiale et non familiale) ou une dyslipidémie mixte, et chez les patients pédiatriques à partir de 10 ans présentant une hypercholestérolémie familiale hétérozygote, en complément d'un régime alimentaire :
- en association avec une statine seule ou une statine avec d'autres thérapies hypolipémiantes chez les patients ne pouvant atteindre les objectifs de LDL-C, sous statine à dose maximale tolérée ou,
- seul ou en association avec d'autres thérapies hypolipémiantes chez les patients intolérants aux statines, ou chez qui les statines sont contre-indiquées.
Repatha est indiqué chez l'adulte et le patient pédiatrique à partir de 10 ans présentant une hypercholestérolémie familiale homozygote en association avec d'autres thérapies hypolipémiantes.
Maladie cardiovasculaire athéroscléreuse :
Repatha est indiqué chez les adultes présentant une maladie cardiovasculaire athéroscléreuse établie ou à risque élevé de présenter une maladie cardiovasculaire athéroscléreuse pour réduire le risque cardiovasculaire en diminuant le taux de LDL-C, en complément de la correction des autres facteurs de risque :
- en association avec une statine à la dose maximale tolérée avec ou sans autres thérapies hypolipémiantes ou,
- seul ou en association avec d'autres thérapies hypolipémiantes chez les patients intolérants aux statines, ou chez qui les statines sont contre-indiquées.
POSOLOGIE ET MODE D'ADMINISTRATION
Avant de débuter le traitement par evolocumab, les causes secondaires d'hyperlipidémie ou de dyslipidémie mixte (ex. : syndrome néphrotique, hypothyroïdie) doivent être exclues.
Posologie :Hypercholestérolémie primaire et dyslipidémie mixte (y compris l'hypercholestérolémie familiale hétérozygote) chez les adultes et les patients pédiatriques (à partir de 10 ans) :
La dose recommandée d'evolocumab est soit de 140 mg toutes les deux semaines, soit de 420 mg une fois par mois, les deux doses étant cliniquement équivalentes.
Hypercholestérolémie familiale homozygote chez les adultes et les patients pédiatriques (à partir de 10 ans) :
La dose initiale recommandée est de 420 mg une fois par mois. Après 12 semaines de traitement, en l'absence de réponse cliniquement significative, la fréquence d'administration peut être portée à 420 mg toutes les deux semaines. Les patients sous aphérèse peuvent commencer le traitement à raison de 420 mg toutes les deux semaines afin de le faire correspondre à leur calendrier d'aphérèse.
Maladie cardiovasculaire athéroscléreuse chez l'adulte :
La dose recommandée d'evolocumab est soit de 140 mg toutes les deux semaines, soit 420 mg une fois par mois, les deux doses étant cliniquement équivalentes.
Populations spéciales :
Patients âgés (≥ 65 ans) :
Aucun ajustement de la posologie n'est nécessaire chez les patients âgés.
Patients insuffisants rénaux :
Aucun ajustement posologique n'est nécessaire chez les patients présentant une insuffisance rénale (cf Pharmacocinétique).
Patients insuffisants hépatiques :
Aucun ajustement posologique n'est nécessaire chez les patients présentant une insuffisance hépatique légère ; cf Mises en garde et Précautions d'emploi pour les patients atteints d'insuffisance hépatique modérée et sévère.
Population pédiatrique :
La sécurité et l'efficacité de Repatha n'ont pas été établies chez les patients pédiatriques de moins de 10 ans présentant une hypercholestérolémie familiale hétérozygote (HFHe) ou une hypercholestérolémie familiale homozygote (HFHo) ou chez les patients pédiatriques présentant d'autres types d'hyperlipidémie.
Mode d'administration :
Voie sous-cutanée.
L'evolocumab doit être administré par injection sous-cutanée dans l'abdomen, la cuisse ou le haut du bras. Les sites d'injection doivent être alternés et le produit ne doit pas être injecté dans des zones où la peau est sensible ou présente une ecchymose, une rougeur ou une induration. L'evolocumab ne doit pas être administré par voie intraveineuse ou intramusculaire.
La dose de 140 mg doit être administrée en utilisant un seul stylo prérempli. La dose de 420 mg doit être administrée en utilisant trois stylos préremplis dans un délai de 30 minutes.
Repatha peut être auto-administré par le patient après avoir reçu une formation adéquate.
L'administration d'evolocumab peut également être effectuée par des personnes formées à l'administration du produit.
A usage unique exclusivement.
CONTRE-INDICATIONS
Hypersensibilité à la substance active ou à l'un des excipients mentionnés à la rubrique Composition.MISES EN GARDE et PRÉCAUTIONS D'EMPLOI
Traçabilité :
Afin d'améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Insuffisance hépatique :
Chez les patients présentant une insuffisance hépatique modérée, une réduction de l'exposition totale à l'evolocumab a été observée, ce qui pourrait entraîner une diminution de l'effet sur la réduction du LDL-C. Par conséquent, une surveillance étroite peut être justifiée chez ces patients.
Les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh) n'ont pas été étudiés (cf Pharmacocinétique). L'evolocumab doit être utilisé avec précaution chez les patients atteints d'insuffisance hépatique sévère.
Teneur en sodium :
Ce médicament contient moins de 1 mmol (23 mg) de sodium par dose, c.-à-d. qu'il est essentiellement « sans sodium ».
INTERACTIONS
Aucune étude d'interaction n'a été effectuée.
L'interaction pharmacocinétique entre les statines et l'evolocumab a été évaluée lors des essais cliniques. Une augmentation d'environ 20 % de la clairance de l'evolocumab a été observée chez les patients traités conjointement par statines. Cette augmentation de la clairance, en partie médiée par les statines, accroît la concentration de la proprotéine convertase subtilisine/kexine de type 9 (PCSK9), ce qui n'a pas eu d'impact négatif sur l'effet pharmacodynamique de l'evolocumab sur les lipides. Aucun ajustement posologique de statines n'est nécessaire lorsqu'elles sont utilisées en association avec l'evolocumab.
Aucune étude sur les interactions pharmacocinétiques et pharmacodynamiques entre l'evolocumab et des médicaments hypolipémiants autres que des statines et l'ézétimibe n'a été menée.
FERTILITÉ/GROSSESSE/ALLAITEMENT
Grossesse :Il n'existe pas de donnée ou il existe des données limitées sur l'utilisation de Repatha chez la femme enceinte.
Les études effectuées chez l'animal n'ont pas mis en évidence d'effets délétères directs ou indirects sur la reproduction (cf Sécurité préclinique).
Repatha ne doit pas être utilisé pendant la grossesse à moins que la situation clinique de la femme ne justifie un traitement avec evolocumab.
Allaitement :
On ne sait pas si evolocumab est excrété dans le lait maternel.
Un risque pour les nouveau-nés/nourrissons allaités ne peut être exclu.
Une décision doit être prise soit d'interrompre l'allaitement soit d'interrompre/de s'abstenir du traitement avec Repatha en prenant en compte le bénéfice de l'allaitement pour l'enfant au regard du bénéfice du traitement pour la femme.
Fertilité :Aucune donnée n'est disponible concernant l'effet de l'evolocumab sur la fertilité humaine. Les études effectuées chez l'animal n'ont montré aucun effet sur la fertilité avec un niveau d'exposition, objectivé par l'aire sous la courbe de concentration en fonction du temps (ASC), bien plus élevé que chez les patients recevant de l'evolocumab à raison de 420 mg une fois par mois (cf Sécurité préclinique).
CONDUITE et UTILISATION DE MACHINES
Repatha n'a aucun effet ou un effet négligeable sur l'aptitude à conduire des véhicules et à utiliser des machines.EFFETS INDÉSIRABLES
Résumé du profil de sécurité :
Les effets indésirables les plus fréquemment rapportés aux doses recommandées sont une rhinopharyngite (7,4 %), une infection des voies respiratoires supérieures (4,6 %), des dorsalgies (4,4 %), des arthralgies (3,9 %), la grippe (3,2 %), et des réactions au site d'injection (2,2 %). Le profil de sécurité dans la population présentant une hypercholestérolémie familiale homozygote était cohérent avec celui démontré au sein de la population atteinte d'hypercholestérolémie primaire et de dyslipidémie mixte.
Liste des effets indésirables :
Les effets indésirables rapportés lors des essais pivots contrôlés et via les déclarations spontanées sont présentés par classe de systèmes d'organes et fréquence dans le tableau 1 ci-dessous selon la convention suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000) et très rare (< 1/10 000).
| Classe de systèmes d'organes MedDRA | |
| Catégorie de fréquence | Effets indésirables |
| Infections et infestations | |
| Fréquent | Grippe |
| Fréquent | Rhinopharyngite |
| Fréquent | Infection des voies respiratoires supérieures |
| Affections du système immunitaire | |
| Fréquent | Hypersensibilité |
| Fréquent | Éruption cutanée |
| Peu fréquent | Urticaire |
| Affections du système nerveux | |
| Fréquent | Céphalée |
| Affections gastro-intestinales | |
| Fréquent | Nausées |
| Affections de la peau et du tissu sous-cutané | |
| Rare | Œdème de Quincke |
| Affections musculo-squelettiques et systémiques | |
| Fréquent | Dorsalgie |
| Fréquent | Arthralgie |
| Fréquent | Myalgie |
| Troubles généraux et anomalies au site d'administration | |
| Fréquent | Réactions au site d'injection(1) |
| Peu fréquent | Syndrome de type grippal |
Le profil de sécurité était cohérent entre les sujets présentant un taux de LDL-C après l'inclusion < 25 mg/dL (0,65 mmol/L) ou < 40 mg/dL (1,03 mmol/L) par rapport aux sujets présentant un taux de LDL-C après l'inclusion plus élevé (≥ 40 mg/dL [1,03 mmol/L]), avec une exposition médiane (Q1, Q3) à Repatha de 84,2 mois (78,1 ; 89,8) chez les sujets ayant continué le traitement par Repatha et de 59,8 mois (52,8 ; 60,3) chez les sujets ayant reçu le placebo puis le traitement par Repatha dans une étude d'extension en ouvert.
Description de certains effets indésirables :
Réactions au site d'injection :
Les réactions au site d'injection les plus fréquentes étaient une ecchymose, un érythème, une hémorragie, une douleur au site d'injection et un gonflement.
Population pédiatrique :
La sécurité et l'efficacité de Repatha ont été établies chez les patients pédiatriques présentant une hypercholestérolémie familiale hétérozygote ou homozygote. Une étude clinique évaluant les effets de Repatha a été réalisée chez 158 patients pédiatriques âgés de ≥ 10 à < 18 ans présentant une hypercholestérolémie familiale hétérozygote. Aucun nouveau signal de sécurité n'a été identifié et les données de sécurité pour cette population pédiatrique ont été cohérentes avec le profil de sécurité connu du médicament chez l'adulte présentant une hypercholestérolémie familiale hétérozygote. Vingt-six patients pédiatriques présentant une hypercholestérolémie familiale homozygote ont été traités par Repatha dans les études cliniques réalisées chez les patients âgés de ≥ 10 à < 18 ans. Aucune différence en matière de sécurité n'a été constatée entre les patients pédiatriques et les patients adultes présentant une hypercholestérolémie familiale homozygote.
Sujets âgés :
Parmi les 24 671 patients traités par evolocumab au cours des essais cliniques en double aveugle, 11 126 (45,1 %) avaient ≥ 65 ans, et 2 132 (8,6 %) avaient ≥ 75 ans. Aucune différence globale en termes de sécurité ou d'efficacité n'a été constatée entre ces patients et des patients plus jeunes.
Immunogénicité :
Dans des études cliniques, 0,3 % des patients (48 patients sur 17 992) qui ont reçu au moins une dose d'evolocumab ont développé des anticorps de liaison. Chez les patients dont le sérum a été testé positif aux anticorps de liaison, la présence d'anticorps neutralisants a également été évaluée et aucun des patients ne présentait d'anticorps neutralisants. La présence d'anticorps de liaison anti-evolocumab n'a pas eu d'impact sur le profil pharmacocinétique, la réponse clinique ou la sécurité de l'evolocumab.
Le développement d'anticorps anti-evolocumab n'a pas été détecté dans les essais cliniques de patients pédiatriques traités par Repatha.
Déclaration des effets indésirables suspectés :La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration : Agence nationale de sécurité du médicament et des produits de santé (ANSM) et réseau des Centres Régionaux de Pharmacovigilance. Site internet : https://signalement.social-sante.gouv.fr.
SURDOSAGE
Aucun effet indésirable n'a été observé dans les études menées chez l'animal à des expositions pouvant être jusqu'à 300 fois supérieures à celles des patients traités par evolocumab à raison de 420 mg une fois par mois.
Il n'existe aucun traitement spécifique en cas de surdosage de l'evolocumab. En cas de surdosage, il convient de traiter les symptômes et de mettre en place des mesures de soutien si nécessaire.
PHARMACODYNAMIE
Classe pharmacothérapeutique : Agents modifiant les lipides, autres agents modifiant les lipides, Code ATC : C10AX13.
Mécanisme d'action :
L'evolocumab se lie de manière sélective à la PCSK9 et empêche sa forme circulante de se lier au récepteur des lipoprotéines de faible densité (LDLR) situé à la surface des cellules hépatiques, empêchant ainsi la dégradation du LDLR induite par la PCSK9. L'augmentation des taux de LDLR hépatiques se traduit ainsi par une diminution du LDL-cholestérol sérique (LDL-C).
Effets pharmacodynamiques :
Dans le cadre des essais cliniques, l'evolocumab a permis de réduire les valeurs de PCSK9 non liée, de LDL-C, de cholestérol total (CT), d'ApoB, de non-HDL-C, de CT/HDL-C, d'ApoB/ApoA1, de VLDL-C, de TG et de Lp(a), et d'accroître les taux de HDL-C et d'ApoA1 chez des patients présentant une hypercholestérolémie primaire et une dyslipidémie mixte.
Une administration sous-cutanée unique de 140 mg ou de 420 mg d'evolocumab a entraîné une suppression maximale de la PCSK9 non liée circulante en 4 heures, suivie d'une réduction du taux de LDL-C atteignant un nadir moyen aux jours 14 et 21, respectivement. Les modifications des taux de PCSK9 non liée et de lipoprotéines sériques étaient réversibles lors de l'interruption du traitement par evolocumab. Aucune augmentation des taux de PCSK9 non liée ou de LDL-C au-dessus de la valeur initiale n'a été observée au cours de la période de sevrage de l'evolocumab, ce qui suggère qu'aucun mécanisme de compensation visant à accroître la production de PCSK9 et de LDL-C ne se met en œuvre pendant le traitement.
Les administrations sous-cutanées de 140 mg toutes les deux semaines et de 420 mg une fois par mois étaient équivalentes en termes de réduction moyenne du taux de LDL-C (moyenne des semaines 10 et 12) se traduisant par une baisse de 57 % à 72 % par rapport à la valeur initiale versus placebo. Le traitement par evolocumab a entraîné une réduction similaire du taux de LDL-C lorsqu'il était utilisé seul ou en association avec d'autres traitements hypolipémiants.
Efficacité clinique dans les cas d'hypercholestérolémie primaire et de dyslipidémie mixte :
Une réduction du taux de LDL-C d'environ 55 % à 75 % a été obtenue avec l'evolocumab dès la semaine 1 et maintenue pendant le traitement à long terme. La réponse maximale était généralement obtenue en 1 à 2 semaines après administration de la dose (140 mg toutes les deux semaines et 420 mg une fois par mois).
L'evolocumab était efficace dans tous les sous-groupes par rapport au placebo et à l'ézétimibe, sans qu'aucune différence notable ne soit observée entre les sous-groupes quels que soient l'âge, l'origine ethnique, le sexe, la zone géographique, l'indice de masse corporelle, le niveau de risque tel que défini par le National Cholesterol Education Program, le tabagisme, les facteurs de risque de coronaropathie existants, les antécédents familiaux de coronaropathie précoce, le statut de tolérance au glucose (diabète de type 2, syndrome métabolique, ou aucune de ces deux pathologies), l'hypertension, la fréquence d'administration et la dose et l'intensité de la statine, le taux initial de PCSK9 non liée, le taux initial de LDL-C et de TG.
Chez 80 à 85 % des patients atteints d'hyperlipidémie primaire traités par l'une ou l'autre des deux doses, l'evolocumab a démontré une réduction ≥ 50 % du taux de LDL-C (moyenne des semaines 10 et 12). Jusqu'à 99 % des patients traités par l'une ou l'autre des deux doses d'evolocumab ont atteint un taux de LDL-C < 2,6 mmol/L et jusqu'à 95 % d'entre eux sont parvenus à un taux de LDL-C < 1,8 mmol/L (moyenne des semaines 10 et 12).
Association avec une statine, avec ou sans autre traitement hypolipémiant :
LAPLACE-2 était une étude internationale, multicentrique, randomisée, menée en double aveugle pendant 12 semaines chez 1 896 patients atteints d'hypercholestérolémie primaire ou de dyslipidémie mixte, qui ont reçu de l'evolocumab en association avec une statine (rosuvastatine, simvastatine ou atorvastatine). L'evolocumab a été comparé à un placebo pour les groupes rosuvastatine et simvastatine, et à un placebo et à l'ézétimibe pour le groupe atorvastatine.
Repatha a réduit de manière significative le taux de LDL-C entre la valeur initiale et la moyenne des semaines 10 et 12 par rapport au placebo dans les groupes rosuvastatine et simvastatine et par rapport à un placebo et à l'ézétimibe pour le groupe atorvastatine (p < 0,001). Repatha a réduit de manière significative les valeurs de CT, d'ApoB, de non-HDL-C, de CT/HDL-C, d'ApoB/ApoA1, de VLDL-C, de TG et de Lp(a) et a accru le taux de HDL-C entre la valeur initiale et la moyenne des semaines 10 et 12 par rapport au placebo dans les groupes rosuvastatine et simvastatine (p < 0,05) et a réduit de manière significative les valeurs de CT, d'ApoB, de non-HDL-C, de CT/HDL-C, d'ApoB/ApoA1 et de Lp(a), par rapport au placebo et à l'ézétimibe dans le groupe atorvastatine (p < 0,001) (voir les tableaux 2 et 3).
RUTHERFORD-2 était une étude internationale, multicentrique, randomisée, menée en double aveugle contre placebo, de 12 semaines, incluant 329 patients présentant une hypercholestérolémie familiale hétérozygote et traités par hypolipémiants. Repatha a réduit de manière significative le taux de LDL-C entre la valeur initiale et la moyenne des semaines 10 et 12 par rapport au placebo (p < 0,001). Repatha a diminué de manière significative les valeurs de CT, d'ApoB, de non-HDL-C, de CT/HDL-C, d'ApoB/ApoA1, de VLDL-C, de TG et de Lp(a) et a accru les taux de HDL-C et d'ApoA1 entre la valeur initiale et la moyenne des semaines 10 et 12 par rapport au placebo (p < 0,05) (voir le tableau 2).
| Étude | |||
| LAPLACE-2 (HDM)
(ensemble des groupes sous rosuvastatine, simvastatine et atorvastatine) |
RUTHERFORD-2 (HFHe) | ||
| Traitement | |||
| 140 mg
Q2S (N = 555) |
420 mg
1 x/mois (N = 562) |
140 mg
Q2S (N = 110) |
420 mg
1 x/mois (N = 110) |
| LDL-C (%) | |||
| -72(b)
(-75, -69) |
-69(b)
(-73, -65) |
-61(b)
(-67, -55) |
-66(b)
(-72, -61) |
| Non-HDL-C (%) | |||
| -60(b)
(-63, -58) |
-60(b)
(-63, -57) |
-56(b)
(-61, -51) |
-60(b)
(-65, -55) |
| ApoB (%) | |||
| -56(b)
(-58, -53) |
-56(b)
(-58, -53) |
-49(b)
(-54, -44) |
-55(b)
(-60, -50) |
| CT (%) | |||
| -41(b)
(-43, -39) |
-40(b)
(-42, -37) |
-42(b)
(-46, -38) |
-44(b)
(-48, -40) |
| Lp(a) (%) | |||
| -30(b)
(-35, -25) |
-27(b)
(-31, -24) |
-31(b)
(-38, -24) |
-31(b)
(-38, -24) |
| VLDL-C (%) | |||
| -18(b)
(-23, -14) |
-22(b)
(-28, -17) |
-22(b)
(-29, -16) |
-16(b)
(-23, -8) |
| HDL-C (%) | |||
| 6(b)
(4, 8) |
8(b)
(6, 10) |
8(b)
(4, 12) |
9(b)
(5, 14) |
| TG (%) | |||
| -17(b)
(-22, -13) |
-23(b)
(-28, -17) |
-22(b)
(-29, -15) |
-17(b)
(-24, -9) |
| ApoA1 (%) | |||
| 3(b)
(1, 5) |
5(b)
(3, 7) |
7(a)
(3, 12) |
5(a)
(1, 9) |
| CT/HDL-C (%) | |||
| -45(b)
(-47, -42) |
-46(b)
(-48, -43) |
-47(b)
(-51, -42) |
-49(b)
(-54, -44) |
| ApoB/ApoA1 (%) | |||
| -56(b)
(-59, -53) |
-58(b)
(-60, -55) |
-53
(-58, -48) |
-56(b)
(-61, -50) |
Légende : Q2S = une fois toutes les 2 semaines. HDM = hypercholestérolémie primaire et dyslipidémie mixte. HFHe = hypercholestérolémie familiale hétérozygote.
(a) Valeur p < 0,05 par comparaison avec le placebo.(b) Valeur p < 0,001 par comparaison avec le placebo.
Patients intolérants aux statines :
GAUSS-2 était une étude internationale, multicentrique, randomisée, menée en double aveugle contre ézétimibe pendant 12 semaines, chez 307 patients intolérants aux statines ou ne tolérant pas une dose efficace de statine. Repatha a réduit significativement le taux de LDL-C par rapport à l'ézétimibe (p < 0,001). Repatha a diminué de manière significative les valeurs de CT, d'ApoB, de non-HDL-C, de CT/HDL-C, d'ApoB/ApoA1 et de Lp(a), entre la valeur initiale et la moyenne des semaines 10 et 12 par rapport à l'ézétimibe (p < 0,001) (voir le tableau 3).
Traitement en l'absence de statine :
MENDEL-2 était une étude internationale, multicentrique, randomisée, menée en double aveugle, contre placebo et ézétimibe pendant 12 semaines, évaluant Repatha chez 614 patients atteints d'hypercholestérolémie primaire et de dyslipidémie mixte. Repatha a réduit de manière significative le taux de LDL-C entre la valeur initiale et la moyenne des semaines 10 et 12 par rapport au placebo et à l'ézétimibe (p < 0,001). Repatha a diminué de manière significative les valeurs de CT, d'ApoB, de non-HDL-C, de CT/HDL-C, d'ApoB/ApoA1 et de Lp(a), entre la valeur initiale et la moyenne des semaines 10 et 12 par rapport à un placebo et à l'ézétimibe (p < 0,001) (voir le tableau 3).
| Étude | |||||
| LAPLACE- 2 (HDM)
(tous les groupes sous atorvastatine) |
GAUSS-2
(intolérants aux statines) |
MENDEL-2
(traitement en l'absence de statine) |
|||
| Traitement | |||||
| 140 mg
Q2S (N = 219) |
420 mg
1 x/mois (N = 220) |
140 mg
Q2S (N = 103) |
420 mg
1 x/mois (N = 102) |
140 mg
Q2S (N = 153) |
420 mg
1 x/mois (N = 153) |
| LDL-C (%) | |||||
| -43(c)
(-50, -37) |
-46(c)
(-51, -40) |
-38(b)
(-44, -33) |
-39(b)
(-44, -35) |
-40(b)
(-44, -37) |
-41(b)
(-44, -37) |
| Non-HDL-C (%) | |||||
| -34(c)
(-39, -30) |
-39(c)
(-43, -34) |
-32(b)
(-36, -27) |
-35(b)
(-39, -31) |
-36(b)
(-39, -32) |
-35(b)
(-38, -33) |
| ApoB (%) | |||||
| -34(c)
(-38, -30) |
-40(c)
(-44, -36) |
-32(b)
(-37, -27) |
-35(b)
(-40, -30) |
-34(b)
(-37, -30) |
-35(b)
(-38, -31) |
| CT (%) | |||||
| -23(c)
(-26, -19) |
-25(c)
(-29, -22) |
-24(b)
(-28, -20) |
-26(b)
(-30, -23) |
-25(b)
(-28, -22) |
-25(b)
(-28, -23) |
| Lp(a) (%) | |||||
| -30(c)
(-35, -25) |
-33(c)
(-41, -26) |
-24(b)
(-31, -17) |
-25(b)
(-34, -17) |
-22(b)
(-29, -16) |
-20(b)
(-27, -13) |
| VLDL-C (%) | |||||
| -1
(-7, 5) |
-7
(-20, 6) |
-2
(-10, 7) |
-4
(-13, 6) |
-7
(-14, 1) |
-10
(-19, -1) |
| HDL-C (%) | |||||
| 7(c)
(4, 10) |
8(c)
(5, 12) |
5
(1, 10) |
6
(1, 10) |
6(a)
(3, 9) |
4
(1, 7) |
| TG (%) | |||||
| -2
(-9, 5) |
-8
(-21, 5) |
-3
(-11, 6) |
-6
(-17, 4) |
-9
(-16, -1) |
-9
(-18, 0) |
| ApoA1 (%) | |||||
| 7(c)
(4, 9) |
7(c)
(2, 11) |
5(a)
(2, 9) |
3
(-1, 7) |
3
(0, 6) |
4(a)
(1, 7) |
| CT/HDL-C (%) | |||||
| -27(c)
(-30, -23) |
-30(c)
(-34, -26) |
-27(b)
(-32, -23) |
-30(b)
(-35, -25) |
-29(b)
(-32, -26) |
-28(b)
(-31, -24) |
| ApoB/ApoA1 (%) | |||||
| -38(c)
(-42, -34) |
-42(c)
(-47, -38) |
-35(b)
(-40, -30) |
-36(b)
(-42, -31) |
-35(b)
(-39, -31) |
-37(b)
(-41, -32) |
Légende : Q2S = une fois toutes les 2 semaines. HDM = Hypercholestérolémie primaire et dyslipidémie mixte.
(a) Valeur p < 0,05 par comparaison avec l'ézétimibe.(b) Valeur p < 0,001 par comparaison avec l'ézétimibe.
(c) Valeur p nominale < 0,001 par comparaison avec l'ézétimibe.
Efficacité à long terme dans les cas d'hypercholestérolémie primaire et de dyslipidémie mixte :
DESCARTES était une étude internationale, multicentrique, randomisée, menée en double aveugle contre placebo pendant 52 semaines, incluant 901 patients présentant une hyperlipidémie, traités par une modification de leur régime alimentaire seule, par atorvastatine, ou par une association atorvastatine-ézétimibe. Repatha 420 mg une fois par mois a réduit de manière significative le taux de LDL-C par rapport à la valeur initiale à 52 semaines par rapport au placebo (p < 0,001). Les effets du traitement ont été maintenus sur un an comme démontré par la baisse du taux de LDL-C entre la semaine 12 et la semaine 52. La réduction du taux de LDL-C entre la valeur initiale et la semaine 52 par rapport au groupe placebo était homogène entre tous les traitements de fond hypolipémiants optimisés pour réduire le taux de LDL-C et le risque cardiovasculaire.
Repatha a diminué de manière significative les valeurs de CT, d'ApoB, de non-HDL-C, de CT/HDL-C, d'ApoB/ApoA1, de VLDL-C, de TG et de Lp(a), et a augmenté les taux de HDL-C et d'ApoA1 à la semaine 52 par rapport au placebo (p < 0,001) (voir le tableau 4).
| Étude : DESCARTES | ||||
| Traitement : 420 mg 1 x/mois (N = 599) | ||||
| LDL-C
(%) |
Non-HDL-C
(%) |
ApoB
(%) |
CT
(%) |
Lp(a)
(%) |
| -59(b)
(-64, -55) |
-50(b)
(-54, -46) |
-44(b)
(-48, -41) |
-33(b)
(-36, -31) |
-22(b)
(-26, -19) |
| Étude : DESCARTES | |||||
| Traitement : 420 mg 1 x/mois (N = 599) | |||||
| VLDL-C
(%) |
HDL-C
(%) |
TG
(%) |
ApoA1
(%) |
CT/HDL-C
(%) |
ApoB/ApoA1
(%) |
| -29(b)
(-40, -18) |
5(b)
(3, 8) |
-12(b)
(-17, -6) |
3(a)
(1, 5) |
-37(b)
(-40, -34) |
-46(b)
(-50, -43) |
Légende :
(a) Valeur p nominale < 0,001 par comparaison avec le placebo.(b) Valeur p < 0,001 par comparaison avec le placebo.
OSLER et OSLER-2 sont deux études d'extension en ouvert, randomisées et contrôlées qui visaient à évaluer l'efficacité et la sécurité à long terme de Repatha chez des patients ayant terminé le traitement dans le cadre d'une étude « parent ». Dans chaque étude d'extension, les patients étaient randomisés dans un rapport de 2:1 pour recevoir soit Repatha et le traitement standard (groupe evolocumab), soit le traitement standard seul (groupe témoin) pendant la première année de l'étude. A la fin de la première année (semaine 52 dans l'étude OSLER et semaine 48 dans l'étude OSLER-2), les patients recevaient un traitement par Repatha seul ; pendant cette période, tous les patients recevaient Repatha en ouvert soit pour quatre années supplémentaires (OSLER), soit pour deux années supplémentaires (OSLER-2).
Au total, 1 324 patients ont participé à l'étude OSLER. Repatha 420 mg une fois par mois a réduit de manière significative le taux de LDL-C entre la valeur initiale et la semaine 12 et la semaine 52 par rapport au groupe témoin (valeur p nominale < 0,001). Les effets du traitement ont été maintenus pendant plus de 272 semaines comme démontré par la réduction du taux de LDL-C entre la semaine 12 de l'étude parent et la semaine 260 de l'extension en ouvert. Au total, 3 681 patients ont été inclus dans l'étude OSLER-2. Repatha a réduit significativement le taux de LDL-C entre la valeur à l'inclusion et les semaines 12 et 48 par rapport au groupe témoin (valeur p nominale < 0,001). Les effets du traitement ont été maintenus comme démontré par la réduction du taux de LDL-C entre la semaine 12 et la semaine 104 de l'extension en ouvert. Repatha a diminué de manière significative les valeurs de CT, d'ApoB, non-HDL-C, de CT/HDL-C, d'ApoB/ApoA1, de VLDL-C, de TG et de Lp(a), et a augmenté les taux de HDL-C et d'ApoA1 entre la valeur initiale et la semaine 52 dans l'étude OSLER, entre la valeur initiale et la semaine 48 dans l'étude OSLER-2, par rapport au groupe témoin (valeur p nominale < 0,001). Le taux de LDL-C et les autres paramètres lipidiques sont revenus aux valeurs initiales mesurées au début des études OSLER ou OSLER-2 dans les 12 semaines suivant l'arrêt du traitement par Repatha, sans signe de rebond.
L'étude TAUSSIG était une étude d'extension multicentrique menée en ouvert, d'une durée de 5 ans, visant à évaluer la sécurité et l'efficacité à long terme de Repatha, comme traitement adjuvant à d'autres traitements hypolipémiants, chez des patients atteints d'hypercholestérolémie familiale (HF) sévère, notamment l'hypercholestérolémie familiale homozygote. Au total 194 patients atteints d'hypercholestérolémie familiale (non HFHo) sévère et 106 patients atteints d'hypercholestérolémie familiale homozygote ont été inclus dans l'étude TAUSSIG. Tous les patients de l'étude ont été initialement traités par Repatha 420 mg une fois par mois, à l'exception de ceux traités par aphérèse lipidique lors de l'inclusion, qui ont commencé par recevoir Repatha 420 mg toutes les deux semaines. La fréquence d'administration chez les patients non traités par aphérèse a pu être augmentée à 420 mg toutes les deux semaines selon la réponse observée (taux de LDL-C et de PCSK9). L'utilisation à long terme de Repatha a démontré un effet thérapeutique durable prouvé par la réduction du taux de LDL-C chez les patients atteints d'hypercholestérolémie familiale (non HFHo) sévère (voir le tableau 5).
Les modifications des autres paramètres lipidiques (CT, ApoB, non-HDL-C, CT/HDL-C et ApoB/ApoA1) ont également démontré l'effet durable de l'administration de Repatha sur le long terme chez des patients atteints d'hypercholestérolémie familiale (non HFHo) sévère.
| Population de patients
(N) |
Semaine 12 de l'EEO
(n = 191) |
Semaine 24 de l'EEO
(n = 191) |
Semaine 36 de l'EEO
(n = 187) |
Semaine 48 de l'EEO
(n = 187) |
Semaine 96 de l'EEO
(n = 180) |
Semaine 144 de l'EEO
(n = 180) |
Semaine 192 de l'EEO
(n = 147) |
Semaine 216 de l'EEO
(n = 96) |
| HF (non HFHo) sévère
(N = 194) |
-54,9
(-57,4 ; -52,4) |
-54,1
(-57,0 ; -51,3) |
-54,7
(-57,4 ; -52,0) |
-56,9
(-59,7 ; -54,1) |
-53,3
(-56,9 ; -49,7) |
-53,5
(-56,7 ; -50,2) |
-48,3
(-52,9 ; -43,7) |
-47,2
(-52,8 ; -41,5) |
Légende : EEO = étude d'extension en ouvert. N (n) = nombre de patients évaluables (N) et patients dont les taux de LDL-C étaient disponibles lors d'une visite spécialement prévue (n) pour l'ensemble d'analyse finale de l'hypercholestérolémie familiale (non HFHo) sévère.
Traitement de l'hypercholestérolémie familiale hétérozygote chez les patients pédiatriques :
HAUSER-RCT était un essai randomisé, multicentrique, mené en double aveugle contre placebo et en groupes parallèles, sur 24 semaines, incluant 158 patients pédiatriques âgés de 10 ans à < 18 ans présentant une hypercholestérolémie familiale hétérozygote. Les patients étaient tenus de suivre un régime alimentaire pauvre en graisses et devaient avoir reçu un traitement de fond hypolipémiant optimisé (statine à dose optimale, ne nécessitant pas de titration à la hausse). Les patients inclus ont été randomisés selon un rapport 2:1 pour recevoir Repatha 420 mg ou un placebo une fois par mois par voie sous-cutanée pendant 24 semaines.
Le critère d'évaluation principal de l'efficacité de cet essai était la variation du LDL-C en pourcentage entre la valeur initiale et la semaine 24. La différence de variation moyenne du LDL-C en pourcentage entre la valeur initiale et la semaine 24 entre Repatha et le placebo était de 38 % (IC à 95 % : 45 %, 31 % ; p < 0,0001). La réduction moyenne (erreur type) du LDL-C par les moindres carrés (MC) (p < 0,0001) entre la valeur initiale et la semaine 24 était de 44 % (2 %) dans le groupe Repatha et 6 % (3 %) dans le groupe placebo. Les valeurs absolues moyennes de LDL-C à la semaine 24 étaient de 2,69 mmol/L (104 mg/dL) dans le groupe Repatha et 4,45 mmol/L (172 mg/dL) dans le groupe placebo. Les réductions de LDL-C ont été observées lors de la première évaluation postérieure à l'inclusion à la semaine 12 et ont été maintenues tout au long de l'essai.
Le critère d'évaluation secondaire de cet essai était la variation moyenne de LDL-C en pourcentage entre la valeur initiale et les semaines 22 et 24, où la semaine 22 reflète le pic et la semaine 24 le creux de l'intervalle posologique d'administration par voie sous-cutanée une fois par mois, et fournit des informations sur la moyenne temporelle de l'effet du traitement par Repatha en fonction du temps sur l'ensemble de l'intervalle posologique. La différence de traitement moyenne par les moindres carrés entre Repatha et le placebo dans la variation moyenne en pourcentage de LDL-C entre la valeur initiale et la moyenne des semaines 22 et 24 était de 42 % (IC à 95 % : 48 %, 36 % ; p < 0,0001). Pour plus de résultats, voir le tableau 6.
| Etude | Traitement | LDL-C
(%) |
Non HDL-C
(%) |
ApoB
(%) |
CT/HDL-C
(%) |
ApoB/ApoA1
(%) |
| HAUSER-RCT
(patients pédiatriques HFHe) |
420 mg 1 x/mois sous-cut.
(N = 104) |
-38,3
(-45,5 ; -31,1) |
-35,0
(-41,8 ; -28,3) |
-32,5
(-38,8 ; -26,1) |
-30,3
(-36,4 ; -24,2) |
-36,4
(-43,0 ; -29,8) |
IC = intervalle de confiance, LDL-C = cholestérol des lipoprotéines de basse densité, HDL-C = cholestérol des lipoprotéines de haute densité, ApoB = apolipoprotéine B, ApoA1 = apolipoprotéine A1, CT = cholestérol total
Les valeurs de p sont toutes des valeurs de p ajustées < 0,0001
N = nombre de patients randomisés et traités dans l'ensemble de l'analyse.
HAUSER-OLE était une étude en ouvert, multicentrique, à un seul bras, sur 80 semaines, évaluant Repatha chez 150 patients pédiatriques âgés de 10 à 17 ans avec une HFHe issus de l'étude HAUSER-RCT, et qui a inclus 13 patients pédiatriques HFHo de novo. Les patients devaient suivre un régime alimentaire pauvre en graisses et devaient recevoir un traitement de fond hypolipémiant. Dans cette étude, tous les patients présentant une HFHe ont reçu Repatha 420 mg une fois par mois par voie sous-cutanée (durée médiane d'exposition : 18,4 mois). Les variations moyennes (erreur type) en pourcentage du taux de LDL-C par rapport à la valeur initiale étaient de : -44,4 % (1,7 %) à la semaine 12, -41,0 % (2,1 %) à la semaine 48 et -35,2 % (2,5 %) à la semaine 80.
Les variations moyennes (erreur type) en pourcentage entre le taux initial et la semaine 80 pour les autres paramètres lipidiques étaient de : -32,1 % (2,3 %) pour les valeurs de non-HDL-C, -25,1 % (2,3 %) pour les valeurs d'ApoB, -28,5 % (2,0 %) pour les taux de CT/HDL-C, -30,3 % (2,2 %) pour les taux d'ApoB/ApoA1 et -24,9 % (1,9 %) pour les valeurs de CT.
Traitement de l'hypercholestérolémie familiale homozygote :
L'étude TESLA était une étude internationale, multicentrique, randomisée, menée en double aveugle contre placebo pendant 12 semaines, chez 49 patients présentant une hypercholestérolémie familiale homozygote âgés de 12 à 65 ans. Repatha 420 mg une fois par mois, en complément à d'autres traitements hypolipémiants (ex. : statines, chélateurs des acides biliaires), a diminué significativement les taux de LDL-C et d'ApoB à la semaine 12 par rapport au placebo (p < 0,001) (voir le tableau 7). Les modifications des autres paramètres lipidiques (CT, non-HDL-C, CT/HDL-C et ApoB/ApoA1) ont également démontré l'effet thérapeutique de l'administration de Repatha chez des patients atteints d'hypercholestérolémie familiale homozygote.
| Étude : TESLA (HFHo) | ||||
| Traitement : 420 mg 1 x/mois (N = 33) | ||||
| LDL-C
(%) |
Non-HDL-C
(%) |
ApoB
(%) |
CT
(%) |
Lp(a)
(%) |
| -32(b)
(-45, -19) |
-30(a)
(-42, -18) |
-23(b)
(-35, -11) |
-27(a)
(-38, -16) |
-12
(-25, 2) |
| Étude : TESLA (HFHo) | ||||
| Traitement : 420 mg 1 x/mois (N = 33) | ||||
| VLDL-C
(%) |
HDL-C
(%) |
TG
(%) |
CT/HDL-C
(%) |
ApoB/ApoA1
(%) |
| -44
(-128, 40) |
-0,1
(-9, 9) |
0,3
(-15, 16) |
-26(a)
(-38, -14) |
-28(a)
(-39, -17) |
Légende : HFHo = hypercholestérolémie familiale homozygote.
(a) Valeur p nominale < 0,001 par comparaison avec le placebo.(b) Valeur p < 0,001 par comparaison avec le placebo.
Efficacité à long terme dans les cas d'hypercholestérolémie familiale homozygote :
Dans l'étude TAUSSIG, l'utilisation à long terme de Repatha a démontré un effet thérapeutique durable mis en évidence par la réduction du taux de LDL-C chez environ 20 à 30 % des patients présentant une hypercholestérolémie familiale homozygote non traités par aphérèse et chez environ 10 à 30 % des patients présentant une hypercholestérolémie familiale homozygote traités par aphérèse (voir le tableau 8). Les modifications des autres paramètres lipidiques (CT, ApoB, non-HDL-C, CT/HDL-C et ApoB/ApoA1) ont également démontré l'effet durable de l'administration de Repatha sur le long terme chez des patients atteints d'hypercholestérolémie familiale homozygote. Les réductions du taux de LDL-C et les modifications des autres paramètres lipidiques chez 14 patients adolescents (âgés de ≥ 12 à < 18 ans) atteints d'hypercholestérolémie familiale homozygote étaient comparables à celles observées dans la population globale des patients présentant une hypercholestérolémie familiale homozygote.
| Population de patients (N) | Semaine 12 de l'EEO | Semaine 24 de l'EEO | Semaine 36 de l'EEO | Semaine 48 de l'EEO | Semaine 96 de l'EEO | Semaine 144 de l'EEO | Semaine 192 de l'EEO | Semaine 216 de l'EEO |
| HFHo
(N = 106) |
-21,2
(-26,0 ; -16,3) (n = 104) |
-21,4
(-27,8 ; -15,0) (n = 99) |
-27,0
(-32,1 ; -21,9) (n = 94) |
-24,8
(-31,4 ; -18,3) (n = 93) |
-25,0
(-31,2 ; -18,8) (n = 82) |
-27,7
(-34,9 ; -20,5) (n = 79) |
-27,4
(-36,9 ; -17,8) (n = 74) |
-24,0
(-34,0 ; -14,0) (n = 68) |
| Non traités par aphérèse
(N = 72) |
-22,7
(-28,1 ; -17,2) (n = 70) |
-25,8
(-33,1 ; -18,5) (n = 69) |
-30,5
(-36,4 ; -24,7) (n = 65) |
-27,6
(-35,8 ; -19,4) (n = 64) |
-23,5
(-31,0 ; -16,0) (n = 62) |
-27,1
(-35,9 ; -18,3) (n = 60) |
-30,1
(-37,9 ; -22,2) (n = 55) |
-23,4
(-32,5 ; -14,2) (n = 50) |
| Traités par aphérèse
(N = 34) |
-18,1
(-28,1 ; -8,1) (n = 34) |
-11,2
(-24,0 ; 1,7) (n = 30) |
-19,1
(-28,9 ; -9,3) (n = 29) |
-18,7
(-29,5 ; -7,9) (n = 29) |
-29,7
(-40,6 ; -18,8) (n = 20) |
-29,6
(-42,1 ; -17,1) (n = 19) |
-19,6
(-51,2 ; 12,1) (n = 19) |
-25,9
(-56,4 ; 4,6) (n = 18) |
Légende : EEO = étude d'extension menée en ouvert. N (n) = nombre de patients évaluables (N) et patients dont les taux de LDL étaient disponibles lors d'une visite spécialement prévue (n) pour l'ensemble d'analyse finale de l'HFHo.
HAUSER-OLE était un essai en ouvert, multicentrique, à un seul bras, sur 80 semaines, incluant 12 patients atteints d'HFHo, destiné à évaluer la sécurité, la tolérance et l'efficacité de Repatha sur la réduction du LDL-C chez les patients pédiatriques âgés de ≥ 10 à < 18 ans présentant une hypercholestérolémie familiale homozygote. Les patients devaient suivre un régime alimentaire pauvre en graisses et devaient recevoir un traitement de fond hypolipémiant. Tous les patients de l'étude ont reçu Repatha 420 mg une fois par mois par voie sous-cutanée. Le LDL-C médian initial (Q1, Q3) était de 10,29 mmol/L (8,87 ; 12,28 mmol/L), 398 mg/dL (343, 475 mg/dL). La variation médiane en pourcentage (Q1, Q3) de LDL-C entre la valeur initiale et la semaine 80 était de -14 % (-41, 4). Les réductions de LDL-C ont été observées lors de la première évaluation à la semaine 12 et ont été maintenues tout au long de l'essai, les réductions médianes (Q1, Q3) étant comprises entre 12 % (-3, 32) et 15 % (-4, 39). Pour plus de résultats, voir le tableau 9.
| Étude | Traitement | LDL-C
(%) |
Non HDL-C
(%) |
ApoB
(%) |
CT/HDL-C
(%) |
ApoB/ApoA1
(%) |
| HAUSER-OLE
(patients pédiatriques HFH0) |
420 mg 1 x/mois sous-cut.
(N = 12) |
-14,3
(-40,6 ; 3,5) |
-13
(-40,7 ; 2,7) |
-19,1
(-33,3 ; 11,6) |
-3,7
(-41,6 ; 7,6) |
-3
(-35,7 ; 9,3) |
LDL-C = cholestérol des lipoprotéines de basse densité ; HDL-C = cholestérol des lipoprotéines de haute densité ; ApoB = apolipoprotéine B ; ApoA1 = apolipoprotéine A1 ; CT = cholestérol total
N = nombre de patients randomisés et traités dans l'analyse intermédiaire.
Effet sur la charge morbide athéroscléreuse :
Les effets de Repatha 420 mg une fois par mois sur la charge morbide athéroscléreuse, mesurée par échographie intravasculaire (IVUS), ont été évalués dans une étude randomisée, menée en double aveugle contre placebo, de 78 semaines, chez 968 patients atteints de coronaropathie recevant un traitement de fond optimal stable par statine. Repatha a réduit à la fois le pourcentage du volume d'athérome (PVA ; 1,01 % [IC 95 % 0,64 ; 1,38], p < 0,0001) et le volume total d'athérome (VTA ; 4,89 mm3 [IC 95 % 2,53 ; 7,25], p < 0,0001) par rapport au placebo. Une régression athéroscléreuse, mesurée par le PVA, a été observée chez 64,3 % (IC 95 % 59,6 ; 68,7) et 47,3 % (IC 95 % 42,6 ; 52,0) des patients ayant reçu respectivement Repatha ou le placebo. Mesurée par le VTA, une régression athéroscléreuse a été observée chez 61,5 % (IC 95 % 56,7 ; 66,0) et 48,9 % (IC 95 % 44,2 ; 53,7) des patients ayant reçu respectivement Repatha ou le placebo. L'étude n'a pas évalué la corrélation entre la régression de la maladie athéroscléreuse et les événements cardiovasculaires.
Effet sur la morphologie de la plaque d'athérosclérose coronarienne :
Les effets de Repatha 420 mg une fois par mois sur les plaques d'athérosclérose coronarienne, examinées par tomographie à cohérence optique (TCO), ont été évalués dans une étude randomisée, menée en double aveugle contre placebo, de 52 semaines, incluant des patients adultes ayant initié le traitement dans les 7 jours suivant la manifestation d'un syndrome coronarien aigu sans surélévation du segment ST et recevant un traitement par statine à la dose maximale tolérée. Pour le critère d'évaluation principal de la variation absolue, par rapport à la valeur initiale, de l'épaisseur minimale de la chape fibreuse dans un segment d'artère correspondant, la moyenne des moindres carrés (MC) (IC 95 %) a augmenté par rapport à la valeur initiale de 42,7 µm (32,4 ; 53,1) dans le groupe Repatha et de 21,5 µm (10,9 ; 32,1) dans le groupe placebo, soit 21,2 µm (4,7 ; 37,7) de plus que le placebo (p = 0,015 ; différence de 38 % [p = 0,041]). Les observations secondaires rapportées montrent des différences de traitement, y compris des variations de l'épaisseur minimale de la chape fibreuse (augmentation de 32,5 µm [12,7 ; 52,4] ; p = 0,016) et une variation absolue de l'arc lipidique maximal (-26° [-49,6 ; -2,4] ; p = 0,041).
Réduction du risque cardiovasculaire chez les adultes atteints de maladie cardiovasculaire athéroscléreuse établie :
L'étude de morbi-mortalité avec Repatha (FOURIER) était une étude randomisée, menée en double aveugle, pilotée par les événements, chez 27 564 patients âgés de 40 à 86 ans (âge moyen 62,5 ans), avec une maladie cardiovasculaire athéroscléreuse établie ; 81 % avaient un antécédent d'IDM, 19 % avaient un antécédent d'AVC et 13 % avaient une artériopathie périphérique. Plus de 99 % des patients étaient traités par une statine d'intensité modérée à élevée et au moins un autre médicament à visée cardiovasculaire tel qu'un antiagrégant plaquettaire, un bêtabloquant, un inhibiteur de l'enzyme de conversion de l'angiotensine (IEC) ou un antagoniste des récepteurs de l'angiotensine ; le taux de LDL-C initial médian (Q1, Q3) était de 2,4 mmol/L (2,1 ; 2,8). Le risque CV absolu était équilibré entre les groupes de traitement, en plus de l'événement index, tous les patients avaient au moins 1 facteur de risque CV majeur ou 2 facteurs de risque CV mineurs ; 80 % avaient une hypertension, 36 % un diabète et 28 % étaient fumeurs quotidiens. Les patients ont été randomisés dans un rapport de 1:1 pour recevoir soit Repatha (140 mg toutes les deux semaines ou 420 mg une fois par mois) soit le placebo correspondant ; la durée moyenne du suivi des patients a été de 26 mois.
Une réduction substantielle du taux de LDL-C a été observée tout au long de l'étude, avec des réductions du taux de LDL-C médian comprises entre 0,8 et 0,9 mmol/L lors de chaque évaluation ; 25 % des patients ont atteint un taux de LDL-C inférieur à 0,5 mmol/L. Malgré les taux très faibles de LDL-C obtenus, aucun nouveau signal de sécurité n'a été observé (cf Effets indésirables) ; les fréquences de diabète de novo et d'événements cognitifs ont été comparables chez les patients ayant obtenu un taux de LDL-C < 0,65 mmol/L et chez ceux avec un taux de LDL-C plus élevé.
Repatha a réduit de manière significative le risque d'événements cardiovasculaires, définis comme un composite du délai de survenue du premier décès CV, IDM, AVC, revascularisation coronaire ou hospitalisation pour angor instable (voir tableau 10) ; les courbes de Kaplan-Meier pour les critères principaux et les principaux critères secondaires d'évaluation se sont séparées aux environs de 5 mois (voir figure 1 pour la courbe de Kaplan-Meier des MACE à 3 ans). Le risque relatif de survenue du critère composite des MACE (décès CV, IDM ou AVC) a été significativement réduit de 20 %. L'effet du traitement a été cohérent dans tous les sous-groupes (incluant l'âge, le type de maladie, le taux de LDL-C initial, l'intensité de la statine initiale, l'utilisation d'ézétimibe et le diabète) et a été dû à une réduction du risque d'infarctus du myocarde, d'accident vasculaire cérébral et de revascularisation coronaire ; aucune différence significative n'a été observée sur la mortalité cardiovasculaire ou toutes causes ; toutefois, l'étude n'était pas conçue pour détecter une telle différence.
| Placebo
(N = 13 780) n (%) |
Evolocumab
(N = 13 784) n (%) |
Hazard ratio(a) (IC 95 %) |
Valeur p(b) |
|
| MACE + (composite de MACE, revascularisation coronaire ou hospitalisation pour angor instable) | 1 563 (11,34) | 1 344 (9,75) | 0,85 (0,79 ; 0,92) | < 0,0001 |
| MACE (composite de décès CV, IDM ou AVC) | 1 013 (7,35) | 816 (5,92) | 0,80 (0,73 ; 0,88) | < 0,0001 |
| Mortalité cardiovasculaire | 240 (1,74) | 251 (1,82) | 1,05 (0,88 ; 1,25) | 0,62 |
| Mortalité toutes causes | 426 (3,09) | 444 (3,22) | 1,04 (0,91 ; 1,19) | 0,54 |
| Infarctus du myocarde (fatal/non fatal) | 639 (4,64) | 468 (3,40) | 0,73 (0,65 ; 0,82) | < 0,0001(c) |
| Accident vasculaire cérébral (fatal/non fatal)(d) | 262 (1,90) | 207 (1,50) | 0,79 (0,66 ; 0,95) | 0,0101 (c) |
| Revascularisation coronaire | 965 (7,00) | 759 (5,51) | 0,78 (0,71 ; 0,86) | < 0,0001(c) |
| Hospitalisation pour angor instable(e) | 239 (1,7) | 236 (1,7) | 0,99 (0,82 ; 1,18) | 0,89 |
(b) Test bilatéral du log rank stratifié par les facteurs de stratification de la randomisation recueillis par IVRS.
(c) Significativité nominale.
(d) L'effet du traitement sur les AVC était lié à une réduction du risque d'AVC ischémiques ; aucun effet n'a été observé sur les AVC hémorragiques ou de cause indéterminée.
(e) L'évaluation du délai d'hospitalisation pour angor instable a été faite ad hoc.
| Figure 1. Délai de survenue d'un événement MACE (composite de décès CV, IDM ou AVC) ; Kaplan Meier à 3 ans |
L'étude FOURIER-OLE (étude 1 et étude 2) était composée de deux études d'extension en ouvert, multicentriques, à un seul bras visant à évaluer la sécurité, la tolérance et l'efficacité à long terme de Repatha chez des patients présentant une maladie cardiovasculaire établie et ayant terminé l'étude FOURIER. Les patients inclus ont reçu Repatha 140 mg toutes les 2 semaines ou Repatha 420 mg une fois par mois pendant environ 5 ans et ont poursuivi un traitement de fond par statine d'intensité modérée (22,2 %) ou élevée (74,8 %). Parmi les 5 031 patients ayant reçu au moins une dose de Repatha au cours de l'étude 1, 2 499 patients ont reçu le traitement par Repatha et 2 532 patients ont reçu le placebo lors de l'étude FOURIER. Parmi les 1 599 patients ayant reçu au moins une dose de Repatha au cours de l'étude 2, 854 patients ont reçu le traitement par Repatha et 745 patients ont reçu le placebo lors de l'étude FOURIER. À la fin de l'étude 1 et de l'étude 2, les patients randomisés dans le groupe Repatha de l'étude FOURIER présentaient une exposition totale à Repatha de maximum 8,4 ans (exposition médiane de 85,4 mois) et 8,0 ans (exposition médiane de 80,2 mois) et les patients randomisés dans le groupe placebo présentaient une exposition totale à Repatha de maximum 5,25 ans (exposition médiane de 60,0 mois) et 4,9 ans (exposition médiane de 55,1 mois), respectivement.
Dans les études 1 et 2 combinées, 72,4 % (n = 4 802) des patients ont atteint un taux de LDL-C le plus bas après l'inclusion < 25 mg/dL (0,65 mmol/L), 87,0 % (n = 5 765) des patients ont atteint un taux de LDL-C < 40 mg/dL (1,03 mmol/L) et 11,9 % (n = 792) des patients ont atteint un taux de LDL-C global après l'inclusion ≥ 40 mg/dL (1,03 mmol/L). Parmi les patients ayant atteint un faible taux de LDL-C après l'inclusion (< 25 mg/dL ou < 40 mg/dL), l'incidence globale des événements indésirables apparus avec le traitement était de 80,0 % chez les patients ayant atteint un taux de LDL-C < 25 mg/dL et de 82,7 % chez les patients ayant atteint un taux de LDL-C < 40 mg/dL par rapport à 85,0 % chez les patients ayant atteint un taux de LDL-C ≥ 40 mg/dL. L'incidence globale des événements indésirables graves apparus avec le traitement était de 37,7 % chez les patients ayant atteint un taux de LDL-C < 25 mg/dL et de 40,0 % chez les patients ayant atteint un taux de LDL-C < 40 mg/dL par rapport à 41,5 % chez les patients ayant atteint un taux de LDL-C ≥ 40 mg/dL.
Lors de l'étude d'extension en ouvert, la réduction moyenne en pourcentage du taux de LDL-C par rapport à l'inclusion était stable (entre 53,4 % et 59,1 % pour l'étude 1 et entre 62,5 % et 67,2 % pour l'étude 2), indépendamment du groupe de traitement initial dans lequel les patients ont été randomisés lors de l'étude FOURIER. Cela semble se traduire par un taux d'incidence numériquement plus faible des critères d'évaluation CV exploratoires adjudiqués composites de décès CV, IDM et AVC pour les patients ayant reçu Repatha lors de l'étude FOURIER et de l'étude FOURIER-OLE par rapport aux patients ayant reçu le placebo lors de l'étude FOURIER puis Repatha lors de l'étude FOURIER-OLE.
Globalement, aucune nouvelle donnée de sécurité n'a été identifiée au cours de ces études.
Effet sur le LDL-C pendant la phase aiguë du syndrome coronarien aigu (SCA) :
EVOPACS était une étude nationale multicentrique, randomisée, menée en double aveugle contre placebo, de 8 semaines, incluant 308 patients présentant un SCA et ayant commencé un traitement par evolocumab à l'hôpital dans les 24 à 72 heures après admission.
Si les patients ne prenaient pas de statine ou s'ils prenaient un traitement par statine autre que l'atorvastatine 40 mg avant la sélection, celui-ci a été arrêté pour commencer un traitement par atorvastatine 40 mg une fois par jour. La randomisation a été stratifiée par centre d'étude et selon la présence d'un traitement stable par statine 4 semaines ou plus avant l'inclusion. La plupart des sujets (241 [78 %]) ne prenaient pas de traitement stable par statine 4 semaines ou plus avant la sélection et la plupart (235 [76 %]) ne prenaient pas de traitement par statine au début. À la semaine 4, 281 sujets (97 %) recevaient un traitement par statines d'intensité élevée. Evolocumab 420 mg une fois par mois a réduit de manière significative le taux de LDL-C par rapport à la valeur initiale à la semaine 8 par rapport au placebo (p < 0,001). La réduction moyenne (ET) du taux calculé de LDL-C à la semaine 8 par rapport au taux initial était de 77,1 % (15,8 %) dans le groupe evolocumab et 35,4 % (26,6 %) dans le groupe placebo avec une différence moyenne des moindres carrés (IC 95 %) de 40,7 % (36,2 %, 45,2 %). Les valeurs initiales de LDL-C étaient de 3,61 mmol/L (139,5 mg/dL) dans le groupe evolocumab et 3,42 mmol/L (132,2 mg/dL) dans le groupe placebo. Les réductions de LDL-C dans cette étude étaient cohérentes avec les études précédentes où l'evolocumab était ajouté à un traitement hypolipémiant stable tel que démontré par les taux de LDL-C durant le traitement à la semaine 8 dans cette étude (reflétant un effet stabilisant de la statine d'intensité élevée dans les deux groupes de traitement) de 0,79 mmol/L (30,5 mg/dL) et 2,06 mmol/L (79,7 mg/dL) dans les groupes evolocumab plus atorvastatine et placebo plus atorvastatine, respectivement.
Les effets de l'evolocumab chez cette population de patients étaient cohérents avec ceux observés dans des études précédentes dans le cadre du programme de développement clinique de l'evolocumab et aucun nouveau problème de sécurité n'a été observé.
Réduction du risque cardiovasculaire chez les adultes à risque élevé d'événements cardiovasculaires sans antécédents d'infarctus du myocarde ou d'AVC
VESALIUS-CV était une étude de morbi-mortalité cardiovasculaire multicentrique, randomisée, en double aveugle, contrôlée contre placebo et menée en groupes parallèles, évaluant l'evolocumab chez 12 257 patients adultes (6 129 sous evolocumab, 6 128 sous placebo) présentant un risque cardiovasculaire accru, sans antécédent d'infarctus du myocarde ou d'accident vasculaire cérébral. Les patients éligibles présentaient une maladie cardiovasculaire athéroscléreuse (MCVA) établie, notamment une artériopathie périphérique, cérébrovasculaire ou coronaire, ou, en l'absence de MCVA connue et établie à l'inclusion, devaient être atteints de diabète.
Les patients devaient présenter un taux de LDL-C ≥ 2,3 mmol/L (≥ 90 mg/dL), de non-HDL-C ≥ 3,1 mmol/L (≥ 120 mg/dL) ou d'ApoB ≥ 1,56 µmol/L (≥ 80 mg/dL) sous un traitement de fond hypolipémiant stable. Les patients ont été randomisés selon un rapport de 1:1 pour recevoir des injections sous-cutanées d'evolocumab (140 mg toutes les 2 semaines) ou de placebo toutes les 2 semaines. La durée médiane du suivi était de 55,1 mois. Globalement, 97,8 % des patients ont terminé l'étude.
L'âge moyen (ET) à l'inclusion était de 65,4 (6,9) ans, 56,0 % des patients étant âgés d'au moins 65 ans ; 42,5 % étaient des femmes. Concernant les diagnostics antérieurs de maladie cardiovasculaire, 45,1 % des patients présentaient une coronaropathie significative, 9,9 % une maladie cérébrovasculaire athéroscléreuse significative, 17,4 % une artériopathie périphérique significative et 58,1 % un diabète (1,4 % de type 1 ; 56,8 % de type 2) ; 32,1 % présentaient un diabète à haut risque sans maladie cardiovasculaire athéroscléreuse mise en évidence.
Certains facteurs de risque accrus supplémentaires à l'inclusion incluaient tout diabète ou syndrome métabolique chez un patient atteint d'artériopathie périphérique, cérébrale ou coronaire (30,2 %) et un taux de LDL-C ≥ 3,36 mmol/L (≥ 130 mg/dL), de non-HDL-C ≥ 4,14 mmol/L (≥ 160 mg/dL) ou d'ApoB ≥ 2,3 µmol/L (≥ 120 mg/dL) (50,8 %). À l'inclusion, la majorité des patients prenaient un traitement hypolipémiant d'intensité élevée (72,2 %), dont 67,9 % un traitement par statine d'intensité élevée. Un traitement par statine, de quelque intensité que ce soit, a été rapporté chez 86,8 % des patients et un traitement par ézétimibe chez 19,9 % des patients. La plupart des patients prenaient au moins un autre médicament à visée cardiovasculaire, notamment un antiagrégant plaquettaire (66,8 %), un anticoagulant (11,6 %), un bêtabloquant (55,1 %), un inhibiteur de l'enzyme de conversion de l'angiotensine (IEC), un ARNi ou un antagoniste des récepteurs de l'angiotensine (74,9 %), un inhibiteur du SGLT2 (9,7 %) ou un agoniste des récepteurs du GLP-1 (5,6 %). Le LDL-C médian initial (Q1, Q3) était de 3,2 (2,7 ; 3,9) mmol/L (122,0 [104,0 ; 149,0] mg/dL).
L'evolocumab a significativement réduit le risque du critère composite triple d'évaluation (délai de survenue d'un décès CV, d'un infarctus du myocarde ou d'un accident vasculaire cérébral ischémique, selon la première éventualité). Les résultats du critère composite triple d'évaluation et d'autres critères d'évaluation cardiovasculaires sont répertoriés dans le tableau 11 ci-dessous. Les estimations de Kaplan-Meier de l'incidence cumulée du critère composite triple d'évaluation sont présentées sur la figure 2. La réduction du risque du critère composite triple d'évaluation était cohérente quels que soient le sexe, l'âge, les antécédents de revascularisation et le statut diabétique, y compris chez les patients diabétiques sans MCVA à l'inclusion.
| Placebo (N = 6 128)
n (%) |
Evolocumab
(N = 6 129) n (%) |
Hazard ratio
(IC à 95 %) |
Valeur p | ||
| Triple critère d'évaluation composite | |||||
| Délai de survenue d'un décès CV, d'un infarctus du myocarde ou d'un accident vasculaire cérébral ischémique, selon la première éventualité | 503 (8,21) | 374 (6,10) | 0,73 (0,64 ; 0,84) | < 0,001(a) | |
| Autres critères d'évaluation cardiovasculaires | |||||
| Délai de survenue d'un décès par coronaropathie, d'un infarctus du myocarde, d'un accident vasculaire cérébral ischémique ou de toute revascularisation artérielle due à une ischémie, selon la première éventualité | 907 (14,80) | 747 (12,19) | 0,81 (0,73 ; 0,89) | < 0,001(a) | |
| Délai de survenue d'un décès par coronaropathie, d'un infarctus du myocarde ou d'un accident vasculaire cérébral ischémique, selon la première éventualité | 443 (7,23) | 336 (5,48) | 0,75 (0,65 ; 0,86) | < 0,001(a) | |
| Délai de survenue d'un IDM, d'un accident vasculaire cérébral ischémique ou de toute revascularisation artérielle due à une ischémie | 834 (13,61) | 674 (11,00) | 0,79 (0,72 ; 0,88) | < 0,001(a) | |
| Délai de survenue d'un décès par coronaropathie, d'un IDM ou de toute revascularisation artérielle due à une ischémie | 819 (13,36) | 664 (10,83) | 0,79 (0,72 ; 0,88) | < 0,001(a) | |
| Délai de survenue d'un décès par coronaropathie ou d'un IDM | 313 (5,11) | 232 (3,79) | 0,73 (0,62 ; 0,87) | < 0,001(a) | |
| Délai de survenue d'un IDM | 229 (3,74) | 149 (2,43) | 0,64 (0,52 ; 0,79) | < 0,001(a) | |
| Délai de survenue de toute revascularisation artérielle due à une ischémie | 699 (11,41) | 561 (9,15) | 0,79 (0,70 ; 0,88) | < 0,001(a) | |
| Délai de survenue d'un décès par coronaropathie | 117 (1,91) | 105 (1,71) | 0,89 (0,68 ; 1,16) | 0,39 | |
| Délai de survenue d'un décès cardiovasculaire | 195 (3,18) | 156 (2,55) | 0,79 (0,64 ; 0,98) | 0,031(a) | |
| Délai de survenue d'un décès toutes causes confondues | 539 (8,80) | 434 (7,08) | 0,80 (0,70 ; 0,91) | < 0,001(a) | |
| Délai de survenue d'un accident vasculaire cérébral ischémique | 144 (2,35) | 115 (1,88) | 0,79 (0,62 ; 1,01) | 0,062 | |
IDM = infarctus du myocarde
(a) Statistiquement significatif.| Figure 2. Délai de survenue d'un événement MACE (composite de décès CV, infarctus du myocarde ou accident vasculaire cérébral ischémique) ; Kaplan-Meier à 5,5 ans |
Une évaluation séquentielle des bilans lipidiques a été menée dans un sous-groupe de patients (n = 2 014) sélectionnés aléatoirement et issus de centres sélectionnés aléatoirement. La différence entre l'evolocumab et le placebo dans la variation moyenne en pourcentage de LDL-C entre la valeur initiale et la semaine 48 était de 55,3 % (IC à 95 % : 51,9 %, 58,8 %) et, entre la valeur initiale et la semaine 96, de 50,9 % (IC à 95 % : 47,1 %, 54,7 %). Les valeurs médianes (Q1, Q3) de LDL-C résultantes atteintes à la semaine 48 étaient de 1,2 (0,7 ; 1,9) mmol/L (44,5 [26,0 ; 73,0] mg/dL) et de 2,8 (2,2 ; 3,7) mmol/L (109,0 [86,0 ; 144,0] mg/dL) dans les bras evolocumab et placebo, respectivement.
PHARMACOCINÉTIQUE
Absorption et distribution :
Après administration sous-cutanée d'une dose unique de 140 mg ou de 420 mg d'evolocumab à des adultes sains, le pic médian de concentration sérique a été atteint en 3 à 4 jours. Après administration sous-cutanée d'une dose unique de 140 mg, la Cmax moyenne (ET) était de 13,0 (10,4) µg/mL et l'ASCder moyenne (ET) de 96,5 (78,7) jours.µg/mL. Après administration sous-cutanée d'une dose unique de 420 mg, la Cmax moyenne (ET) était de 46,0 (17,2) µg/mL et l'ASCder moyenne (ET) de 842 (333) jours.µg/mL. Trois doses sous-cutanées de 140 mg étaient bioéquivalentes à une dose sous-cutanée unique de 420 mg. D'après des modèles pharmacocinétiques, la biodisponibilité absolue après une injection sous-cutanée s'établissait à 72 %.
Après administration par voie intraveineuse d'une dose unique de 420 mg, le volume de distribution moyen (ET) à l'état d'équilibre était estimé à 3,3 (0,5) L, ce qui suggère que la distribution tissulaire de l'evolocumab est limitée.
Biotransformation :
L'evolocumab est composé uniquement d'acides aminés et de glucides, comme les immunoglobulines natives, et il est peu probable qu'il soit éliminé par le métabolisme hépatique. Son métabolisme et son élimination devraient suivre les voies de clairance de l'immunoglobuline pour aboutir à une dégradation en petits peptides et en acides aminés individuels.
Élimination :
La demi-vie efficace de l'evolocumab a été estimée entre 11 et 17 jours.
Chez les patients atteints d'hypercholestérolémie primaire ou de dyslipidémie mixte prenant des doses élevées de statines, l'exposition systémique à l'evolocumab était légèrement inférieure à celle observée chez les sujets recevant des doses faibles à modérées de statines (ratio de l'ASCder 0,74 [IC à 90 % 0,29-1,9]). Une augmentation d'environ 20 % de la clairance, en partie médiée par les statines qui accroissent la concentration en PCSK9, a été observée mais sans impact indésirable sur l'effet pharmacodynamique de l'evolocumab sur les lipides. L'analyse pharmacocinétique de la population n'a révélé aucune différence notable concernant la concentration sérique d'evolocumab chez les patients présentant une hypercholestérolémie (familiale ou non) traités concomitamment par des statines.
Linéarité/non-linéarité :
Après administration par voie intraveineuse d'une dose unique de 420 mg, la clairance systémique moyenne (ET) a été estimée à 12 (2) mL/h. Dans des études cliniques avec administration sous-cutanée répétée sur 12 semaines, une augmentation de l'exposition proportionnelle à la dose a été observée avec des doses de 140 mg et plus. Une accumulation de l'ordre du double ou du triple environ des concentrations sériques résiduelles (Cmin (ET) 7,21 (6,6)) a été observée après administration de 140 mg toutes les deux semaines ou après administration de 420 mg une fois par mois (Cmin (ET) 11,2 (10,8)), et les concentrations sériques résiduelles étaient proches de l'état d'équilibre après 12 semaines de traitement.
Aucune modification des concentrations sériques liée à la durée de traitement n'a été observée sur une période de 124 semaines.
Insuffisance rénale :
Aucun ajustement posologique n'est nécessaire chez les patients présentant une insuffisance rénale. Les données intégrées provenant d'essais cliniques sur l'evolocumab n'ont pas révélé de différence dans la pharmacocinétique de l'evolocumab entre les patients présentant une insuffisance rénale légère ou modérée et les patients ne souffrant pas d'insuffisance rénale.
Dans un essai clinique mené chez 18 patients ayant une fonction rénale normale (débit de filtration glomérulaire estimé [DFGe] ≥ 90 mL/min/1,73 m2, n = 6), ou une insuffisance rénale sévère (DFGe de 15 à 29 mL/min/1,73 m2, n = 6), ou une insuffisance rénale terminale (IRT) et traités par hémodialyse (n = 6), l'exposition à l'evolocumab non lié telle qu'évaluée par la Cmax après une dose unique de 140 mg par voie sous-cutanée a diminué de 30 % chez les patients présentant une insuffisance rénale sévère et de 45 % chez les patients présentant une IRT et traités par hémodialyse. L'exposition, telle qu'évaluée par l'ASCder, a diminué d'environ 24 % chez les patients atteints d'insuffisance rénale sévère et d'environ 45 % chez les patients atteints d'IRT et traités par hémodialyse. Le mécanisme exact des différences pharmacocinétiques est inconnu. Cependant, ces différences ne peuvent être expliquées par des différences de poids corporel. Certains facteurs, dont la petite taille des échantillons et la grande variabilité inter-sujet, doivent être pris en compte lors de l'interprétation des résultats. La pharmacodynamie et la sécurité relatives au traitement par evolocumab chez les patients atteints d'insuffisance rénale sévère et d'IRT étaient similaires à celles des patients présentant une fonction rénale normale. Par ailleurs, aucune différence significative sur le plan clinique n'a été identifiée au niveau de la baisse des taux de LDL-C. Par conséquent, aucun ajustement posologique n'est nécessaire chez les patients présentant une insuffisance rénale sévère ou une IRT et traités par hémodialyse.
Insuffisance hépatique :
Aucun ajustement posologique n'est nécessaire chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh). L'administration sous-cutanée d'une dose unique de 140 mg d'evolocumab a été étudiée chez huit patients atteints d'insuffisance hépatique légère, chez huit patients présentant une insuffisance hépatique modérée et chez huit sujets sains. L'exposition à l'evolocumab s'est avérée être environ 40 à 50 % inférieure à celle observée chez les sujets sains. Cependant, les taux initiaux de PCSK9, ainsi que le degré et le délai de neutralisation de la PCSK9 étaient similaires entre les patients atteints d'insuffisance hépatique légère ou modérée et les volontaires sains. Cela s'est traduit par un délai de neutralisation et un degré de réduction du LDL-C similaires, en valeurs absolues. L'evolocumab n'a pas été étudié chez les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh) (cf Mises en garde et Précautions d'emploi).
Poids corporel :
Lors de l'analyse pharmacocinétique, le poids corporel a été une covariable significative influençant les concentrations minimales de l'evolocumab, cependant sans impact sur la réduction des taux de LDL-C. Après une administration répétée de 140 mg toutes les 2 semaines, les concentrations minimales à la semaine 12 ont été, respectivement, 147 % plus élevées et 70 % plus faibles chez les patients de 69 kg et 93 kg que celle d'un sujet type de 81 kg. Une influence moindre du poids corporel a été notée avec des doses d'evolocumab sous-cutanées répétées de 420 mg administrées mensuellement.
Autres populations particulières :
Les analyses pharmacocinétiques de la population suggèrent qu'aucun ajustement posologique n'est nécessaire en fonction de l'âge, de l'origine ethnique ou du sexe. La pharmacocinétique de l'evolocumab était influencée par le poids corporel sans toutefois aucun effet notable sur la réduction du taux de LDL-C. Par conséquent, aucun ajustement de dose n'est nécessaire en fonction du poids corporel.
La pharmacocinétique de Repatha a été évaluée chez 103 patients pédiatriques âgés de ≥ 10 à < 18 ans présentant une hypercholestérolémie familiale hétérozygote (HAUSER-RCT). Après une administration sous-cutanée de Repatha 420 mg une fois par mois, les concentrations sériques résiduelles moyennes (ET) étaient de 22,4 (14,7) microgrammes/mL, 64,9 (34,4) microgrammes/mL et 25,8 (19,2) microgrammes/mL aux semaines 12, 22 et 24, respectivement. La pharmacocinétique de Repatha a été évaluée chez 12 patients pédiatriques âgés de ≥ 10 à < 18 ans présentant une hypercholestérolémie familiale homozygote (HAUSER-OLE). Après une administration sous-cutanée de Repatha 420 mg une fois par mois, les concentrations sériques résiduelles moyennes (ET) étaient de 20,3 (14,6) microgrammes/mL et 17,6 (28,6) microgrammes/mL aux semaines 12 et 80, respectivement.
SÉCURITÉ PRÉCLINIQUE
L'evolocumab n'était pas carcinogène chez le hamster à des expositions bien supérieures à celles reçues par les patients traités par evolocumab à raison de 420 mg une fois par mois. Le potentiel mutagène de l'evolocumab n'a pas été évalué.
Chez le hamster et le singe cynomolgus à des expositions bien supérieures à celles reçues par les patients traités par evolocumab à raison de 420 mg une fois par mois, aucun effet sur la fertilité des mâles comme des femelles n'a été observé.
Chez le singe cynomolgus, à des expositions bien supérieures à celles reçues par les patients traités par evolocumab à raison de 420 mg une fois par mois, aucun effet sur le développement embryo-fœtal ou post-natal (jusqu'à l'âge de 6 mois) n'a été observé.
Hormis une diminution de la Réponse Anticorps Dépendante aux lymphocytes T chez le singe cynomolgus immunisé contre l'hémocyanine de patelle (KLH) après 3 mois de traitement par evolocumab, aucun effet indésirable n'a été constaté chez le hamster (jusqu'à 3 mois) et chez le singe cynomolgus (jusqu'à 6 mois) à des expositions bien supérieures à celles reçues par les patients traités par evolocumab à raison de 420 mg une fois par mois. L'effet pharmacologique escompté de réduction des taux sériques de LDL-C et de cholestérol total a été observé dans le cadre de ces études et était réversible après l'arrêt du traitement.
En association avec la rosuvastatine pendant 3 mois, aucun effet indésirable n'a été noté chez le singe cynomolgus à des expositions bien supérieures à celles reçues par les patients traités par evolocumab à raison de 420 mg une fois par mois. Les réductions des taux sériques de LDL-C et de cholestérol total étaient plus prononcées que celles observées précédemment sous evolocumab seul, et étaient réversibles après arrêt du traitement.
INCOMPATIBILITÉS
En l'absence d'études de compatibilité, ce médicament ne doit pas être mélangé avec d'autres médicaments.
MODALITÉS DE CONSERVATION
Durée de conservation : 3 ans.
A conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler.
Conserver dans l'emballage d'origine à l'abri de la lumière.
Une fois sorti du réfrigérateur, Repatha peut être conservé à température ambiante (jusqu'à 25 °C) dans son emballage d'origine et doit être utilisé dans un délai d'un mois.
MODALITÉS MANIPULATION/ÉLIMINATION
Avant administration, la solution doit être inspectée visuellement. La solution ne doit pas être injectée si celle-ci contient des particules, ou si elle est trouble ou d'une coloration anormale. Afin d'éviter une gêne au point d'injection, il convient de laisser le médicament atteindre la température ambiante (sans dépasser 25 °C) avant de procéder à l'injection. Tout le contenu doit être injecté.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
PRESCRIPTION/DÉLIVRANCE/PRISE EN CHARGE
LISTE I| Prescription initiale annuelle réservée aux spécialistes en cardiologie, en endocrinologie-diabétologie-nutrition, en médecine interne, en médecine vasculaire ou en neurologie. Renouvellement non restreint. | |
| AMM | EU/1/15/1016/002 ; CIP 3400930028582 (2015, RCP rév 21.08.2026). |
| Prix : | 183,97 euros (1 stylo prérempli). |
| Médicament d'exception. | |
Remb Séc soc à 65 % et agréé Collect uniquement dans les indications :
|
|
| Un traitement hypolipémiant optimisé est défini comme : | |
|
|
| La prise en charge par l'assurance maladie, au titre de la liste des spécialités remboursables, de toute prescription d'un traitement par la spécialité Repatha (evolocumab), est subordonnée à l'accord préalable du service du contrôle médical, cf Journal officiel paru le 15 août 2023. | |
| Non remboursable et non agréé Collect dans l'indication : « traitement chez les adultes à risque élevé de présenter une maladie cardiovasculaire athéroscléreuse pour réduire le risque cardiovasculaire en diminuant le taux de LDL-C, en complément de la correction des autres facteurs de risque : | |
|
|
Titulaire de l'AMM : Amgen Europe B.V., Minervum 7061, NL-4817 ZK Breda, Pays-Bas.
AMGEN SAS
25, quai du Président Paul Doumer
92400 Courbevoie
Tél : 01 70 28 90 00
Info médic et pharmacovigilance :
Tél : 09 69 36 33 63. Fax : 01 53 01 66 59
E-mail : fr-medinfo@amgen.com
Source : VIDAL · Mise à jour le 10/11/2026. Ces informations ne remplacent pas le conseil d’un professionnel de santé.