Médicaments
RCP du 17/09/2026
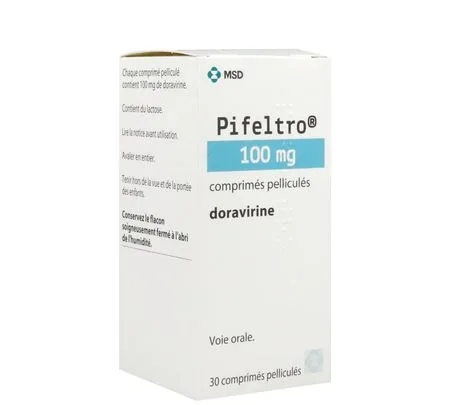
PIFELTRO 100 mg, comprimés pelliculés
FORMES et PRÉSENTATIONS
Comprimé pelliculé, ovale, blanc, de dimensions 19,00 mm x 9,50 mm, gravé avec le logo du laboratoire et « 700 » sur une face, et lisse sur l'autre face.
Flacon de 30 comprimés avec bouchon de sécurité enfant et dessiccant de gel de silice, boîte unitaire.
COMPOSITION
Chaque comprimé pelliculé contient 100 mg de doravirine.
Excipient à effet notoire
Chaque comprimé pelliculé contient 222 mg de lactose (sous forme monohydraté).
Noyau du comprimé : croscarmellose sodique (E468), succinate d'acétate d'hypromellose, lactose monohydraté, stéarate de magnésium (E470b), cellulose microcristalline (E460), silice colloïdale anhydre (E551).
Pelliculage : cire de carnauba (E903), hypromellose (E464), lactose monohydraté, dioxyde de titane (E171), triacétine (E1518).
INDICATIONS
Pifeltro est indiqué, en association avec d'autres médicaments antirétroviraux, pour le traitement des adultes et adolescents âgés de 12 ans et plus pesant au moins 35 kg infectés par le virus de l'immunodéficience humaine de type 1 (VIH-1) sans preuve antérieure ou actuelle de résistance à la classe des inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI) (voir rubriques Mises en garde et précautions d'emploi et Pharmacodynamie).
POSOLOGIE ET MODE D'ADMINISTRATION
Le traitement doit être initié par un médecin expérimenté dans la prise en charge de l'infection par le VIH.
Posologie
La dose recommandée est d'un comprimé de 100 mg à prendre une fois par jour par voie orale avec ou sans nourriture.
Adaptation de la posologie
Si Pifeltro est co-administré avec la rifabutine, un comprimé de Pifeltro à 100 mg doit être pris deux fois par jour (à environ 12 heures d'intervalle) (voir rubrique Interactions).
La co-administration de doravirine avec d'autres inducteurs modérés du CYP3A n'a pas été évaluée, mais une diminution des concentrations de doravirine est attendue. Si la co-administration avec d'autres inducteurs modérés du CYP3A (par exemple, dabrafénib, lésinurad, bosentan, thioridazine, nafcilline, modafinil, éthyle de télotristat) ne peut pas être évitée, un comprimé de 100 mg de Pifeltro doit être pris deux fois par jour (à environ 12 heures d'intervalle).
Oubli de dose
Si un patient oublie de prendre une dose de Pifeltro dans les 12 heures suivant l'heure de prise habituelle, le patient doit la prendre dès que possible et poursuivre le traitement selon son horaire habituel de prise. Si l'oubli d'une dose par le patient est de plus de 12 heures, le patient ne doit pas prendre la dose oubliée et doit prendre la dose suivante à son horaire habituel de prise. Le patient ne doit pas prendre 2 doses en même temps.
Populations particulières
Personnes âgées
Aucune adaptation de la posologie de doravirine n'est nécessaire chez les patients âgés (voir rubrique Pharmacocinétique).
Insuffisance rénale
Aucune adaptation de la posologie de doravirine n'est nécessaire chez les patients qui présentent une insuffisance rénale légère, modérée ou sévère. La doravirine n'a pas été étudiée chez les patients qui présentent une insuffisance rénale terminale et chez les patients sous dialyse (voir rubrique Pharmacocinétique).
Insuffisance hépatique
Aucune adaptation de la posologie de doravirine n'est nécessaire chez les patients qui présentent une insuffisance hépatique légère (classe Child-Pugh A) ou modérée (classe Child-Pugh B). La doravirine n'a pas été étudiée chez les patients qui présentent une insuffisance hépatique sévère (classe Child-Pugh C). Il n'est pas connu si l'exposition à la doravirine augmente chez les patients qui présentent une insuffisance hépatique sévère. Par conséquent, il convient d'être prudent lorsque la doravirine est administrée à des patients présentant une insuffisance hépatique sévère (voir rubrique Pharmacocinétique).
Population pédiatrique
La sécurité et l'efficacité de Pifeltro chez les enfants âgés de moins de 12 ans ou pesant moins de 35 kg n'ont pas été établies. Aucune donnée n'est disponible.
Mode d'administration
Pifeltro doit être pris une fois par jour, par voie orale, avec ou sans nourriture et avalé en entier (voir rubrique Pharmacocinétique).
CONTRE-INDICATIONS
Hypersensibilité aux substances actives ou à l'un des excipients mentionnés à la rubrique Composition.
La co-administration avec des médicaments qui sont de puissants inducteurs enzymatiques du cytochrome P450 CYP3A est contre-indiquée car des diminutions significatives des concentrations plasmatiques de doravirine sont attendues, qui peuvent diminuer l'efficacité de Pifeltro (voir rubriques Mises en garde et précautions d'emploi et Interactions). Ces médicaments incluent les suivants, mais la liste n'est pas exhaustive :
- carbamazépine, oxcarbazépine, phénobarbital, phénytoïne
- rifampicine, rifapentine
- millepertuis (Hypericum perforatum)
- mitotane
- enzalutamide
- lumacaftor
MISES EN GARDE et PRÉCAUTIONS D'EMPLOI
Substitutions des INNTI et utilisation de la doravirine
La doravirine n'a pas été évaluée chez les patients avec un antécédent d'échec virologique à tout autre traitement antirétroviral. La détection de mutations associées aux INNTI lors de l'inclusion faisait partie des critères d'exclusion dans les études de Phase IIb/III. Un seuil de réduction de la sensibilité, secondaire à diverses substitutions des INNTI et associé à une réduction de l'efficacité clinique, n'a pas été établi (voir rubrique Pharmacodynamie). Il n'y a pas de preuve clinique suffisante pour justifier l'utilisation de la doravirine chez les patients infectés par le VIH-1 avec résistance prouvée à la classe des INNTI.
Réactions cutanées sévères (SCAR)
Des réactions cutanées sévères (SCAR) dont le syndrome de Stevens-Johnson (SSJ)/nécrolyse épidermique toxique (NET), ont été signalées après la commercialisation de traitements contenant de la doravirine (voir rubrique Effets indésirables). De plus, une réaction médicamenteuse avec éosinophilie et symptômes systémiques (syndrome DRESS) a été signalée dans un essai clinique évaluant une bithérapie contenant de la doravirine (voir rubrique Effets indésirables). Au moment de la prescription, les patients doivent être informés des signes et symptômes et faire l'objet d'une surveillance étroite des réactions cutanées. En cas d'apparition de signes et symptômes évocateurs de ces réactions, Pifeltro doit être immédiatement arrêté et un traitement alternatif doit être envisagé (le cas échéant). L'état clinique doit être étroitement surveillé, et un traitement approprié doit être instauré. Si le patient a développé une réaction sévère telle qu'un SSJ/NET ou un DRESS lors de l'utilisation de Pifeltro, le traitement par Pifeltro ne doit à aucun moment être repris chez ce patient.
Utilisation avec les inducteurs du CYP3A
Il convient d'être prudent lors de la prescription de doravirine avec des médicaments susceptibles de réduire l'exposition à la doravirine (voir rubriques Contre-indications et Interactions).
Syndrome de restauration immunitaire
Un syndrome de restauration immunitaire a été rapporté chez des patients traités par une association d'antirétroviraux. Au cours de la phase initiale du traitement par association d'antirétroviraux, les patients dont le système immunitaire répond au traitement peuvent développer une réaction inflammatoire à des infections opportunistes asymptomatiques ou résiduelles (telles que : infection à Mycobacterium avium, infection à cytomégalovirus, pneumopathie à Pneumocystis jirovecii (PCP) ou tuberculose), pouvant nécessiter une évaluation complémentaire et un traitement.
Des maladies auto-immunes (telles que maladie de Basedow, hépatite auto-immune, polymyosite et syndrome de Guillain-Barré) ont également été rapportées dans le cadre d'une restauration immunitaire ; cependant, le délai d'apparition est plus variable et ces évènements peuvent survenir plusieurs mois après l'instauration du traitement.
Lactose
Les comprimés contiennent du lactose monohydraté. Les patients présentant des troubles héréditaires rares d'intolérance au galactose, un déficit total en lactase ou un syndrome de malabsorption du glucose-galactose ne doivent pas prendre ce médicament.
INTERACTIONS
Effets des autres médicaments sur la doravirine
La doravirine est principalement métabolisée par le CYP3A et les médicaments inducteurs ou inhibiteurs du CYP3A peuvent donc affecter la clairance de la doravirine (voir rubrique Pharmacocinétique). La doravirine ne doit pas être co-administrée avec des médicaments qui sont de puissants inducteurs enzymatiques du CYP3A car des diminutions significatives des concentrations plasmatiques de doravirine sont attendues, qui peuvent diminuer l'efficacité de la doravirine (voir rubriques Contre-indications et Pharmacocinétique).
La co-administration avec l'inducteur modéré du CYP3A rifabutine diminue les concentrations de doravirine (voir Tableau 1). Lorsque la doravirine est co-administrée avec la rifabutine, la dose de doravirine doit être augmentée à 100 mg deux fois par jour (les doses doivent être prises à environ 12 heures d'intervalle) (voir rubrique Posologie et mode d'administration).
La co-administration de doravirine avec d'autres inducteurs modérés du CYP3A n'a pas été évaluée, mais une diminution des concentrations de doravirine est attendue. Si la co-administration avec d'autres inducteurs modérés du CYP3A (par exemple, dabrafenib, lesinurad, bosentan, thioridazine, nafcilline, modafinil, éthyle de télotristat) ne peut pas être évitée, la dose de doravirine doit être augmentée à 100 mg deux fois par jour (les doses doivent être prises à environ 12 heures d'intervalle) (voir rubrique Posologie et mode d'administration).
La co-administration de doravirine et de médicaments inhibiteurs du CYP3A peut augmenter les concentrations plasmatiques de doravirine. Cependant, aucune adaptation de la posologie n'est nécessaire quand la doravirine est co-administrée avec des inhibiteurs du CYP3A.
Effets de la doravirine sur d'autres médicaments
Il est peu probable que la doravirine administrée à la dose de 100 mg une fois par jour ait un effet cliniquement pertinent sur les concentrations plasmatiques des médicaments qui dépendent des transporteurs pour l'absorption et/ou l'élimination ou qui sont métabolisés par les enzymes CYP.
Cependant, la co-administration de doravirine et du midazolam, substrat sensible du CYP3A, a entraîné une diminution de 18 % de l'exposition au midazolam, ce qui suggère que la doravirine pourrait être un faible inducteur du CYP3A. Par conséquent, il convient d'être prudent lors de la co-administration de doravirine avec des médicaments qui sont des substrats sensibles du CYP3A et présentant une marge thérapeutique étroite (par exemple, le tacrolimus et le sirolimus).
Tableau des interactions
Le tableau 1 présente les interactions établies et les autres interactions médicamenteuses potentielles avec la doravirine, mais il n'est pas exhaustif (une augmentation est indiquée par ↑, une diminution est indiquée par ↓, et l'absence de changement par ↔).
|
Médicament par classe thérapeutique |
Effets sur les concentrations de médicament
|
Recommandation concernant la co-administration avec doravirine |
|
Agents antiacides |
||
|
antiacide (suspension buvable d'aluminium et d'hydroxyde de magnésium)
|
↔ doravirine
|
Aucune adaptation de la posologie n'est nécessaire. |
|
pantoprazole
|
↓ doravirine
|
Aucune adaptation de la posologie n'est nécessaire. |
|
oméprazole |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
Inhibiteurs de l'enzyme de conversion de l'angiotensine |
||
|
lisinopril |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
Anti-androgènes |
||
|
enzalutamide |
Interaction non étudiée. |
La co-administration est contre-indiquée. |
|
Attendu :
|
||
|
Antibiotiques |
||
|
nafcilline |
Interaction non étudiée. |
La co-administration doit être évitée. Si la co-administration ne peut pas être évitée, un comprimé de doravirine doit être pris deux fois par jour (à environ 12 heures d'intervalle). |
|
Attendu :
|
||
|
Anticonvulsivants |
||
|
carbamazépine
|
Interaction non étudiée. |
La co-administration est contre-indiquée. |
|
Attendu :
|
||
|
Antidiabétiques |
||
|
metformine
|
↔ metformine
|
Aucune adaptation de la posologie n'est nécessaire. |
|
canagliflozine
|
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
Antidiarrhéiques |
||
|
éthyle de télotristat |
Interaction non étudiée. |
La co-administration doit être évitée. Si la co-administration ne peut pas être évitée, un comprimé de doravirine doit être pris deux fois par jour (à environ 12 heures d'intervalle). |
|
Attendu :
|
||
|
Agents antigoutteux et uricosuriques |
||
|
lésinurad |
Interaction non étudiée. |
La co-administration doit être évitée. Si la co-administration ne peut pas être évitée, un comprimé de doravirine doit être pris deux fois par jour (à environ 12 heures d'intervalle). |
|
Attendu :
|
||
|
Antimycobactériens |
||
|
Dose unique de rifampicine
|
↔ doravirine
|
La co-administration est contre-indiquée. |
|
Doses multiples de rifampicine
|
↓ doravirine
|
|
|
rifapentine |
Interaction non étudiée. |
La co-administration est contre-indiquée. |
|
Attendu :
|
||
|
rifabutine
|
↓ doravirine
|
Si la doravirine est co-administrée avec la rifabutine, la dose de doravirine doit être augmentée à 100 mg deux fois par jour (à environ 12 heures d'intervalle). |
|
Antinéoplasiques |
||
|
mitotane |
Interaction non étudiée. |
La co-administration est contre-indiquée. |
|
Attendu :
|
||
|
Antipsychotiques |
||
|
thioridazine |
Interaction non étudiée. |
La co-administration doit être évitée. Si la co-administration ne peut pas être évitée, un comprimé de doravirine doit être pris deux fois par jour (à environ 12 heures d'intervalle). |
|
Attendu :
|
||
|
Agents antifongiques azolés |
||
|
kétoconazole
|
↑ doravirine
|
Aucune adaptation de la posologie n'est nécessaire. |
|
fluconazole
|
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
Inhibiteurs calciques |
||
|
diltiazem
|
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
Traitement de la mucoviscidose |
||
|
lumacaftor |
Interaction non étudiée. |
La co-administration est contre-indiquée. |
|
Attendu :
|
||
|
Antagonistes des récepteurs de l'endothéline |
||
|
bosentan |
Interaction non étudiée. |
La co-administration doit être évitée. Si la co-administration ne peut pas être évitée, un comprimé de doravirine doit être pris deux fois par jour (à environ 12 heures d'intervalle). |
|
Attendu :
|
||
|
Agents antiviraux contre le virus de l'hépatite C |
||
|
elbasvir + grazoprévir
|
↑ doravirine
|
Aucune adaptation de la posologie n'est nécessaire. |
|
↔ elbasvir
|
||
|
↔ grazoprévir
|
||
|
lédipasvir + sofosbuvir
|
↑ doravirine
|
Aucune adaptation de la posologie n'est nécessaire. |
|
↔ lédipasvir
|
||
|
↔ sofosbuvir
|
||
|
↔ GS-331007
|
||
|
sofosbuvir/velpatasvir |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
sofosbuvir |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
daclatasvir |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
ombitasvir/paritaprévir/ritonavir et dasabuvir +/- ritonavir |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
dasabuvir |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
glecaprévir, pibrentasvir |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
ribavirine |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
Préparations à base de plantes |
||
|
millepertuis (Hypericum perforatum) |
Interaction non étudiée. |
La co-administration est contre-indiquée. |
|
Attendu :
|
||
|
Agents antiviraux contre le VIH |
||
|
Inhibiteurs de fusion et d'entrée |
||
|
enfuvirtide |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
maraviroc |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
Inhibiteurs de la protéase |
||
|
IP boostés par le ritonavir†
|
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
↔ IP boostés |
||
|
IP boostés par le cobicistat
|
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
↔ IP boostés |
||
|
Inhibiteurs du transfert de brins de l'intégrase |
||
|
dolutégravir
|
↔ doravirine
|
Aucune adaptation de la posologie n'est nécessaire. |
|
↑ dolutégravir
|
||
|
raltégravir |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
elvitégravir boosté par le ritonavir† |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
↔ elvitégravir |
||
|
elvitégravir boosté par le cobicistat |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
Inhibiteurs nucléosidiques de la transcriptase inverse (INTI) |
||
|
ténofovir disoproxil
|
↔ doravirine
|
Aucune adaptation de la posologie n'est nécessaire. |
|
lamivudine + ténofovir disoproxil
|
↔ doravirine
|
Aucune adaptation de la posologie n'est nécessaire. |
|
↔ lamivudine
|
||
|
↔ ténofovir
|
||
|
abacavir |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
emtricitabine |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
ténofovir alafénamide |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
Immunosuppresseurs |
||
|
tacrolimus
|
Interaction non étudiée. |
Surveiller les concentrations sanguines de tacrolimus et de sirolimus car il peut être nécessaire d'ajuster leurs posologies. |
|
Attendu :
|
||
|
Inhibiteurs de kinase |
||
|
dabrafenib |
Interaction non étudiée. |
La co-administration doit être évitée. Si la co-administration ne peut pas être évitée, un comprimé de doravirine doit être pris deux fois par jour (à environ 12 heures d'intervalle. |
|
Attendu :
|
||
|
Antalgiques opiacés |
||
|
méthadone
|
↓ doravirine
|
Aucune adaptation de la posologie n'est nécessaire. |
|
↔ R-méthadone
|
||
|
↔ S-méthadone
|
||
|
buprénorphine
|
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
Contraceptifs oraux |
||
|
0,03 mg éthinylestradiol/0,15 mg lévonorgestrel DU, doravirine 100 mg QD |
↔ éthinylestradiol
|
Aucune adaptation de la posologie n'est nécessaire. |
|
↑ lévonorgestrel
|
||
|
norgestimate/ethinylestradiol |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
Potentialisateurs pharmacocinétiques |
||
|
ritonavir
|
↑ doravirine
|
Aucune adaptation de la posologie n'est nécessaire. |
|
cobicistat |
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
Psychostimulants |
||
|
modafinil |
Interaction non étudiée. |
La co-administration doit être évitée. Si la co-administration ne peut pas être évitée, un comprimé de doravirine doit être pris deux fois par jour (à environ 12 heures d'intervalle). |
|
Attendu :
|
||
|
Sédatifs/hypnotiques |
||
|
midazolam
|
↓ midazolam
|
Aucune adaptation de la posologie n'est nécessaire. |
|
Statines |
||
|
atorvastatine
|
↔ atorvastatine
|
Aucune adaptation de la posologie n'est nécessaire. |
|
rosuvastatine
|
Interaction non étudiée. |
Aucune adaptation de la posologie n'est nécessaire. |
|
Attendu :
|
||
|
↑ = augmentation, ↓ = diminution, ↔ = pas de changement IC = intervalle de confiance ; DU = dose unique ; QD = une fois par jour ; BID = deux fois par jour * ASC0-∞ pour une dose unique, ASC0-24 pour une fois par jour. † L'interaction a été évaluée uniquement avec le ritonavir. |
||
FERTILITÉ/GROSSESSE/ALLAITEMENT
Grossesse
Il existe peu ou pas de données sur l'utilisation de la doravirine chez la femme enceinte.
Registre des grossesses sous antirétroviraux
Pour suivre les conséquences, chez la mère et le fœtus, d'une administration des antirétroviraux chez les patientes enceintes, un registre des grossesses sous antirétroviraux a été mis en place. Les médecins sont encouragés à inscrire les patientes dans ce registre.
Les études effectuées chez l'animal avec la doravirine n'ont pas mis en évidence d'effets délétères directs ou indirects sur la reproduction (voir rubrique Sécurité préclinique).
Par mesure de précaution, il est préférable d'éviter l'utilisation de la doravirine pendant la grossesse.
Allaitement
On ne sait pas si la doravirine est excrétée dans le lait maternel. Les données pharmacodynamiques/toxicologiques disponibles chez l'animal ont mis en évidence l'excrétion de doravirine dans le lait (voir rubrique Sécurité préclinique).
Il est recommandé aux femmes vivant avec le VIH de ne pas allaiter leur nourrisson afin d'éviter la transmission du VIH.
Fertilité
Aucune donnée chez l'Homme relative à l'effet de la doravirine sur la fertilité n'est disponible. Les études effectuées chez l'animal à des niveaux d'exposition supérieurs à l'exposition chez les humains à la dose clinique recommandée n'ont pas mis en évidence d'effets délétères de la doravirine sur la fertilité (voir rubrique Sécurité préclinique).
CONDUITE et UTILISATION DE MACHINES
Pifeltro a une influence mineure sur l'aptitude à conduire des véhicules et à utiliser des machines. Les patients doivent être informés que de la fatigue, des sensations vertigineuses et une somnolence ont été rapportées au cours du traitement par la doravirine (voir rubrique Effets indésirables). Cela doit être pris en compte lors de l'évaluation de l'aptitude d'un patient à conduire des véhicules et à utiliser des machines.
EFFETS INDÉSIRABLES
Résumé du profil de sécurité
Dans le cadre d'essais cliniques de phase 3 avec la doravirine associée à 2 inhibiteurs nucléosidiques de la transcriptase inverse (INTI), les effets indésirables les plus fréquemment rapportés étaient des nausées (4 %) et des céphalées (3 %).
Tableau récapitulatif des effets indésirables
Les effets indésirables de la doravirine associée à 2 INTI lors des essais cliniques de phase 3 (DRIVE FORWARD, DRIVE SHIFT et DRIVE AHEAD), et depuis la commercialisation sont listés ci-dessous par classe de systèmes d'organes et fréquence. Au sein de chaque groupe de fréquence, les effets indésirables sont présentés suivant un ordre décroissant de gravité. Les fréquences ont été définies de la manière suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000), ou fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
|
Fréquence |
Effets indésirables |
|
Infections et infestations |
|
|
Rare |
éruption cutanée pustuleuse |
|
Troubles du métabolisme et de la nutrition |
|
|
Peu fréquent |
hypophosphatémie |
|
Rare |
hypomagnésémie |
|
Affections psychiatriques |
|
|
Fréquent |
rêves anormaux, insomnie1 |
|
Peu fréquent |
cauchemars, dépression2, anxiété3, irritabilité, état confusionnel, idées suicidaires |
|
Rare |
agressivité, hallucinations, trouble de l'adaptation, altération de l'humeur, somnambulisme |
|
Affections du système nerveux |
|
|
Fréquent |
céphalées, sensations vertigineuses, somnolence |
|
Peu fréquent |
troubles de l'attention, altération de la mémoire, paresthésies, hypertonie, mauvaise qualité de sommeil |
|
Affections vasculaires |
|
|
Peu fréquent |
hypertension |
|
Affections respiratoires, thoraciques et médiastinales |
|
|
Rare |
dyspnée, hypertrophie amygdalienne |
|
Affections gastro-intestinales |
|
|
Fréquent |
nausées, diarrhée, flatulences, douleurs abdominales4, vomissements |
|
Peu fréquent |
constipation, gêne abdominale5, distension abdominale, dyspepsie, selles molles6, trouble de la mobilité gastrointestinale7 |
|
Rare |
ténesme rectal |
|
Affections hépatobiliaires |
|
|
Fréquence indéterminée |
hépatite |
|
Affections de la peau et du tissu sous-cutané |
|
|
Fréquent |
rash8 |
|
Peu fréquent |
prurit |
|
Rare |
dermatite allergique, rosacée |
|
Fréquence indéterminée |
nécrolyse épidermique toxique |
|
Affections musculo-squelettiques et du tissu conjonctif |
|
|
Peu fréquent |
myalgie, arthralgie |
|
Rare |
douleurs musculo-squelettiques |
|
Affections du rein et des voies urinaires |
|
|
Rare |
insuffisance rénale aiguë, trouble rénal, calcul urinaire, lithiase rénale |
|
Troubles généraux et anomalies au site d'administration |
|
|
Fréquent |
fatigue |
|
Peu fréquent |
asthénie, malaise |
|
Rare |
douleurs thoraciques, frissons, douleurs, soif |
|
Investigations |
|
|
Fréquent |
augmentation de l'alanine aminotransférase9 |
|
Peu fréquent |
augmentation de la lipase, augmentation de l'aspartate aminotransférase, augmentation de l'amylase, diminution de l'hémoglobine |
|
Rare |
augmentation de la créatine phosphokinase plasmatique |
|
1 l'insomnie inclut : insomnie, insomnie initiale et troubles du sommeil 2 la dépression inclut : dépression, humeur dépressive, dépression sévère et trouble dépressif persistant 3 l'anxiété inclut : anxiété et trouble d'anxiété généralisé 4 la douleur abdominale inclut : douleur abdominale et douleur abdominale haute 5 la gêne abdominale inclut : gêne abdominale et gêne épigastrique 6 les selles molles incluent : selles molles et selles anormales 7 le trouble de la mobilité gastrointestinale inclut : trouble de la mobilité gastrointestinale et selles fréquentes 8 le rash inclut : rash, rash maculaire, rash érythémateux, rash généralisé, rash maculopapuleux, rash papuleux et urticaire 9 l'augmentation de l'alanine aminotransférase inclut : augmentation de l'alanine aminotransférase et lésions hépatocellulaires |
|
Description d'une sélection d'effets indésirables
Syndrome de restauration immunitaire
Chez les patients porteurs du VIH présentant une immunodéficience sévère au moment de la mise en place du traitement antirétroviral combiné (TARC), une réaction inflammatoire à des infections opportunistes asymptomatiques ou résiduelles peut survenir. Des cas de maladies auto-immunes (telles que la maladie de Basedow et l'hépatite auto-immune) ont également été rapportés. Toutefois, le moment rapporté du début de la maladie est plus variable et ces événements peuvent survenir de nombreux mois après la mise en place du traitement (voir rubrique Mises en garde et précautions d'emploi).
Réactions cutanées sévères (SCAR)
Des réactions cutanées sévères (SCAR) telles que la nécrolyse épidermique toxique (NET) ont été rapportées avec des traitements contenant de la doravirine (voir rubrique Mises en garde et précautions d'emploi). De plus, une réaction médicamenteuse avec éosinophilie et symptômes systémiques (syndrome DRESS) a été signalée dans un essai clinique évaluant une bithérapie contenant de la doravirine (voir rubrique Mises en garde et précautions d'emploi).
Population pédiatrique
La sécurité de la doravirine en tant que composant de doravirine/lamivudine/ténofovir disoproxil a été évaluée chez 45 patients pédiatriques infectés par le VIH-1, virologiquement contrôlés ou naïfs de traitement, âgés de 12 à moins de 18 ans, jusqu'à la semaine 48 dans le cadre d'une étude en ouvert (IMPAACT 2014 (Protocole 027)). Le profil de sécurité chez les sujets pédiatriques a été similaire à celui observé chez les adultes.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de la santé déclarent tout effet indésirable suspecté via le système national de déclaration : Agence nationale de sécurité du médicament et des produits de santé (ANSM) et réseau des Centres Régionaux de Pharmacovigilance - Site internet : https://signalement.social-sante.gouv.fr.
SURDOSAGE
Aucune information n'est disponible concernant les possibles signes et symptômes aigus d'un surdosage avec doravirine.
PHARMACODYNAMIE
Classe pharmacothérapeutique : Antiviraux à usage systémique, Code ATC : J05AG06
Mécanisme d'action
La doravirine est un inhibiteur non nucléosidique de la transcriptase inverse de type pyridinone du VIH-1 et inhibe la réplication du VIH-1 par inhibition non compétitive de la transcriptase inverse (TI) du VIH-1. La doravirine n'inhibe pas les ADN polymérases cellulaires humaines α, ß ni l'ADN polymérase mitochondriale γ.
Activité antivirale en culture cellulaire
La valeur de CE50 de la doravirine a été de 12,0 ± 4,4 nM contre les souches de laboratoire de type sauvage du VIH-1 quand elle a été testée en présence de 100 % de sérum humain normal (SHN) utilisant des cellules reporters MT4-GFP. La doravirine a montré une activité antivirale contre un large panel d'isolats primaires du VIH-1 (A, A1, AE, AG, B, BF, C, D, G, H) avec des valeurs de CE50 comprises entre 1,2 nM et 10,0 nM.
Activité antivirale en association à d'autres médicaments antiviraux anti-VIH
L'activité antivirale de la doravirine n'était pas antagoniste lorsqu'elle était associée aux INNTI delavirdine, éfavirenz, étravirine, névirapine ou rilpivirine ; les INTI abacavir, didanosine, emtricitabine, lamivudine, stavudine, ténofovir disoproxil ou zidovudine ; les IP darunavir ou indinavir ; l'inhibiteur de fusion enfuvirtide ; l'antagoniste des co-récepteurs CCR5 maraviroc ; ou l'inhibiteur de transfert de brin d'intégrase raltégravir.
Résistance
En culture cellulaire
Les souches résistantes à la doravirine ont été sélectionnées en culture cellulaire à partir de VIH-1 de type sauvage d'origines et de sous-types différents, ainsi que de VIH-1 résistant aux INNTI. Les substitutions d'acides aminés observées qui ont émergé dans la TI incluaient : V106A, V106M, V106I, V108I, F227L, F227C, F227I, F227V, H221Y, M230I, L234I, P236L et Y318F. Les substitutions V106A, V106M, V108I, H221Y, F227C, M230I, P236L et Y318F ont entraîné une diminution de 3,4 fois à 70 fois la sensibilité à la doravirine. Y318F en association avec V106A, V106M, V108I ou F227C a entraîné une diminution plus importante de la sensibilité à la doravirine que Y318F seule, qui a entraîné une diminution de 10 fois la sensibilité à la doravirine. Les mutations fréquentes associées à la résistance aux INNTI (K103N, Y181C) n'ont pas été sélectionnées dans l'étude in vitro. V106A (entraînant un « Fold Change » d'environ 19) est apparue comme une substitution initiale dans le virus de sous-type B, et V106A ou M dans les virus des sous-types A et C. Par la suite, F227(L/C/V) ou L234I ont émergé en plus des substitutions V106 (doubles mutants entraînant un « Fold Change » > 100).
Dans les études cliniques
Sujets adultes naïfs de traitement
Les études de phase III DRIVE-FORWARD et DRIVE-AHEAD ont inclus des patients naïfs de traitement (n = 747) où les substitutions suivantes des INNTI faisaient partie des critères d'exclusion : L100I, K101E, K101P, K103N, K103S, V106A, V106I, V106M, V108I, E138A, E138G, E138K, E138Q, E138R, V179L, Y181C, Y181I, Y181V, Y188C, Y188H, Y188L, G190A, G190S, H221Y, L234I, M230I, M230L, P225H, F227C, F227L, F227V.
Les résistances de novo suivantes ont été observées dans les analyses de résistance (sujets présentant un taux d'ARN du VIH-1 supérieur à 400 copies par mL en cas d'échec virologique ou d'arrêt précoce de l'étude et présentant des données de résistance).
|
DRIVE-FORWARD |
DRIVE-AHEAD |
||||
|
DOR + INTI*
|
DRV + r + INTI*
|
DOR/TDF/3TC
|
EFV/TDF/FTC
|
||
|
Génotype efficace, n |
15 |
18 |
32 |
33 |
|
|
Résistance génotypique à |
|||||
|
DOR ou contrôle
|
2 (DOR) |
0 (DRV) |
8 (DOR) |
14 (EFV) |
|
|
Association d'INTI |
2† |
0 |
6 |
5 |
|
|
M184I/V isolée |
2 |
0 |
4 |
4 |
|
|
K65R isolée |
0 |
0 |
1 |
0 |
|
|
K65R + M184I/V |
0 |
0 |
1 |
1 |
|
|
* INTI dans le bras DOR : FTC/TDF (333) ou ABC/3TC (50) ; INTI dans le bras DRV + r : FTC/TDF (335) ou ABC/3TC (48) † les sujets ont reçu FTC/TDF ABC = abacavir ; FTC = emtricitabine ; DRV = darunavir ; r = ritonavir |
|||||
Les substitutions de résistance émergentes associées à la doravirine dans la TI incluaient une ou plusieurs des substitutions suivantes : A98G, V106I, V106A, V106M/T, Y188L, H221Y, P225H, F227C, F227C/R et Y318Y/F.
Sujets adultes virologiquement contrôlés
L'étude DRIVE-SHIFT a inclus des patients virologiquement contrôlés (N = 670) sans échec à un précédent traitement (voir la rubrique, Expérience clinique). L'absence documentée de résistance génotypique (avant le début du premier traitement) à la doravirine, à la lamivudine et au ténofovir faisait partie des critères d'inclusion pour les patients qui avaient switché d'un schéma thérapeutique à base d'IP ou d'INI. Les mutations d'exclusion des INNTI étaient celles énumérées ci-dessus (DRIVE-FORWARD et DRIVE-AHEAD), à l'exception des mutations RT K103N, G190A et Y181C (acceptées dans DRIVE-SHIFT). La documentation d'un génotypage des résistances avant le traitement n'était pas requise pour les patients qui avaient switché d'un schéma thérapeutique à base d'INNTI.
Dans l'essai clinique DRIVE-SHIFT, aucun sujet n'a développé de résistance génotypique ou phénotypique à la DOR, au 3TC ou au TDF au cours des 48 premières semaines (switch immédiat, N = 447) ou 24 premières semaines (switch retardé, N = 209) du traitement avec DOR/3TC/TDF. Un sujet a développé une mutation M184M/I de la TI et une résistance phénotypique au 3TC et au FTC avec son traitement à l'inclusion. Aucun des 24 sujets (11 dans le groupe de switch immédiat, 13 dans le groupe de switch retardé) présentant des mutations aux INNTI à l'inclusion (K103N, G190A ou Y181C) n'était en échec virologique à la semaine 48 ou au moment de l'arrêt.
Sujets pédiatriques
Dans l'étude clinique IMPAACT 2014 (Protocole 027), aucun sujet virologiquement contrôlé à l'inclusion ne répondait aux critères d'analyse de la résistance. Un sujet naïf de traitement qui répondait aux critères d'échec virologique définis par le protocole (définis comme 2 résultats consécutifs de test de la charge virale ARN du VIH-1 plasmatique ≥ 200 copies/mL à la Semaine 24 ou après), a été évalué pour le développement d'une résistance ; aucune émergence de résistance génotypique ou phénotypique à la doravirine n'a été détectée.
Résistance croisée
La doravirine a été évaluée chez un nombre limité de patients présentant une résistance aux INNTI (K103N n = 7, G190A n = 1) ; tous les patients étaient indétectables (< 40 copies/mL) à la Semaine 48. Un seuil de réduction de la sensibilité, secondaire à diverses substitutions d'INNTI et associé à une réduction de l'efficacité clinique, n'a pas été établi.
Les souches de laboratoire de VIH-1 présentant les mutations fréquentes associées aux INNTI, K103N et Y181C, ou les substitutions K103N/Y181C de la TI, entraînent une diminution de sensibilité à la doravirine de moins de 3 fois par rapport au virus de type sauvage évalué en présence de 100 % de sérum humain normal. Dans les études in vitro, la doravirine a été capable de supprimer les virus portant les mutations suivantes associées aux INNTI : K103N, Y181C et G190A en-dessous des concentrations cliniquement pertinentes.
Un panel de 96 isolats cliniques divers présentant des mutations associées aux INNTI a été évalué pour la sensibilité à la doravirine en présence de 10 % de sérum fœtal bovin. Les isolats cliniques présentant la substitution Y188L ou des substitutions V106 en association avec A98G, H221Y, P225H, F227C ou Y318F ont montré une sensibilité à la doravirine diminuée de plus de 100 fois. Les autres substitutions connues des INNTI ont entraîné un « Fold Change » d'un facteur 5 à 10 (G190S (5,7), K103N/P225H (7,9), V108I/Y181C (6,9), Y181V (5,1)). La pertinence clinique d'une réduction du « Fold Change » d'un facteur 5 à 10 n'est pas connue.
Les substitutions associées à une résistance à la doravirine émergeant sous traitement pourraient conférer une résistance croisée à l'éfavirenz, la rilpivirine, la névirapine et l'étravirine. Sur les 8 patients ayant développé une résistance de haut niveau à la doravirine dans les études pivot, 6 avaient une résistance phénotypique à l'EFV et à la névirapine, 3 à la rilpivirine et 3 avaient une résistance partielle à l'étravirine sur la base du test Monogram Phenosense.
Expérience clinique
Patients adultes naïfs de traitement
L'efficacité de la doravirine est basée sur les analyses des données à 96 semaines de deux études de phase III, multicentriques, randomisées, en double aveugle, contrôlées versus comparateur actif (DRIVE-FORWARD et DRIVE-AHEAD) chez des patients infectés par le VIH-1 naïfs de traitement antirétroviral (n = 1 494). Voir la rubrique Résistance pour les substitutions des INNTI qui faisaient partie des critères d'exclusion.
Dans l'étude DRIVE-FORWARD, 766 patients ont été randomisés et ont reçu au moins 1 dose de doravirine 100 mg ou de darunavir 800 mg + ritonavir 100 mg une fois par jour, chacun en association avec emtricitabine/ténofovir disoproxil (FTC/TDF) ou abacavir/lamivudine (ABC/3TC) au choix de l'investigateur. À l'inclusion, l'âge médian des sujets était de 33 ans (intervalle de 18 à 69 ans), 86 % avaient un nombre de lymphocytes T CD4+ supérieur à 200 cellules par mm3, 84 % étaient des hommes, 27 % étaient non-caucasiens, 4 % étaient co-infectés par le virus de l'hépatite B et/ou C, 10 % avaient un antécédent de SIDA, 20 % présentaient un taux d'ARN VIH-1 supérieur à 100 000 copies par mL, 13 % recevaient l'ABC/3TC et 87 % recevaient la FTC/TDF ; ces caractéristiques étaient similaires entre les groupes de traitements.
Dans l'étude DRIVE-AHEAD, 728 patients ont été randomisés et ont reçu au moins 1 dose de doravirine/lamivudine/ténofovir disoproxil 100/300/245 mg (DOR/3TC/TDF) ou efavirenz/emtricitabine/ténofovir disoproxil (EFV/FTC/TDF) une fois par jour. A l'inclusion, l'âge médian des patients était de 31 ans (intervalle de 18 à 70 ans), 85 % étaient des hommes, 52 % étaient non-caucasiens, 3 % étaient co-infectés par le virus de l'hépatite B ou C, 14 % avaient un antécédent de SIDA, 21 % présentaient un taux d'ARN VIH-1 > 100 000 copies par mL, et 12 % avaient un nombre de lymphocytes T CD4+ < 200 cellules par mm3 ; ces caractéristiques étaient similaires entre les groupes de traitements.
Les résultats à la semaine 48 et 96 pour les études DRIVE-FORWARD et DRIVE-AHEAD sont présentés dans le tableau 4. Les schémas thérapeutiques à base de doravirine ont montré une efficacité cohérente sur l'ensemble des facteurs démographiques et pronostiques à l'inclusion.
|
DRIVE-FORWARD |
DRIVE-AHEAD |
|||
|
DOR + 2 INTI (383) |
DRV + r + 2 INTI (383) |
DOR/3TC/TDF (364) |
EFV/FTC/TDF (364) |
|
|
Semaine 48 |
83 % |
79 % |
84 % |
80 % |
|
Différence (IC à 95 %) |
4,2 % (-1,4 % ; 9,7 %) |
4,1 % (-1,5 % ; 9,7 %) |
||
|
Semaine 96* |
72 % (N = 379) |
64 % (N = 376) |
76 % (N = 364) |
73 % (N = 364) |
|
Différence (IC à 95 %) |
7,6 % (1,0 % ; 14,2 %) |
3,3 % (-3,1 % ; 9,6 %) |
||
|
Résultat à la semaine 48 (< 40 copies/mL) en fonction des facteurs à l'inclusion |
||||
|
ARN VIH-1 copies/mL |
||||
|
≤ 100 000 |
256/285 (90 %) |
248/282 (88 %) |
251/277 (91 %) |
234/258 (91 %) |
|
> 100 000 |
63/79 (80 %) |
54/72 (75 %) |
54/69 (78 %) |
56/73 (77 %) |
|
Nombre de CD4, cellules/μL |
||||
|
≤ 200 |
34/41 (83 %) |
43/61 (70 %) |
27/42 (64 %) |
35/43 (81 %) |
|
> 200 |
285/323 (88 %) |
260/294 (88 %) |
278/304 (91 %) |
255/288 (89 %) |
|
Traitement de fond par INTI |
||||
|
TDF/FTC |
276/316 (87 %) |
267/312 (86 %) |
NA |
|
|
ABC/3TC |
43/48 (90 %) |
36/43 (84 %) |
||
|
Sous-type viral |
||||
|
B |
222/254 (87 %) |
219/255 (86 %) |
194/222 (87 %) |
199/226 (88 %) |
|
non-B |
97/110 (88 %) |
84/100 (84 %) |
109/122 (89 %) |
91/105 (87 %) |
|
Variation moyenne des CD4 par rapport à l'inclusion |
||||
|
Semaine 48 |
193 |
186 |
198 |
188 |
|
Semaine 96 |
224 |
207 |
238 |
223 |
* Pour la semaine 96, certains sujets dont l'ARN du VIH-1 manquait ont été exclus de l'analyse.
L'étude P007 était une étude de phase IIb chez des patients adultes infectés par le VIH-1 naïfs de traitement antirétroviral (n = 340). Dans la Partie I, les patients étaient randomisés pour recevoir l'une des 4 doses de doravirine ou d'EFV, chacune en association avec FTC/TDF. Après 24 semaines, tous les patients randomisés pour recevoir la doravirine sont passés à (ou ont été maintenus sous) doravirine 100 mg. Des patients supplémentaires ont été randomisés dans la Partie II pour recevoir la doravirine 100 mg ou l'EFV, chacun en association avec FTC/TDF. Dans les deux parties de l'étude, la doravirine et l'EFV ont été administrés en aveugle et FTC/TDF a été administrée en ouvert.
|
Doravirine
|
Doravirine
|
Doravirine
|
Doravirine
|
Efavirenz
|
|
|
(N = 40)
|
(N = 43)
|
(N = 42)
|
(N = 41)
|
(N = 42)
|
|
|
ARN VIH-1 < 40 copies/mL |
32 (80) |
32 (74) |
30 (71) |
33 (80) |
27 (64) |
|
Différences entre les traitements*
|
16 (-4 ; 34) |
10 (-10 ; 29) |
6,6 (-13 ; 26) |
16 (-3 ; 34) |
|
|
Variation moyenne des CD4 par rapport à l'inclusion
|
154 |
113 |
134 |
141 |
121 |
|
* Une valeur positive est favorable la doravirine par rapport à l'éfavirenz. † Les IC à 95 % ont été calculés en utilisant la méthode de Miettinen et Nurminen avec des poids proportionnels à la taille de chaque strate (dépistage de l'ARN du VHB-1 > 100 000 copies/mL ou ≤ 100 000 copies/mL) ‡ Approche pour traiter les données manquantes : approche par échec observé. La numération initiale des cellules CD4 a été reportée chez les patients qui ont arrêté le traitement assigné en raison d'un manque d'efficacité. Note : La doravirine et l'éfavirenz ont été administrés avec l'emtricitabine/ténofovir disoproxil (FTC/TDF). |
|||||
Sujets adultes virologiquement contrôlés
L'efficacité d'un changement de régime thérapeutique (à base de deux inhibiteurs nucléosidiques de la transcriptase inverse en association avec un IP boosté par le ritonavir ou le cobicistat, ou avec l'elvitégravir boosté par le cobicistat, ou avec un INNTI) par DOR/3TC/TDF a été évaluée dans un essai (DRIVE-SHIFT) ouvert, randomisé, chez des adultes infectés par le VIH-1 virologiquement contrôlés. Les sujets devaient être virologiquement contrôlés (ARN VIH-1 < 40 copies/mL) depuis au moins 6 mois avant le début de l'essai avec leur traitement à l'inclusion, sans antécédents d'échec virologique et avec une absence documentée de mutations au niveau de la TI conférant une résistance à la doravirine, à la lamivudine et au ténofovir (voir la rubrique Résistance). Les sujets ont été randomisés pour soit passer à DOR/3TC/TDF à l'inclusion [N = 447, Groupe de switch immédiat (GSI)], ou rester sous leur traitement à l'inclusion jusqu'à la semaine 24, où ils sont passés à DOR/3TC/TDF [N = 223, Groupe de switch retardé (GSR)]. A l'inclusion, l'âge médian des sujets était de 43 ans, 16 % étaient des femmes et 24 % étaient non-caucasiens.
Dans l'essai DRIVE-SHIFT, un switch immédiat à DOR/3TC/TDF a été démontré comme étant non-inférieur à la semaine 48 par rapport à la poursuite du traitement de base à la semaine 24, sur la base de la proportion de patients avec un taux d'ARN VIH-1 < 40 copies/mL. Les résultats du traitement sont présentés dans le tableau 6. Des résultats concordants ont été observés lors de la comparaison à la semaine 24 de l'étude dans chaque groupe de traitement.
|
Résultat |
DOR/3TC/TDF
|
Traitement à l'inclusion GSR
|
|
|
ARN VIH-1 < 40 copies/mL |
90 % |
93 % |
|
|
GSI-GSR, Différence (IC à 95 %)* |
-3,6 % (-8,0 % ; 0,9 %) |
||
|
Proportion (%) de sujets avec ARN du VIH-1 < 40 copies/mL en fonction du traitement reçu à l'inclusion |
|||
|
IP boosté par ritonavir ou cobicistat |
280/316 (89 %) |
145/156 (93 %) |
|
|
Elvitégravir boosté par cobicistat |
23/25 (92 %) |
11/12 (92 %) |
|
|
INNTI |
98/106 (92 %) |
52/55 (95 %) |
|
|
Proportion (%) de sujets avec ARN du VIH-1 < 40 copies/mL en fonction du nombre de cellules T-CD4+ à l'inclusion (cellules/mm3) |
|||
|
< 200 cellules/mm3 |
10/13 (77 %) |
3/4 (75 %) |
|
|
≥ 200 cellules/mm3 |
384/426 (90 %) |
202/216 (94 %) |
|
|
ARN VIH-1 ≥ 40 copies/mL† |
3 % |
4 % |
|
|
Pas de données virologiques dans la fenêtre de temps |
8 % |
3 % |
|
|
Étude interrompue pour cause d'EI ou de décès‡ |
3 % |
0 |
|
|
Étude interrompue pour autres raisons§ |
4 % |
3 % |
|
|
Dans l'étude mais données manquantes dans la fenêtre |
0 |
0 |
|
|
* L'IC à 95 % pour la différence de traitement a été calculé à l'aide de la méthode de Mantel-Haenszel ajustée de la strate. † Inclut les sujets qui ont arrêté le traitement à l'étude ou l'étude avant la semaine 48 pour le GSI ou avant la semaine 24 pour le GSR à cause d'un manque ou d'une perte d'efficacité, et les sujets avec un ARN VIH-1 ≥ 40 copies/mL dans la fenêtre de la semaine 48 pour le GSI et dans la fenêtre de la semaine 24 pour le GSR. ‡ Inclut les sujets qui ont arrêté le traitement en raison d'un événement indésirable (EI) ou du décès si cela a entraîné l'absence de données virologiques sur le traitement pendant la période spécifiée. § Autres raisons incluant : perte de vue lors du suivi, non-observance avec le traitement à l'étude, décision du médecin, écart au protocole, retrait du sujet. Traitement à l'inclusion = IP boosté par ritonavir ou cobicistat (en particulier atazanavir, darunavir ou lopinavir) ou elvitégravir boosté par cobicistat, ou INNTI (en particulier éfavirenz, névirapine ou rilpivirine), chacun administré avec deux INTI. |
|||
Arrêts en raison d'événements indésirables
Dans une analyse combinant les données de deux études chez des patients naïfs de traitement (P007 et DRIVE-AHEAD), une proportion plus faible de sujets ayant arrêté en raison d'un événement indésirable à la Semaine 48 a été observée dans les groupes de traitement par la doravirine (100 mg) en association (2,8 %) versus les groupes de traitement par l'EFV en association (6,1 %) (différence entre les traitements : -3,4 %, valeur de p : 0,012).
Population pédiatrique
L'efficacité de la doravirine a été évaluée en association avec la lamivudine et le ténofovir disoproxil (DOR/3TC/TDF) dans une étude en ouvert, à bras unique, menée chez des patients pédiatriques infectés par le VIH-1, âgés de 12 à moins de 18 ans (IMPAACT 2014 (Protocol 027)).
A l'inclusion, l'âge médian des sujets était de 15 ans (intervalle : de 12 à 17), 58 % étaient des filles, 78 % étaient asiatiques et 22 % étaient noirs, et le nombre médian de lymphocytes T CD4+ était de 713 cellules par mm3 (intervalle : de 84 à 1 397). Après être passés sous DOR/3TC/TDF, 95 % (41/43) des sujets virologiquement contrôlés sont restés virologiquement contrôlés (ARN du VIH-1 < 50 copies/mL) à la semaine 24 et 93 % (40/43) sont restés virologiquement contrôlés (ARN du VIH-1 < 50 copies/mL) à la semaine 48.
L'Agence européenne des médicaments a différé l'obligation de soumettre les résultats d'études réalisées avec doravirine dans un ou plusieurs sous-groupes de la population pédiatrique dans le traitement de l'infection par le virus de l'immunodéficience humaine de type 1 (VIH-1). Voir rubrique Posologie et mode d'administration pour les informations concernant l'usage pédiatrique.
PHARMACOCINÉTIQUE
Absorption
La pharmacocinétique de la doravirine a été étudiée chez des sujets sains et chez des patients infectés par le VIH-1. La pharmacocinétique de la doravirine est similaire chez les sujets sains et chez les patients infectés par le VIH-1. L'état d'équilibre a généralement été atteint au Jour 2 d'un traitement administré une fois par jour, avec des ratios d'accumulation compris entre 1,2 et 1,4 pour l'ASC0-24, la Cmax et la C24. Les données pharmacocinétiques de la doravirine à l'état d'équilibre après l'administration de 100 mg une fois par jour à des patients infectés par le VIH-1, basées sur une analyse pharmacocinétique de population, sont présentées ci-dessous.
|
Paramètre
|
ASC0-24
|
Cmax
|
C24
|
|
Doravirine
|
16,1 (29) |
0,962 (19) |
0,396 (63) |
|
MG : moyenne géométrique, % CV : coefficient géométrique de variation |
|||
Après administration orale, les concentrations plasmatiques maximales sont atteintes 2 heures après l'administration. La doravirine a une biodisponibilité absolue estimée d'environ 64 % pour le comprimé à 100 mg.
Effet de l'alimentation sur l'absorption orale
L'administration à des sujets sains d'un comprimé unique de doravirine au cours d'un repas riche en graisses a provoqué une augmentation de l'ASC et de la C24 de la doravirine de respectivement 16 % et 36 %, alors que la Cmax n'a pas été affectée de manière significative.
Distribution
Sur la base de l'administration d'une microdose en intraveineuse, le volume de distribution de la doravirine est de 60,5 L. La doravirine est liée aux protéines plasmatiques à environ 76 %.
Biotransformation
Sur la base des données in vitro, la doravirine est principalement métabolisée par le CYP3A.
Élimination
La doravirine a une demi-vie terminale (t1/2) d'environ 15 heures. La doravirine est principalement éliminée par métabolisme oxydatif médié par le CYP3A4. L'excrétion biliaire du médicament sous forme inchangée peut contribuer à l'élimination de la doravirine, mais cette voie d'élimination ne devrait pas être significative. L'excrétion du médicament sous forme inchangée par voie urinaire est mineure.
Insuffisance rénale
L'excrétion rénale de la doravirine est mineure. Dans une étude comparant 8 sujets présentant une insuffisance rénale sévère à 8 sujets sans insuffisance rénale, l'exposition à la doravirine après l'administration d'une dose unique a été plus élevée de 31 % chez les sujets présentant une insuffisance rénale sévère. Dans une analyse pharmacocinétique de population, ayant inclus des sujets avec une clairance de la créatinine ClCr entre 17 et 317 mL/min, la fonction rénale n'a pas eu d'effet cliniquement pertinent sur la pharmacocinétique de la doravirine. Aucune adaptation de la posologie n'est nécessaire chez les patients qui présentent une insuffisance rénale légère, modérée ou sévère. La doravirine n'a pas été étudiée chez les patients qui présentent une insuffisance rénale terminale ou chez les patients sous dialyse (voir rubrique Posologie et mode d'administration).
Insuffisance hépatique
La doravirine est principalement métabolisée et éliminée par le foie. Il n'y a pas eu de différence cliniquement pertinente dans la pharmacocinétique de la doravirine dans une étude comparant 8 sujets présentant une insuffisance hépatique modérée (classée comme Child-Pugh B principalement en raison de l'augmentation des scores d'encéphalopathie et d'ascite) à 8 sujets sans insuffisance hépatique. Aucune adaptation de la posologie n'est nécessaire chez les patients qui présentent une insuffisance hépatique légère ou modérée. La doravirine n'a pas été étudiée chez les sujets présentant une insuffisance hépatique sévère (Child-Pugh C) (voir rubrique Posologie et mode d'administration).
Population pédiatrique
Les expositions moyennes à la doravirine observées chez 54 patients pédiatriques âgés de 12 à moins de 18 ans et pesant au moins 35 kg, ayant reçu de la doravirine ou de la doravirine/lamivudine/ténofovir disoproxil dans l'étude IMPAACT 2014 (Protocole 027) ont été similaires à celles observées chez les adultes après l'administration de doravirine ou de doravirine/lamivudine/ténofovir disoproxil (Tableau 7).
|
Paramètres* |
Doravirine† |
|
ASC0-24
|
16,4 (24) |
|
Cmax
|
1,03 (16) |
|
C24
|
0,379 (42) |
|
* Présentés sous forme de moyenne géométrique (% CV : coefficient géométrique de variation) † D'après l'analyse pharmacocinétique de population (n = 54) Abréviations : ASC = aire sous la courbe ; Cmax = concentration maximale ; C24 = concentration à 24 heures |
|
Sujets âgés
Bien qu'un nombre limité de sujets âgés de 65 ans et plus ait été inclus (n = 36), aucune différence cliniquement pertinente de la pharmacocinétique de la doravirine n'a été identifiée chez les sujets âgés d'au moins 65 ans par rapport aux sujets âgés de moins de 65 ans dans une étude de phase I ou dans une analyse de pharmacocinétique de population. Aucune adaptation de posologie n'est nécessaire.
Sexe
Aucune différence cliniquement pertinente de la pharmacocinétique de la doravirine n'a été identifiée entre les hommes et les femmes.
Origine ethnique
Aucune différence cliniquement pertinente de la pharmacocinétique de la doravirine liée à l'origine ethnique n'a été identifiée sur la base d'une analyse de pharmacocinétique de population de la doravirine chez des sujets sains et des patients infectés par le VIH-1.
SÉCURITÉ PRÉCLINIQUE
Toxicité sur la reproduction
Des études de reproduction ont été réalisées chez des rats et des lapins avec administration orale de doravirine à des expositions environ 9 fois (rats) et 8 fois (lapins) supérieures à l'exposition chez l'Homme à la dose humaine recommandée (DHR), sans effets sur le développement embryo-fœtal (rats et lapins) ou pré/postnatal (rats). Les études chez des rates et des lapines gravides ont montré un transfert de la doravirine au fœtus à travers le placenta, avec des concentrations plasmatiques fœtales jusqu'à 40 % (lapins) et 52 % (rats) des concentrations maternelles observées au jour 20 de la gestation.
La doravirine a été excrétée dans le lait de rates allaitantes après administration orale, avec des concentrations dans le lait égales à environ 1,5 fois les concentrations plasmatiques maternelles.
Cancérogenèse
Des études de cancérogenèse par voie orale à long terme effectuées avec la doravirine chez des souris et des rats n'ont montré aucun potentiel cancérogène à des expositions estimées jusqu'à 6 fois (souris) et 7 fois (rats) les expositions humaines à la DHR.
Mutagénicité
La doravirine ne s'est pas révélée génotoxique dans une batterie de tests in vitro et in vivo.
Altération de la fertilité
Il n'y a eu aucun effet sur la fertilité, les performances d'accouplement ou le développement embryonnaire précoce lorsque la doravirine a été administrée à des rats à une exposition jusqu'à 7 fois l'exposition chez l'Homme à la DHR.
PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans le flacon d'origine et conserver le flacon soigneusement fermé afin de le protéger de l'humidité. Ne pas retirer le dessiccant. Ce médicament ne nécessite pas de précautions particulières de conservation concernant la température. Pour les conditions de conservation après première ouverture du flacon, voir la rubrique Durée de conservation.
PRÉCAUTIONS PARTICULIÈRES D'ÉLIMINATION ET DE MANIPULATION
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation locale en vigueur.
PRESCRIPTION/DÉLIVRANCE/PRISE EN CHARGE
Médicament soumis à une prescription initiale hospitalière annuelle. Renouvellement non restreint.
| AMM |
|
| Prix : |
|
Titulaire de l'AMM : Merck Sharp & Dohme B.V., Waarderweg 39, 2031 BN Haarlem, Pays-Bas.
MSD France
10-12, cours Michelet. 92800 Puteaux
Information médicale, Pharmacovigilance, Réclamations qualité, Qualité de l'information promotionnelle :
Tél : 01 80 46 40 40
Sites web :
https://www.msdconnect.fr/information-medicale
https://www.msd-france.com
Source : VIDAL · Mise à jour le 10/11/2026. Ces informations ne remplacent pas le conseil d’un professionnel de santé.