Médicaments
RCP du 18/09/2026
▼Ce médicament fait l'objet d'une surveillance supplémentaire qui permettra l'identification rapide de nouvelles informations relatives à la sécurité. Les professionnels de la santé déclarent tout effet indésirable suspecté. Voir rubrique Effets indésirables pour les modalités de déclaration des effets indésirables.
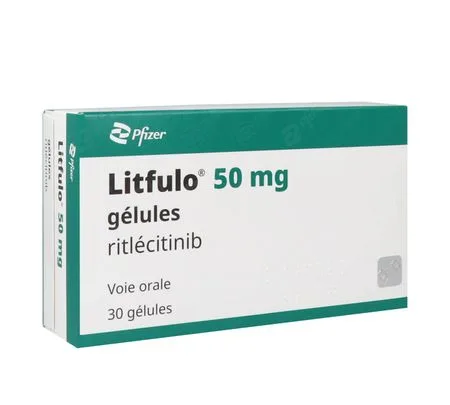
LITFULO 50 mg, gélules
FORMES et PRÉSENTATIONS
Gélule
Gélules opaques avec corps jaune et tête bleue d'environ 16 mm de long et 6 mm de large, comportant la mention « RCB 50 » imprimée sur le corps et la mention « Pfizer » imprimée en noir sur la tête.
COMPOSITION
Chaque gélule contient du tosylate de ritlécitinib équivalant à 50 mg de ritlécitinib.
Excipient(s) à effet notoire
Chaque gélule contient 21,27 mg de lactose monohydraté.
Contenu de la gélule
Cellulose microcristalline
Lactose monohydraté
Crospovidone
Dibéhénate de glycérol
Enveloppe de la gélule
Hypromellose (E464)
Dioxyde de titane (E171)
Oxyde de fer jaune (E172)
Bleu brillant FCF (E133)
Encre d'impression
Gomme laque
Propylène glycol
Solution concentrée d'ammoniaque
Oxyde de fer noir (E172)
Hydroxyde de potassium
INDICATIONS
Litfulo est indiqué dans le traitement de la pelade sévère chez les adultes et les adolescents âgés de 12 ans et plus (voir rubrique Pharmacodynamie).
POSOLOGIE ET MODE D'ADMINISTRATION
Le traitement doit être instauré et supervisé par un professionnel de santé expérimenté dans le diagnostic et le traitement de la pelade.
Posologie
La dose recommandée est de 50 mg une fois par jour.
Le rapport bénéfice/risque du traitement doit être réévalué à intervalles réguliers, au cas par cas.
Il convient d'envisager d'interrompre le traitement des patients qui ne présentent aucun signe de bénéfice thérapeutique après 36 semaines.
Surveillance biologique
|
Analyses biologiques |
Conseils de surveillance |
Action |
|
Numération plaquettaire |
Avant l'instauration du traitement, 4 semaines après l'instauration du traitement et, par la suite, selon la prise en charge habituelle du patient. |
Le traitement doit être interrompu si la numération plaquettaire est < 50 x 103/mm3. |
|
Lymphocytes |
Le traitement doit être interrompu si la NAL est < 0,5 x 10³/mm3 et peut être repris lorsque la NAL redevient supérieure à cette valeur. |
Abréviation : NAL = numération absolue des lymphocytes
Instauration du traitement
Le traitement par ritlécitinib ne doit pas être instauré chez les patients présentant une numération absolue des lymphocytes (NAL) < 0,5 x 10³/mm3 ou une numération plaquettaire < 100 x 103/mm3 (voir rubrique Mises en garde et précautions d'emploi).
Interruption ou arrêt du traitement
Si un patient développe une infection grave ou une infection opportuniste, le ritlécitinib doit être interrompu jusqu'à ce que l'infection soit maîtrisée (voir rubrique Mises en garde et précautions d'emploi).
L'interruption ou l'arrêt du traitement peut être nécessaire pour la prise en charge d'anomalies hématologiques comme décrit dans le tableau 1.
Si une interruption du traitement est nécessaire, le risque de chute significative des cheveux ayant repoussé est faible lorsque l'interruption temporaire du traitement est inférieure à 6 semaines.
Oubli d'une dose
En cas d'oubli d'une dose, il convient de conseiller aux patients de la prendre dès que possible, sauf s'il reste moins de 8 heures avant la prise de la dose suivante, auquel cas le patient ne doit pas prendre la dose oubliée. Par la suite, le traitement doit être repris au moment prévu.
Populations particulières
Insuffisance rénale
Aucune adaptation posologique n'est nécessaire chez les patients présentant une insuffisance rénale légère, modérée ou sévère (voir rubrique Pharmacocinétique).
Le ritlécitinib n'a pas été étudié chez les patients présentant une insuffisance rénale terminale (IRT) ou chez les patients transplantés rénaux et son utilisation n'est donc pas recommandée chez ces patients.
Insuffisance hépatique
Aucune adaptation posologique n'est nécessaire chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh) (voir rubrique Pharmacocinétique). Le ritlécitinib est contre-indiqué chez les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh) (voir rubrique Contre-indications).
Personnes âgées
Aucune adaptation posologique n'est nécessaire chez les patients âgés de ≥ 65 ans. Les données sont limitées chez les patients âgés de ≥ 65 ans.
Population pédiatrique
Aucune adaptation posologique n'est nécessaire chez les adolescents âgés de 12 à < 18 ans.
La sécurité et l'efficacité de Litfulo chez les enfants âgés de moins de 12 ans n'ont pas encore été établies. Aucune donnée n'est disponible.
Mode d'administration
Voie orale.
Litfulo doit être pris une fois par jour, au cours ou en dehors des repas.
Les gélules doivent être avalées entières et ne doivent pas être écrasées, fractionnées ou mâchées, car ces modes d'administration n'ont pas été étudiés dans le cadre d'essais cliniques.
CONTRE-INDICATIONS
- Hypersensibilité à la/aux substance(s) active(s) ou à l'un des excipients mentionnés à la rubrique Composition.
- Infections graves actives, notamment tuberculose (TB) (voir rubrique Mises en garde et précautions d'emploi).
- Insuffisance hépatique sévère (voir rubrique Posologie et mode d'administration).
- Grossesse et allaitement (voir rubrique Fertilité/Grossesse/Allaitement).
MISES EN GARDE et PRÉCAUTIONS D'EMPLOI
|
Le ritlécitinib ne doit être utilisé qu'en l'absence d'alternative thérapeutique appropriée chez les patients suivants :
|
Infections graves
Des infections graves ont été rapportées chez des patients recevant le ritlécitinib. Les infections graves les plus fréquentes ont été l'appendicite, l'infection par la COVID-19 (notamment pneumonie) et le sepsis. Le traitement par ritlécitinib ne doit pas être instauré chez les patients présentant une infection grave, active (voir rubrique Contre-indications).
Les risques et bénéfices du traitement doivent être évalués chez les patients :
- présentant une infection chronique ou récurrente ;
- ayant été exposés à la tuberculose (TB) ;
- présentant des antécédents d'infection grave ou opportuniste ;
- ayant résidé ou voyagé dans des régions où la TB ou les mycoses sont endémiques ; ou
- souffrant d'affections sous-jacentes pouvant les prédisposer à une infection.
Les patients doivent faire l'objet d'une surveillance étroite afin de déceler d'éventuels signes et symptômes d'infection pendant et après le traitement par ritlécitinib. Le traitement doit être interrompu si un patient développe une infection grave ou opportuniste. Un patient qui développe une nouvelle infection pendant un traitement par ritlécitinib doit faire l'objet de tests diagnostiques rapides et complets comparables à ceux requis pour un patient immunodéprimé ; un traitement antimicrobien adapté doit être instauré et le patient doit être étroitement surveillé. En cas d'interruption, le ritlécitinib peut être repris une fois l'infection maîtrisée.
L'incidence des infections étant plus élevée chez les personnes âgées et dans la population diabétique en général, la prudence est de mise en cas de traitement des personnes âgées et des patients diabétiques, et une attention particulière doit être portée vis-à-vis de la survenue des infections. Chez les patients âgés de 65 ans et plus, le ritlécitinib ne doit être utilisé qu'en l'absence d'alternative thérapeutique appropriée (voir rubrique Posologie et mode d'administration).
Tuberculose
Les patients doivent faire l'objet d'un dépistage de la TB avant de débuter un traitement par ritlécitinib. Le ritlécitinib ne doit pas être administré aux patients présentant une TB active (voir rubrique Contre-indications). Un traitement anti-TB doit être débuté avant l'instauration du traitement par ritlécitinib chez les patients ayant fait l'objet d'un nouveau diagnostic de TB latente ou de TB latente non traitée antérieurement. Chez les patients dont le test de TB latente est négatif, un traitement anti-TB doit toujours être envisagé avant d'instaurer le traitement par ritlécitinib chez les patients à haut risque, et un dépistage des patients à haut risque de TB pendant le traitement par ritlécitinib doit être envisagé.
Réactivation virale
Des cas de réactivation virale, notamment des cas de réactivation du virus de l'herpès (par exemple, zona), ont été rapportés (voir rubrique Effets indésirables). Si un patient développe un zona, une interruption temporaire du traitement peut être envisagée jusqu'à la résolution de l'épisode.
Un dépistage des hépatites virales doit être pratiqué conformément aux recommandations cliniques avant l'instauration du traitement par ritlécitinib. Les patients présentant des signes d'infection par l'hépatite B ou C ont été exclus des études portant sur le ritlécitinib. Une surveillance de la réactivation d'une hépatite virale conformément aux recommandations cliniques est recommandée pendant le traitement par ritlécitinib. En cas de preuve de réactivation, un hépatologue doit être consulté.
Tumeurs malignes (dont cancers cutanés non mélanomateux)
Des tumeurs malignes, notamment des cancers cutanés non mélanomateux (CCNM), ont été rapportés chez les patients recevant le ritlécitinib.
Au cours d'une vaste étude randomisée contrôlée contre comparateur actif portant sur le tofacitinib (un autre inhibiteur de JAK) chez des patients atteints de polyarthrite rhumatoïde (PR) âgés de 50 ans et plus et présentant au moins un facteur de risque cardiovasculaire supplémentaire, un taux plus élevé de tumeurs malignes, en particulier de cancer du poumon, de lymphome et de CCNM a été observé avec le tofacitinib par rapport aux inhibiteurs du facteur de nécrose tumorale (TNF).
Chez les patients âgés de 65 ans et plus, les patients fumeurs ou anciens fumeurs de longue durée, ou les patients présentant des facteurs de risque de cancer (par exemple, tumeur maligne active ou antécédents de tumeur maligne), le ritlécitinib ne doit être utilisé qu'en l'absence d'alternative thérapeutique appropriée.
Un examen régulier de la peau est recommandé chez tous les patients, en particulier ceux qui présentent des facteurs de risque de cancer cutané.
Événements indésirables cardiovasculaires majeurs (MACE)
Des cas de MACE ont été rapportés chez les patients recevant le ritlécitinib.
Au cours d'une vaste étude randomisée contrôlée contre comparateur actif, portant sur le tofacitinib (un autre inhibiteur de JAK) chez des patients atteints de PR âgés de 50 ans et plus et présentant au moins un facteur de risque cardiovasculaire supplémentaire, un taux plus élevé de MACE, définis comme un décès cardiovasculaire, un infarctus du myocarde non fatal et un accident vasculaire cérébral non fatal, a été observé avec le tofacitinib comparativement aux inhibiteurs du TNF.
Par conséquent, chez les patients âgés de 65 ans et plus, les patients fumeurs ou anciens fumeurs de longue durée, ou les patients présentant des antécédents de maladie cardiovasculaire athéroscléreuse ou d'autres facteurs de risque cardiovasculaire, le ritlécitinib ne doit être utilisé qu'en l'absence d'alternative thérapeutique appropriée.
Maladie thromboembolique veineuse (MTEV)
Des événements de thrombose veineuse profonde (TVP) et d'embolie pulmonaire (EP) ont été rapportés chez les patients recevant du ritlécitinib.
Au cours d'une vaste étude randomisée, contrôlée contre comparateur actif, portant sur le tofacitinib (un autre inhibiteur de JAK) chez des patients atteints de PR âgés de 50 ans et plus et présentant au moins un facteur de risque cardiovasculaire supplémentaire, un taux plus élevé d'événements thromboemboliques veineux dose-dépendants, dont des TVP et des EP, a été observé avec le tofacitinib comparativement aux inhibiteurs du TNF.
Chez les patients présentant des facteurs de risque cardiovasculaire ou de cancer (voir également rubrique Mises en garde et précautions d'emploi « Événements indésirables cardiovasculaires majeurs (MACE) » et « Tumeurs malignes »), le ritlécitinib ne doit être utilisé qu'en l'absence d'alternative thérapeutique appropriée.
Chez les patients présentant des facteurs de risque connus de MTEV, autres que des facteurs de risque cardiovasculaire ou de cancer, le ritlécitinib doit être utilisé avec prudence. Ces facteurs de risque de MTEV, autres que des facteurs de risque cardiovasculaire ou de cancer, comprennent notamment des antécédents de MTEV, une intervention chirurgicale majeure, une immobilisation, l'utilisation d'une association de contraceptifs hormonaux ou d'un traitement hormonal substitutif, ainsi qu'un trouble héréditaire de la coagulation.
Les patients doivent être régulièrement réévalués au cours du traitement par ritlécitinib afin d'identifier toute modification du risque de MTEV.
Les patients présentant des signes et symptômes de MTEV doivent être rapidement évalués et le traitement par ritlécitinib, quelle qu'en soit la dose, doit être arrêté chez les patients présentant une suspicion de MTEV.
Événements neurologiques
Une dystrophie axonale associée au ritlécitinib a été observée au cours des études de toxicité chronique chez le chien Beagle (voir rubrique Sécurité préclinique). Le traitement par ritlécitinib doit être interrompu en cas de symptômes neurologiques inexpliqués.
Anomalies hématologiques
Le traitement par ritlécitinib a été associé à des diminutions des lymphocytes et des plaquettes (voir rubrique Effets indésirables). Avant d'instaurer un traitement par ritlécitinib, une NAL et une numération plaquettaire doivent être effectuées. Le traitement par ritlécitinib ne doit pas être instauré chez les patients présentant une NAL < 0,5 x 10³/mm3 ou une numération plaquettaire < 100 x 103/mm3. Après l'instauration du traitement par ritlécitinib, il est recommandé d'interrompre ou d'arrêter le traitement en fonction des anomalies de la NAL et de la numération plaquettaire (voir rubrique Posologie et mode d'administration). Il est recommandé d'effectuer une NAL et une numération plaquettaire 4 semaines après l'instauration du traitement par ritlécitinib et, par la suite, selon la prise en charge habituelle du patient.
Vaccinations
Aucune donnée n'est disponible sur la réponse à la vaccination chez les patients recevant le ritlécitinib. L'utilisation de vaccins vivants atténués doit être évitée pendant ou immédiatement avant le traitement par ritlécitinib. Avant d'instaurer le traitement par ritlécitinib, il est recommandé que les patients soient à jour de toutes leurs vaccinations, notamment les vaccinations prophylactiques contre le zona, conformément aux directives de vaccination actuelles.
Utilisation chez les patients de 65 ans et plus
Les données sont limitées chez les patients âgés de ≥ 65 ans. L'âge semble être un facteur de risque de NAL plus faible chez les patients âgés de ≥ 65 ans.
Compte tenu du risque accru de MACE, de tumeurs malignes, d'infections graves et de mortalité toutes causes confondues chez les patients âgés de 65 ans et plus, tel qu'observé au cours d'une vaste étude randomisée portant sur le tofacitinib (un autre inhibiteur de JAK), le ritlécitinib ne doit être utilisé chez ces patients qu'en l'absence d'alternative thérapeutique appropriée.
Excipient à effet notoire
Lactose
Les patients présentant une intolérance au galactose, un déficit total en lactase ou un syndrome de malabsorption du glucose et du galactose (maladies héréditaires rares) ne doivent pas prendre ce médicament.
INTERACTIONS
Effets potentiels d'autres médicaments sur la pharmacocinétique du ritlécitinib
La co-administration de doses multiples de 200 mg d'itraconazole, un puissant inhibiteur du CYP3A, a augmenté l'aire sous la courbe (ASC)inf du ritlécitinib d'environ 15 %. Cette augmentation n'étant pas considérée comme cliniquement significative, aucune adaptation posologique n'est nécessaire lorsque le ritlécitinib est co-administré avec des inhibiteurs du CYP3A.
La co-administration de doses multiples de 600 mg de rifampicine, un puissant inducteur des enzymes CYP, a diminué l'ASCinf du ritlécitinib d'environ 44 %. Cette diminution n'étant pas considérée comme cliniquement significative, aucune adaptation posologique n'est donc nécessaire lorsque le ritlécitinib est co-administré avec des inducteurs des enzymes CYP.
Effets potentiels du ritlécitinib sur la pharmacocinétique d'autres médicaments
Des doses multiples de 200 mg de ritlécitinib une fois par jour ont augmenté l'ASCinf et la Cmax du midazolam, un substrat du CYP3A4, d'environ 2,7 fois et 1,8 fois, respectivement. Le ritlécitinib est un inhibiteur modéré du CYP3A ; la prudence est de mise en cas d'utilisation concomitante du ritlécitinib avec des substrats du CYP3A (par exemple, quinidine, ciclosporine, dihydroergotamine, ergotamine, pimozide), où des variations de concentration modérées peuvent entraîner des effets indésirables graves. Les recommandations d'adaptation posologique pour le substrat du CYP3A (par exemple, colchicine, évérolimus, tacrolimus, sirolimus) doivent être prises en compte.
Des doses multiples de 200 mg de ritlécitinib une fois par jour ont augmenté l'ASCinf et la Cmax de la caféine, un substrat du CYP1A2, d'environ 2,7 fois et 1,1 fois, respectivement. Le ritlécitinib est un inhibiteur modéré du CYP1A2 ; la prudence est de mise en cas d'utilisation concomitante du ritlécitinib avec d'autres substrats du CYP1A2 (par exemple, tizanidine), où des variations de concentration modérées peuvent entraîner des effets indésirables graves. Les recommandations d'adaptation posologique pour le substrat du CYP1A2 (par exemple, théophylline, pirfénidone) doivent être prises en compte.
La co-administration d'une dose unique de 400 mg de ritlécitinib a augmenté l'ASCinf du sumatriptan (un substrat du transporteur de cations organiques [OCT]1) d'environ 1,3 à 1,5 fois par rapport à la dose de sumatriptan administrée seule. L'augmentation de l'exposition au sumatriptan n'est pas considérée comme cliniquement pertinente. La prudence est de mise en cas d'utilisation concomitante du ritlécitinib avec des substrats de l'OCT1, où de faibles variations de concentration peuvent entraîner des effets indésirables graves.
Le ritlécitinib n'a pas entraîné de variations cliniquement significatives de l'exposition aux contraceptifs oraux (par exemple, éthinylestradiol ou lévonorgestrel), aux substrats du CYP2B6 (par exemple, éfavirenz), aux substrats du CYP2C (par exemple, tolbutamide) ou aux substrats du transporteur d'anions organiques (OAT)P1B1, de la protéine résistante au cancer du sein (BCRP) et de l'OAT3 (par exemple, rosuvastatine).
Population pédiatrique
Les études d'interaction n'ont été réalisées que chez l'adulte.
FERTILITÉ/GROSSESSE/ALLAITEMENT
Femmes en âge de procréer
Le ritlécitinib n'est pas recommandé chez les femmes en âge de procréer n'utilisant pas de contraception. Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement et pendant 1 mois après l'administration de la dernière dose de Litfulo.
Grossesse
Il n'existe pas de données ou il existe des données limitées sur l'utilisation du ritlécitinib chez la femme enceinte. Les études effectuées chez l'animal ont mis en évidence une toxicité sur la reproduction (voir rubrique Sécurité préclinique). Le ritlécitinib s'est révélé tératogène chez les rats et les lapins à des doses élevées (voir rubrique Sécurité préclinique). Litfulo est contre-indiqué pendant la grossesse (voir rubrique Contre-indications).
Allaitement
Les données pharmacodynamiques/toxicologiques disponibles chez l'animal ont démontré une excrétion du ritlécitinib dans le lait maternel (voir rubrique Sécurité préclinique). Un risque pour les nouveau-nés/nourrissons ne peut être exclu. Litfulo est contre-indiqué pendant l'allaitement (voir rubrique Contre-indications).
Fertilité
L'effet du ritlécitinib sur la fertilité humaine n'a pas été évalué. Il n'y a pas eu d'effets sur la fertilité des rats à des expositions cliniquement pertinentes (voir rubrique Sécurité préclinique).
CONDUITE et UTILISATION DE MACHINES
Litfulo n'a aucun effet ou un effet négligeable sur l'aptitude à conduire des véhicules et à utiliser des machines.
EFFETS INDÉSIRABLES
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés sont : diarrhée (9,2 %), acné (6,2 %), infections des voies aériennes supérieures (6,2 %), urticaire (4,6 %), rash (3,8 %), folliculite (3,1 %) et sensations vertigineuses (2,3 %).
Tableau listant les effets indésirables
Au total, 1 630 patients ont été traités par ritlécitinib, ce qui représente 3 751 années-patients d'exposition. Trois études contrôlées contre placebo ont été agrégées (130 participants sous 50 mg par jour et 213 participants sous placebo) afin d'évaluer la sécurité du ritlécitinib par rapport au placebo jusqu'à 24 semaines après l'instauration du traitement.
Le tableau 2 répertorie tous les effets indésirables observés dans les études contrôlées contre placebo dans la pelade, présentés par classe de systèmes d'organes et par fréquence, selon les catégories suivantes : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1 000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000) ; très rare (< 1/10 000). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés suivant un ordre décroissant de gravité.
|
Classe de systèmes d'organes |
Fréquent |
Peu fréquent |
|
Infections et infestations |
Zona
|
|
|
Affections du système nerveux |
Sensations vertigineuses |
|
|
Affections gastro-intestinales |
Diarrhée |
|
|
Affections de la peau et du tissu sous-cutané |
Acné
|
|
|
Investigations |
Créatine phosphokinase sanguine augmentée |
Numération plaquettaire diminuée
|
a. Inclut les variations détectées lors de la surveillance biologique
Description de certains effets indésirables
Infections
Au cours des études contrôlées contre placebo, jusqu'à 24 semaines, des infections ont été rapportées chez 31 % des patients (80,35 pour 100 années-patients) traités par placebo et 33 % des patients (74,53 pour 100 années-patients) traités par 50 mg de ritlécitinib. Au cours de l'étude AA-I, jusqu'à 48 semaines, des infections ont été rapportées chez 51 % des patients (89,32 pour 100 années-patients) traités par 50 mg ou plus de ritlécitinib.
Parmi tous les patients traités par ritlécitinib dans l'analyse des données agrégées de tolérance, incluant l'étude à long terme et une étude dans le vitiligo, des infections ont été rapportées chez 56,3 % des patients (45,3 pour 100 années-patients) traités par 50 mg ou plus de ritlécitinib. La plupart des infections étaient de sévérité légère ou modérée.
Au cours des études contrôlées contre placebo, le pourcentage de patients ayant signalé un effet indésirable lié à un zona était de 1,5 % dans le groupe traité par 50 mg de ritlécitinib, contre 0 dans le groupe sous placebo. Tous les cas de zona ont été sans gravité ; un patient recevant 200/50 mg de ritlécitinib (200 mg une fois par jour pendant 4 semaines suivis de 50 mg une fois par jour) a présenté une infection par le virus varicelle-zona qui répondait aux critères d'une infection opportuniste (zona multimétamérique). Au cours de l'étude AA-I, jusqu'à 48 semaines, 2,3 % des patients (2,61 pour 100 années-patients) traités par 50 mg ou plus de ritlécitinib ont signalé un zona. Parmi tous les patients traités par ritlécitinib dans l'analyse des données agrégées de tolérance, incluant notamment l'étude à long terme et une étude sur le vitiligo, le taux de zona était de 1,05 pour 100 années-patients chez les patients traités par 50 mg ou plus de ritlécitinib.
Au cours des études contrôlées contre placebo, jusqu'à 24 semaines, aucune infection grave n'a été rapportée chez les patients sous placebo ou traités par 50 mg de ritlécitinib. La proportion et le taux d'infections graves chez les patients traités par 200/50 mg de ritlécitinib étaient de 0,9 % (2,66 pour 100 années-patients). Au cours de l'étude AA-I, jusqu'à 48 semaines, des infections graves ont été rapportées chez 0,8 % des patients (0,86 pour 100 années-patients) traités par 50 mg ou plus de ritlécitinib. Parmi tous les patients traités par ritlécitinib dans l'analyse des données agrégées de tolérance, incluant notamment l'étude à long terme et une étude sur le vitiligo, la proportion et le taux d'infections graves chez les patients traités par 50 mg ou plus de ritlécitinib étaient de 1,3 % (0,57 pour 100 années-patients).
Infections opportunistes
Des infections opportunistes de zona multimétamérique ont été rapportées chez 1 patient (0,50 pour 100 années-patients) traité par 200/50 mg de ritlécitinib au cours des études contrôlées contre placebo, chez aucun patient au cours de l'étude AA-I, jusqu'à 48 semaines, et chez 4 patients (0,12 pour 100 années-patients) traités par 50 mg ou plus de ritlécitinib dans l'analyse des données agrégées de tolérance, incluant notamment l'étude à long terme et une étude sur le vitiligo. Les cas de zona opportuniste étaient de sévérité légère ou modérée.
Numération des lymphocytes diminuée
Au cours des études contrôlées contre placebo, jusqu'à 24 semaines, et au cours de l'étude AA-I, jusqu'à 48 semaines, le traitement par ritlécitinib a été associé à une diminution du nombre de lymphocytes. L'impact maximal sur les lymphocytes a été observé au bout de 4 semaines, après quoi la numération des lymphocytes s'est stabilisée à un taux abaissé durant la suite du traitement. Parmi tous les patients traités par ritlécitinib dans l'analyse des données agrégées de tolérance, incluant notamment l'étude à long terme et une étude sur le vitiligo, une NAL < 0,5 x 10³/mm3 a été observée et confirmée chez 3 participants (< 0,2 %) traités par 50 mg de ritlécitinib.
Numération plaquettaire diminuée
Au cours des études contrôlées contre placebo, jusqu'à 24 semaines, et au cours de l'étude AA-I, jusqu'à 48 semaines, le traitement par ritlécitinib a été associé à une diminution de la numération plaquettaire. L'impact maximal sur les plaquettes a été observé au bout de 4 semaines, après quoi la numération plaquettaire s'est stabilisée à un taux abaissé avec la poursuite du traitement. Parmi tous les patients traités par ritlécitinib dans l'analyse des données agrégées de tolérance, incluant notamment l'étude à long terme et une étude sur le vitiligo, 2 patients (< 0,1 %) traité par 50 mg ou plus de ritlécitinib a présenté une numération plaquettaire confirmée < 100 x 103/mm3.
Augmentations de la créatine phosphokinase (CPK)
Au cours des études contrôlées contre placebo, jusqu'à 24 semaines, des cas de CPK sanguine augmentée ont été rapportés chez 2 patients (1,5 %) traités par 50 mg de ritlécitinib. Au cours de l'étude AA-I, jusqu'à 48 semaines, des cas de CPK sanguine augmentée ont été rapportés chez 3,8 % des patients traités par 50 mg ou plus de ritlécitinib. Des élévations de la CPK > 5 fois la limite supérieure de la normale (LSN) ont été rapportées chez 2 (0,9 %) des patients traités par placebo et 5 (3,9 %) des patients traités par 50 mg de ritlécitinib. Au cours de l'étude AA-I, jusqu'à 48 semaines, des élévations de la CPK > 5 fois la LSN ont été rapportées chez 6,6 % des patients traités par 50 mg ou plus de ritlécitinib. La plupart des élévations ont été transitoires et aucune n'a entraîné l'arrêt du traitement.
Transaminases augmentées
Au cours des études contrôlées contre placebo, jusqu'à 24 semaines, des augmentations des taux d'ALAT et d'ASAT (> 3 x LSN) ont été rapportées chez 3 patients (0,9 %) et 2 patients (0,6 %) traités respectivement par 50 mg ou plus de ritlécitinib. La plupart des augmentations ont été transitoires et aucune n'a entraîné l'arrêt du traitement.
Population pédiatrique
Au total, 181 adolescents (âgés de 12 à < 18 ans) ont été recrutés dans des études portant sur le ritlécitinib dans le traitement de la pelade.
Le profil de sécurité observé chez les adolescents a été similaire à celui de la population adulte.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration-voir Annexe V.
SURDOSAGE
Le ritlécitinib a été administré au cours d'études contrôlées contre placebo jusqu'à une dose orale unique de 800 mg et des doses orales multiples de 400 mg par jour pendant 14 jours. Aucune toxicité spécifique n'a été identifiée.
En cas de surdosage, il est recommandé de surveiller le patient afin de détecter tout signe et symptôme d'effets indésirables (voir rubrique Effets indésirables). Il n'existe pas d'antidote spécifique en cas de surdosage avec le ritlécitinib. Le traitement doit être symptomatique et à base de soins de support.
Les données pharmacocinétiques (PK) jusqu'à une dose orale unique de 800 mg administrée à des volontaires adultes sains indiquent que plus de 90 % de la dose administrée devrait être éliminée dans les 48 heures.
PHARMACODYNAMIE
Classe pharmacothérapeutique : immunosuppresseurs, inhibiteurs des Janus Kinases (JAK), Code ATC : L04AF08
Mécanisme d'action
Le ritlécitinib inhibe de manière irréversible et sélective la Janus Kinase (JAK) 3 et la tyrosine kinase exprimée dans la famille des carcinomes hépatocellulaires (TEC) en bloquant le site de liaison de l'adénosine triphosphate (ATP).
En culture cellulaire, le ritlécitinib inhibe spécifiquement la signalisation des cytokines communes γ (IL-2, IL-4, IL-7, IL-15 et IL-21) par l'intermédiaire des récepteurs de la chaîne commune γ dépendant de JAK3.
Par ailleurs, le ritlécitinib inhibe les kinases de la famille TEC, ce qui entraîne une réduction de l'activité cytolytique des lymphocytes NK et des lymphocytes T CD8+.
Les voies de signalisation médiées par les familles JAK3 et TEC sont toutes deux impliquées dans la pathogenèse de la pelade, bien que la physiopathologie complète ne soit pas encore comprise.
Effets pharmacodynamiques
Sous-populations lymphocytaires
Chez les patients atteints de pelade, le traitement par ritlécitinib a été associé à une diminution précoce, dose-dépendante, des numérations absolues des lymphocytes, des lymphocytes T (CD3) et des sous populations de lymphocytes T (CD4 et CD8). Après la diminution initiale, les taux se sont partiellement rétablis et sont restés stables jusqu'à 48 semaines. Aucune variation n'a été observée au niveau des lymphocytes B (CD19), quel que soit le groupe de traitement. Une diminution précoce, dose-dépendante, des lymphocytes NK (CD16/56) a été observée. Celle-ci est restée stable au niveau le plus bas jusqu'à la semaine 48.
Immunoglobulines
Chez les patients atteints de pelade, le traitement par ritlécitinib n'a pas été associé à des variations cliniquement significatives des immunoglobulines (Ig)G, IgM ou IgA jusqu'à la semaine 48, ce qui indique l'absence d'immunosuppression humorale systémique.
Efficacité et sécurité cliniques
L'efficacité et la sécurité du ritlécitinib ont été évaluées au cours d'une étude pivot, randomisée, en double aveugle, contrôlée contre placebo (étude AA-I) menée chez des patients atteints de pelade âgés de 12 ans et plus et présentant une perte de cheveux ≥ 50 %, incluant pelades totales pelades universelles. La relation dose-réponse du ritlécitinib a également été évaluée au cours de cette étude. La période de traitement de l'étude comprenait une période de 24 semaines contrôlée contre placebo et une période d'extension de 24 semaines. L'étude AA-I a permis d'évaluer un total de 718 patients qui ont été randomisés pour recevoir l'un des schémas thérapeutiques suivants pendant 48 semaines : 1) 200 mg une fois par jour pendant 4 semaines suivis de 50 mg une fois par jour pendant 44 semaines ; 2) 200 mg une fois par jour pendant 4 semaines suivis de 30 mg une fois par jour pendant 44 semaines ; 3) 50 mg une fois par jour pendant 48 semaines ; 4) 30 mg une fois par jour pendant 48 semaines ; 5) 10 mg une fois par jour pendant 48 semaines ; 6) placebo pendant 24 semaines suivi de 200 mg une fois par jour pendant 4 semaines et de 50 mg une fois par jour pendant 20 semaines ; ou 7) placebo pendant 24 semaines suivi de 50 mg pendant 24 semaines.
Cette étude a évalué, comme critère principal, la proportion de sujets ayant obtenu un score SALT (Severity of Alopecia Tool, Outil de mesure de la sévérité de la pelade) ≤ 10 (90 % ou plus de couverture capillaire du cuir chevelu) à la semaine 24. En outre, cette étude a évalué, comme critère secondaire clé, la réponse PGI-C (Patient's Global Impression of Change, Perception globale de l'évolution par le patient) à la semaine 24 et a également évalué, comme critères secondaires, un score SALT ≤ 20 (80 % ou plus de couverture capillaire du cuir chevelu) à la semaine 24 et des améliorations de la repousse des sourcils et/ou des cils à la semaine 24.
Caractéristiques initiales
Les patients évalués dans le cadre de l'étude AA-I étaient des hommes ou des femmes, âgés de 12 ans et plus. Tous les patients présentaient une pelade avec une perte de cheveux ≥ 50 % (score SALT [outil de mesure de la gravité de la pelade] ≥ 50) sans signe de repousse terminale des cheveux au cours des 6 mois précédents et avec un épisode actuel de perte de cheveux ≤ 10 ans et sans autre cause connue de perte de cheveux (par exemple, alopécie androgénétique).
Tous groupes de traitements confondus, 62,1 % des patients étaient des femmes, 68,0 % étaient caucasiens, 25,9 % étaient asiatiques et 3,8 % étaient noirs ou afro-américains. L'âge moyen des patients était de 33,7 ans et la majorité (85,4 %) étaient des adultes (≥ 18 ans). Au total, 105 (14,6 %) patients âgés de 12 à < 18 ans et 20 (2,8 %) patients âgés de 65 ans et plus ont été recrutés. Le score SALT absolu moyen (ET) à l'inclusion variait de 88,3 (16,87) à 93,0 (11,50) tous groupes de traitements confondus ; parmi les patients sans pelade totale/pelade universelle à l'inclusion, le score SALT moyen variait de 78,3 à 87,0. La majorité des patients présentaient des sourcils (83,0 %) et des cils (74,7 %) anormaux à l'inclusion, tous groupes de traitements confondus. La durée médiane depuis le diagnostic de pelade était de 6,9 ans et la durée médiane de l'épisode actuel de pelade était de 2,5 ans. La randomisation a été stratifiée en fonction du statut pelade totale/pelade universelle, 46 % des patients étant classés comme pelade totale/pelade universelle sur la base d'un score SALT à l'inclusion de 100.
Réponse clinique
Une proportion significativement plus importante de patients a obtenu une réponse SALT ≤ 10 avec 50 mg de ritlécitinib par rapport au placebo à la semaine 24 (tableau 3). Le taux de réponse SALT ≤ 10 pour 50 mg de ritlécitinib a continué à augmenter jusqu'à la semaine 48 (figure 1).
Une proportion significativement plus importante de patients a obtenu une réponse PGI-C avec 50 mg de ritlécitinib par rapport au placebo à la semaine 24 (tableau 3), les taux de réponse continuant d'augmenter jusqu'à la semaine 48 (figure 1).
Une proportion significativement plus importante de patients a obtenu une réponse SALT ≤ 20 avec 50 mg de ritlécitinib par rapport au placebo à la semaine 24 (tableau 3). Le taux de réponse SALT ≤ 20 a continué à augmenter jusqu'à la semaine 48.
Des améliorations de la repousse des sourcils et/ou des cils ont été observées à la semaine 24 (tableau 3) avec 50 mg de ritlécitinib chez les patients ayant des sourcils et/ou des cils anormaux à l'inclusion, et des augmentations supplémentaires des repousses ont été observées à la semaine 48.
Les effets du traitement à la semaine 24 dans les sous-groupes (âge, sexe, origine ethnique, région, poids, durée de la maladie depuis le diagnostic, durée de l'épisode actuel, traitement pharmacologique antérieur) correspondaient aux résultats obtenus dans la population globale de l'étude. Les effets du traitement à la semaine 24 dans le sous-groupe pelade totale/pelade universelle étaient plus faibles que dans le sous-groupe non pelade totale/non pelade universelle. Les effets du traitement à la semaine 24 chez les adolescents âgés de 12 à moins de 18 ans étaient cohérents avec les résultats de la population globale de l'étude.
|
Critère d'évaluation |
Ritlécitinib 50 mg une fois par jour
|
Placebo
|
Différence par rapport au placebo
|
|
Réponse SALT ≤ 10a,b |
13,4 |
1,5 |
11,9
|
|
Réponse PGI-Cb,c |
49,2 |
9,2 |
40,0
|
|
Réponse SALT ≤ 20d,e |
23,0 |
1,6 |
21,4
|
|
Réponse EBAf |
29,0 |
4,7 |
24,3
|
|
Réponse ELAg |
28,9 |
5,2 |
23,7
|
Abréviations : EBA = eyebrow assessment (évaluation des sourcils) ; ELA = eyelash assessment (évaluation des cils) ; IC = intervalle de confiance ; N = nombre total de patients ; PGI-C = Patient Global Impression of Change (Perception globale de l'évolution par le patient) ; SALT = Severity of Alopecia Tool (Outil de mesure de la sévérité de la pelade)
a. Les répondeurs SALT ≤ 10 sont les patients dont la perte de cheveux est ≤ 10 %. Les scores SALT varient de 0 à 100 ; 0 = pas de perte de cheveux et 100 = perte totale de cheveux.
b. Statistiquement significative après ajustement pour la multiplicité.
c. Les répondeurs PGI-C sont les patients qui ont obtenu un score « modérément amélioré » ou « fortement amélioré » sur une échelle de 7 points allant de « fortement amélioré » à « fortement aggravé ».
d. Les répondeurs SALT ≤ 20 sont les patients dont la perte de cheveux est ≤ 20 %. Les scores SALT varient de 0 à 100 ; 0 = pas de perte de cheveux et 100 = perte totale de cheveux.
e. Statistiquement significative.
f. La réponse EBA est définie comme une amélioration d'au moins 2 points par rapport à l'inclusion ou un score EBA normal sur une échelle de 4 points chez les patients présentant des sourcils anormaux à l'inclusion.
g. La réponse ELA est définie comme une amélioration d'au moins 2 points par rapport à l'inclusion ou un score ELA normal sur une échelle de 4 points chez les patients présentant des cils anormaux à l'inclusion.
Figure 1. Réponse SALT ≤ 10 et PGI-C jusqu'à la semaine 48
Abréviations : IC = intervalle de confiance ; N = nombre total de patients ; PGI-C = Patient Global Impression of Change (Perception globale de l'évolution par le patient) ; SALT = Severity of Alopecia Tool (Outil de mesure de la sévérité de la pelade) ; 1x/j = une fois par jour
Population pédiatrique
L'Agence européenne des médicaments a différé l'obligation de soumettre les résultats d'études réalisées avec le ritlécitinib dans un ou plusieurs sous-groupes de la population pédiatrique dans le traitement de la pelade (voir rubrique Posologie et mode d'administration pour les informations concernant l'usage pédiatrique).
PHARMACOCINÉTIQUE
Absorption
La biodisponibilité orale absolue du ritlécitinib est d'environ 64 %. En se basant sur l'administration orale et intraveineuse de la substance active marquée, la récupération urinaire relative (orale/intraveineuse) des composés médicamenteux marqués était d'environ 89 %, ce qui indique une fraction absorbée élevée (fa). Les concentrations plasmatiques maximales sont atteintes dans l'heure qui suit l'administration de doses multiples par voie orale. L'alimentation n'a pas d'impact cliniquement significatif sur le degré d'absorption du ritlécitinib, puisqu'un repas riche en graisses a diminué la Cmax du ritlécitinib d'environ 32 % et augmenté l'ASCinf d'environ 11 %. Au cours des études contrôlées contre placebo, le ritlécitinib a été administré sans tenir compte des repas (voir rubrique Posologie et mode d'administration).
In vitro, le ritlécitinib est un substrat de la glycoprotéine P (P-gp) et de la BCRP. Cependant, étant donné que le ritlécitinib a une fraction absorbée élevée (fa) et que la Cmax et l'ASC augmentent de manière proportionnelle à la dose (intervalle de doses uniques de 20 à 200 mg), la P-gp et la BCRP ne devraient pas avoir d'impact significatif sur l'absorption du ritlécitinib.
Distribution
Après administration intraveineuse, le volume de distribution du ritlécitinib est d'environ 74 L. Environ 14 % du ritlécitinib circulant est lié aux protéines plasmatiques, principalement à l'albumine. Le rapport de distribution sang/plasma du ritlécitinib est de 1,62. Le ritlécitinib est un inhibiteur covalent dont la liaison à des protéines non ciblées telles que MAP2K7, DOCK10, albumine, CYP1A2, CYP3A, UGT1A1 et UGT1A4 a été démontrée ; certaines de ces protéines pouvant avoir une pertinence clinique dans les interactions médicamenteuses (voir rubrique Interactions).
Biotransformation
Le métabolisme du ritlécitinib est médié par de multiples isoformes de la glutathion S-transférase (GST : GST cytosolique A1/3, M1/3/5, P1, S1, T2, Z1 et protéines associées à la membrane microsomale impliquées dans le métabolisme des eicosanoïdes et du glutathion [MAPEG]1/2/3) et des enzymes CYP (CYP3A, CYP2C8, CYP1A2 et CYP2C9), aucune voie de clairance ne contribuant à elle seule à plus de 25 % du métabolisme. Il est donc peu probable que des médicaments inhibant une voie métabolique sélective aient un impact sur l'exposition systémique au ritlécitinib. Il est peu probable que les inhibiteurs spécifiques des transporteurs entraînent des modifications cliniquement pertinentes de la biodisponibilité du ritlécitinib.
Dans une étude radiomarquée chez l'être humain, le ritlécitinib était l'espèce circulante la plus répandue (30,4 % de la radioactivité circulante) après administration orale, avec un métabolite M2 conjugué à la cystéine (16,5 %), qui est pharmacologiquement inactif.
Élimination
Le ritlécitinib est principalement éliminé par les mécanismes de clairance métabolique, avec environ 4 % de la dose excrétée sous forme de substance active inchangée dans les urines. Environ 66 % de la dose de ritlécitinib radiomarqué est excrétée dans les urines et 20 % dans les fèces. Après l'administration de doses orales multiples, l'état d'équilibre a été atteint approximativement au jour 4 en raison d'une pharmacocinétique non stationnaire. Les paramètres pharmacocinétiques de l'état d'équilibre, à savoir l'ASCtau et la Cmax, semblent augmenter de manière approximativement proportionnelle à la dose jusqu'à 200 mg, la demi-vie terminale moyenne étant comprise entre 1,3 et 2,3 heures.
Populations particulières
Poids corporel, sexe, génotype, origine ethnique et âge
Le poids corporel, le sexe, le génotype GST P1, M1 et T1, l'origine ethnique et l'âge n'ont pas eu d'effet cliniquement significatif sur l'exposition au ritlécitinib.
Adolescents (âgés de ≥ 12 à < 18 ans)
D'après l'analyse de la population PK, il n'existe pas de différence cliniquement pertinente en termes d'exposition au ritlécitinib chez les adolescents par rapport aux adultes.
Enfants (< 12 ans)
La pharmacocinétique du ritlécitinib chez les enfants âgés de moins de 12 ans n'a pas encore été établie.
Insuffisance rénale
L'ASC24 et la Cmax chez les patients présentant une insuffisance rénale sévère (débit de filtration glomérulaire estimé [DFGe] < 30 mL/min) étaient respectivement supérieures d'environ 55 % et 44 % par rapport aux participants appariés présentant une fonction rénale normale. Ces résultats ont été confirmés par l'analyse de la population PK. Ces différences ne sont pas considérées comme cliniquement significatives. Le ritlécitinib n'a pas été étudié chez les patients présentant une insuffisance rénale légère (DFGe de 60 à < 90 mL/min) ou modérée (DFGe de 30 à < 60 mL/min). Cependant, d'après les résultats obtenus chez les patients présentant une insuffisance rénale sévère, une augmentation cliniquement significative de l'exposition au ritlécitinib n'est pas attendue chez ces patients. Le DFGe et la classification du statut de la fonction rénale des participants ont été effectués à l'aide de la formule MDRD (Modification of Diet in Renal Disease).
Compte tenu des considérations susmentionnées, aucune adaptation posologique n'est nécessaire chez les patients présentant une insuffisance rénale légère, modérée ou sévère. Le ritlécitinib n'a pas été étudié chez les patients présentant une IRT ou chez les transplantés rénaux (voir rubrique Posologie et mode d'administration).
Insuffisance hépatique
Chez les patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh), l'ASC24 du ritlécitinib a augmenté de 18,5 % par rapport aux participants dont la fonction hépatique était normale. Le ritlécitinib n'a pas été étudié chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh). Cependant, d'après les résultats obtenus chez les patients présentant une insuffisance hépatique modérée, une augmentation cliniquement significative de l'exposition au ritlécitinib n'est pas attendue chez ces patients. Aucune adaptation posologique n'est nécessaire chez les patients présentant une insuffisance hépatique légère ou modérée (voir rubrique Posologie et mode d'administration). Le ritlécitinib n'a pas été étudié chez les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh) (voir rubrique Contre-indications).
SÉCURITÉ PRÉCLINIQUE
Toxicité générale
Une diminution du nombre de lymphocytes et une diminution des populations cellulaires lymphoïdes des organes et des tissus des systèmes immunitaire et hématolymphopoïétique ont été observées dans des études de toxicité non cliniques et ont été attribuées aux propriétés pharmacologiques (inhibition de JAK3/TEC) du ritlécitinib.
L'administration chronique de ritlécitinib à des chiens Beagle a entraîné la survenue d'une dystrophie axonale à des expositions systémiques au moins 7,4 fois supérieures à l'exposition attendue chez les patients traités par 50 mg par jour (sur la base de l'ASC24 non liée). La dystrophie axonale est vraisemblablement associée à la liaison aux protéines neuronales non ciblées. On ne sait pas si la dystrophie axonale s'est produite chez les chiens à des expositions systémiques plus faibles. À une exposition systémique 33 fois supérieure à l'exposition attendue chez les patients traités à 50 mg par jour (sur la base de l'ASC24 non liée), la dystrophie axonale a été associée à une perte auditive neurologique. Bien que ces effets aient été réversibles chez les chiens après l'arrêt du ritlécitinib, un risque pour les patients traités de manière chronique ne peut être totalement exclu (voir rubrique Mises en garde et précautions d'emploi).
Génotoxicité
Le ritlécitinib n'était pas mutagène dans le test de mutagénicité bactérienne (test d'Ames). D'après les résultats du test in vivo du micronoyau sur moelle osseuse de rat, le ritlécitinib n'est pas aneugène ou clastogène à des expositions égales à 130 fois la dose maximale recommandée chez l'Homme (DMRH) sur la base de l'ASC non liée.
Cancérogénicité
Aucun signe de tumorigénicité n'a été observé chez les souris Tg.ras H2 de 6 mois auxquelles le ritlécitinib a été administré à des expositions égales à 11 fois la DMRH sur la base de l'ASC non liée. Dans une étude de cancérogénicité de 2 ans chez le rat, une incidence plus élevée de thymomes bénins chez les rats femelles et d'adénomes folliculaires thyroïdiens bénins chez les rats mâles a été observée après l'administration de ritlécitinib à des expositions égales à 29 fois la DMRH sur la base de l'ASC non liée. À cette exposition au ritlécitinib, une incidence plus élevée de thymomes malins chez les rats femelles ne peut être exclue. Aucun thymome ou adénome folliculaire thyroïdien lié au ritlécitinib n'a été observé à des expositions égales à 6,3 fois la DMRH sur la base de l'ASC non liée.
Toxicité sur la reproduction et le développement
Le ritlécitinib n'a pas eu d'effets sur la fertilité des rats femelles à des expositions égales à 55 fois la DMRH sur la base de l'ASC non liée. Des effets sur la fertilité des rats mâles ont été observés (perte préimplantatoire plus importante entraînant un nombre plus faible de sites d'implantation et une taille de portée plus faible chez les femelles naïves accouplées avec des mâles ayant reçu du ritlécitinib) à une exposition égale à 55 fois la DMRH sur la base de l'ASC non liée. Aucun effet sur la fertilité mâle n'a été observé à des expositions égales à 14 fois la DMRH sur la base de l'ASC non liée. Aucun effet sur la spermatogenèse (nombre de spermatozoïdes, taux de production de spermatozoïdes, motilité et morphologie) n'a été observé, quelle que soit la dose, dans l'étude sur la fertilité des rats.
Au cours d'une étude sur le développement embryo-fœtal chez des rates gravides, l'administration orale de ritlécitinib du 6e au 17e jour de gestation a entraîné des malformations et des variations du squelette fœtal ainsi qu'une diminution du poids corporel des fœtus à des expositions supérieures ou égales à 49 fois l'ASC non liée à la DMRH (voir rubrique Contre-indications). Il n'y a pas eu d'effets sur le développement embryo-fœtal à des expositions égales à 16 fois l'ASC non liée à la DMRH.
Au cours d'une étude sur le développement embryo-fœtal chez des lapines gravides, l'administration orale de ritlécitinib du 7e au 19e jour de gestation a entraîné une diminution du poids corporel moyen des fœtus et une augmentation de l'incidence des malformations viscérales, des malformations squelettiques et des variations squelettiques à des expositions égales à 55 fois l'ASC non liée à la DMRH (voir rubrique Contre-indications). Il n'y a pas eu d'effets sur le développement embryo-fœtal à des expositions égales à 12 fois l'ASC non liée à la DMRH.
Au cours d'une étude sur le développement pré- et postnatal chez le rat, l'administration orale de ritlécitinib du 6e jour de la gestation au 20e jour de la lactation a entraîné une toxicité sur le développement, notamment une diminution de la survie postnatale, une diminution du poids corporel de la progéniture et des retards de développement secondaires, à une exposition égale à 41 fois l'ASC non liée à la DMRH (voir rubrique Contre-indications). Les femelles de la génération F1 ont présenté un nombre moyen de corps jaunes inférieur à des expositions égales à 41 fois l'ASC non liée à la DMRH. Il n'y a pas eu d'effets sur le développement pré- et postnatal à des expositions égales à 14 fois l'ASC non liée à la DMRH.
Au cours d'une étude de toxicité chez le rat juvénile, l'administration orale de ritlécitinib du 10e au 60e jour postnatal (comparable à l'âge humain du nourrisson à l'adolescent) n'a pas été associée à des effets sur le système nerveux ou squelettique.
Allaitement
Après administration de ritlécitinib à des rates allaitantes, les concentrations de ritlécitinib dans le lait au cours du temps ont été plus élevées que celles dans le plasma, où le rapport ASC lait/plasma moyen a été déterminé comme étant de 2,2 (voir rubrique Contre-indications).
PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
Ce médicament ne nécessite pas de précautions particulières de conservation concernant la température. À conserver dans l'emballage d'origine, à l'abri de la lumière.
PRÉCAUTIONS PARTICULIÈRES D'ÉLIMINATION ET DE MANIPULATION
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
PRESCRIPTION/DÉLIVRANCE/PRISE EN CHARGE
Prescription réservée aux spécialistes en dermatologie, médecine interne, pédiatrie.
Prescription réservée aux services de dermatologie, services de médecine interne, services de pédiatrie.
Médicament nécessitant une surveillance particulière pendant le traitement.
| AMM |
|
| Prix : |
|
- Pelade sévère
Collect.
23-25 AVENUE DU DOCTEUR LANNELONGUE
75668 PARIS CEDEX 14
Tél : 01 58 07 30 00 Tél (n° Vert) : 07 88 77 30 29
https://www.pfizer.fr/
Source : VIDAL · Mise à jour le 10/11/2026. Ces informations ne remplacent pas le conseil d’un professionnel de santé.