Médicaments
Mise à jour du 01/06/2026
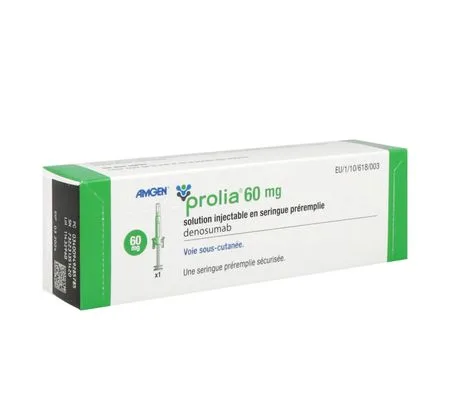
PROLIA®
dénosumab
FORMES et PRÉSENTATIONS
Solution injectable SC à 60 mg (limpide, incolore à légèrement jaune) en seringue préremplie : Boîte de 1 seringue préremplie, à usage unique, avec 1 aiguille de calibre 27G et dispositif sécurisé de protection de l'aiguille, sous plaquette thermoformée.COMPOSITION
| par seringue* | |
| Dénosumab**
|
60 mg |
Excipients à effet notoire :
Chaque mL de solution de ce médicament contient 47 mg de sorbitol.
Ce médicament contient 0,1 mg de polysorbate 20 par mL de solution.
* Une seringue contient 1 mL de solution.** Le dénosumab est un anticorps monoclonal IgG2 humain, produit à partir d'une lignée cellulaire de mammifère (cellules d'ovaire de hamster chinois) par la technique de l'ADN recombinant.
*** Le tampon acétate est préparé par mélange d'acide acétique et d'hydroxyde de sodium.
INDICATIONS
- Traitement de l'ostéoporose chez les femmes ménopausées et les hommes à risque élevé de fractures.
Chez les femmes ménopausées, Prolia réduit significativement le risque de fractures vertébrales, non vertébrales et de la hanche. - Traitement de la perte osseuse associée à un traitement hormono-ablatif chez les hommes atteints de cancer de la prostate à risque élevé de fractures (cf Pharmacodynamie). Chez les hommes atteints de cancer de la prostate recevant un traitement hormono-ablatif, Prolia réduit significativement le risque de fractures vertébrales.
- Traitement de la perte osseuse associée à un traitement systémique à long terme par glucocorticoïdes chez les patients adultes à risque élevé de fractures (cf Pharmacodynamie).
POSOLOGIE ET MODE D'ADMINISTRATION
Posologie :La posologie recommandée est de 60 mg de dénosumab administré en dose unique une fois tous les six mois, par injection sous-cutanée dans la cuisse, l'abdomen ou le haut du bras.
Les patients doivent être supplémentés de manière adéquate en calcium et en vitamine D (cf Mises en garde et Précautions d'emploi).
Les patients traités par Prolia devront recevoir la notice et la carte d'information au patient.
La durée totale optimale d'un traitement anti-résorbeur de l'ostéoporose (y compris le dénosumab et les bisphosphonates) n'a pas été établie. La nécessité d'un traitement continu doit être ré-évaluée périodiquement sur la base des bénéfices et des risques potentiels liés à la prise du dénosumab chez chaque patient, particulièrement après 5 ans de traitement ou plus (cf Mises en garde et Précautions d'emploi).
- Population âgée (≥ 65 ans) :
- Aucune adaptation de la posologie n'est nécessaire chez les patients âgés.
- Insuffisance rénale :
- Aucune adaptation de la posologie n'est nécessaire chez les patients atteints d'insuffisance rénale (cf Mises en garde et Précautions d'emploi pour les recommandations relatives à la surveillance de la calcémie).
- Aucune donnée n'est disponible concernant les patients atteints d'insuffisance rénale sévère (débit de filtration glomérulaire, DFG < 30 mL/min) et ayant reçu un traitement systémique à long terme par glucocorticoïdes.
- Insuffisance hépatique :
- La sécurité et l'efficacité du dénosumab n'ont pas été étudiées chez les patients présentant une insuffisance hépatique (cf Pharmacocinétique).
- Population pédiatrique :
- Prolia ne doit pas être utilisé chez les enfants de moins de 18 ans en raison de problèmes de sécurité liés à une hypercalcémie grave et du risque d'inhibition de la croissance osseuse et d'absence de poussée dentaire (cf Mises en garde et Précautions d'emploi, Sécurité préclinique).
- Les données actuellement disponibles concernant les enfants âgés de 2 à 17 ans sont décrites aux rubriques Pharmacodynamie et Pharmacocinétique.
Mode d'administration :
Par voie sous-cutanée.
L'administration doit être réalisée par une personne formée de manière appropriée à la technique d'injection.
Pour les instructions concernant l'utilisation, la manipulation et l'élimination, cf Modalités de manipulation et d'élimination.
CONTRE-INDICATIONS
- Hypersensibilité à la substance active ou à l'un des excipients mentionnés à la rubrique Composition.
- Hypocalcémie (cf Mises en garde et Précautions d'emploi).
MISES EN GARDE et PRÉCAUTIONS D'EMPLOI
Afin d'améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Il est important pour tous les patients d'avoir un apport adéquat de calcium et de vitamine D.
- Hypocalcémie :
- Il est important d'identifier les patients présentant des facteurs de risque d'hypocalcémie. Avant l'instauration du traitement, toute hypocalcémie doit être corrigée par un apport adapté de calcium et de vitamine D. Une surveillance clinique du taux de calcium est recommandée avant chaque administration, et, chez les patients prédisposés à l'hypocalcémie, au cours des deux semaines suivant la dose initiale. Si des symptômes d'hypocalcémie sont suspectés chez un patient au cours du traitement (cf Effets indésirables pour les symptômes), le taux de calcium doit être mesuré. Les patients doivent être encouragés à signaler tout symptôme d'hypocalcémie.
- Plusieurs cas d'hypocalcémie symptomatique sévère (entraînant une hospitalisation, des événements mettant en jeu le pronostic vital et des cas d'issue fatale) ont été rapportés après la commercialisation. La majorité de ces cas est survenue durant les premières semaines suivant l'instauration du traitement, mais certains cas sont survenus plus tard.
- Un traitement concomitant par glucocorticoïdes représente un facteur de risque supplémentaire d'hypocalcémie.
- Insuffisance rénale :
- Les patients atteints d'insuffisance rénale sévère (clairance de la créatinine < 30 mL/min) ou dialysés ont plus de risque de développer une hypocalcémie. Les risques de développer une hypocalcémie et une élévation de l'hormone parathyroïdienne augmentent avec le degré d'insuffisance rénale. Des cas sévères et fatals ont été rapportés. Un apport adéquat en calcium et vitamine D ainsi qu'un suivi régulier de la calcémie sont particulièrement importants chez ces patients, pour les raisons mentionnées ci-dessus.
- Infections cutanées :
- Certains patients recevant du dénosumab peuvent développer des infections cutanées (principalement des cellulites) entraînant une hospitalisation (cf Effets indésirables). Les patients doivent être informés de la nécessité de consulter rapidement un médecin en cas d'apparition de signes ou symptômes de cellulite.
- Ostéonécrose de la mâchoire (ONM) :
- L'ONM a été rarement rapportée chez les patients recevant Prolia dans le traitement de l'ostéoporose (cf Effets indésirables).
- L'instauration du traitement ou d'un nouveau cycle de traitement doit être retardée chez les patients présentant des lésions des tissus mous non cicatrisées dans la bouche. Un examen bucco-dentaire comprenant des soins préventifs et une évaluation individuelle du bénéfice/risque sont recommandés avant d'initier un traitement par le dénosumab chez les patients présentant des facteurs de risques concomitants.
-
Lors de l'évaluation du risque d'apparition d'une ONM chez le patient, les facteurs de risque suivants doivent être pris en considération :
- puissance d'action du médicament inhibiteur de la résorption osseuse (risque plus élevé pour les molécules puissantes), voie d'administration (risque plus élevé lors de l'administration parentérale) et dose cumulée de traitement antirésorptif osseux ;
- cancer, présence de comorbidités (telles qu'anémie, coagulopathies, infections), tabagisme ;
- traitements concomitants : corticoïdes, chimiothérapie, inhibiteurs de l'angiogenèse, radiothérapie de la tête et du cou ;
- mauvaise hygiène bucco-dentaire, affection parodontale, prothèse dentaire mal ajustée, antécédents d'affection dentaire, intervention dentaire invasive (telle qu'extractions dentaires).
- puissance d'action du médicament inhibiteur de la résorption osseuse (risque plus élevé pour les molécules puissantes), voie d'administration (risque plus élevé lors de l'administration parentérale) et dose cumulée de traitement antirésorptif osseux ;
- Tous les patients doivent être encouragés à maintenir une bonne hygiène bucco-dentaire, à faire des bilans dentaires réguliers et à signaler immédiatement tout symptôme oral tel que mobilité dentaire, douleur ou gonflement, ulcères non cicatrisés ou écoulement au cours du traitement par le dénosumab. Pendant le traitement, les interventions dentaires invasives ne doivent être effectuées qu'après un examen approfondi et doivent être évitées à proximité de l'administration d'une dose de dénosumab.
- La prise en charge des patients qui développent une ONM doit être mise en place en collaboration étroite entre le médecin traitant et un dentiste ou chirurgien stomatologiste ayant l'expertise des ONM. Une interruption temporaire du traitement doit être envisagée jusqu'au rétablissement complet de l'ONM et si possible jusqu'au contrôle des facteurs de risque.
- Ostéonécrose du conduit auditif externe :
- L'ostéonécrose du conduit auditif externe a été rapportée avec le dénosumab. Les facteurs de risque éventuels d'ostéonécrose du conduit auditif externe comprennent l'utilisation de stéroïdes et la chimiothérapie et/ou les facteurs de risque locaux tels qu'une infection ou un traumatisme. La possibilité d'ostéonécrose du conduit auditif externe doit être envisagée chez les patients recevant du dénosumab qui présentent des symptômes auditifs, notamment des infections chroniques de l'oreille.
- Fractures atypiques du fémur :
- Des fractures fémorales atypiques ont été rapportées chez des patients traités par le dénosumab (cf Effets indésirables). Les fractures fémorales atypiques sont des fractures des régions sous-trochantériennes et diaphysaires du fémur pouvant survenir suite à un traumatisme minime ou même sans traumatisme. Ces fractures sont caractérisées par des aspects radiologiques spécifiques. Des fractures fémorales atypiques ont aussi été observées chez des patients présentant certaines comorbidités (par exemple carence en vitamine D, polyarthrite rhumatoïde, hypophosphatasie) et chez des patients traités par certains médicaments (par exemple bisphosphonates, glucocorticoïdes, inhibiteurs de la pompe à protons). Ces événements sont également survenus sans traitement inhibiteur de la résorption osseuse. Les fractures similaires observées lors de traitement par les bisphosphonates sont souvent bilatérales ; par conséquent, le fémur controlatéral doit être examiné chez les patients traités par le dénosumab ayant eu une fracture fémorale diaphysaire. L'arrêt du traitement par dénosumab chez les patients chez lesquels une fracture fémorale atypique est suspectée, doit être envisagé en fonction de l'évaluation du rapport bénéfice-risque pour le patient. Pendant le traitement par le dénosumab, les patients doivent être informés que toute douleur nouvelle ou inhabituelle au niveau de la cuisse, de la hanche ou de l'aine doit être rapportée. Les patients présentant de tels symptômes devront être examinés pour rechercher une fracture fémorale atypique.
- Traitement anti-résorbeur à long terme :
- Un traitement anti-résorbeur à long terme (y compris le dénosumab et les bisphosphonates) peut contribuer à une augmentation du risque de survenue d'événements indésirables comme l'ostéonécrose de la mâchoire et les fractures fémorales atypiques du fait d'une inhibition significative du remodelage osseux (cf Posologie et Mode d'administration).
- Arrêt du traitement
- Après l'arrêt du denosumab, une diminution de la densité minérale osseuse (DMO) est attendue (cf Pharmacodynamie), entraînant une augmentation du risque de fractures. Une surveillance de la DMO est recommandée, et un traitement alternatif doit être envisagé conformément aux recommandations cliniques.
- Traitement concomitant avec d'autres médicaments contenant du dénosumab :
- Les patients traités par dénosumab ne doivent pas recevoir simultanément d'autres médicaments contenant du dénosumab (utilisé dans la prévention des complications osseuses chez des patients adultes atteints de tumeurs solides présentant des métastases osseuses).
- Hypercalcémie chez les patients pédiatriques :
- Prolia ne doit pas être utilisé chez les patients pédiatriques (âgés de moins de 18 ans). Des cas d'hypercalcémie grave ont été rapportés. Certains cas observés au cours d'essais cliniques ont été compliqués par des lésions rénales aiguës.
Chaque mL de solution de ce médicament contient 47 mg de sorbitol. Il convient de prendre en compte l'effet additif du sorbitol (ou du fructose) contenu dans les aliments consommés et dans les produits administrés de manière concomitante.
Ce médicament contient moins de 1 mmol de sodium (23 mg) par 60 mg, c'est-à-dire qu'il est essentiellement « sans sodium ».
Ce médicament contient 0,1 mg de polysorbate 20 par mL de solution.
Les polysorbates peuvent provoquer des réactions allergiques.
INTERACTIONS
Dans une étude d'interaction, le dénosumab n'a pas affecté la pharmacocinétique du midazolam, qui est métabolisé par le cytochrome P450 3A4 (CYP3A4). Ainsi, le dénosumab ne devrait pas modifier la pharmacocinétique des médicaments métabolisés par le CYP3A4.
Il n'existe pas de données cliniques concernant l'administration concomitante du dénosumab et d'un traitement hormonal substitutif (œstrogènes). Cependant, la probabilité d'une interaction pharmacodynamique est considérée comme faible.
D'après les données d'une étude évaluant le passage d'un traitement par alendronate à un traitement par dénosumab chez les femmes atteintes d'ostéoporose postménopausique, la pharmacocinétique et la pharmacodynamie du dénosumab n'ont pas été modifiées par un traitement antérieur par alendronate.
FERTILITÉ/GROSSESSE/ALLAITEMENT
Grossesse :Il n'existe pas de données ou il existe des données limitées sur l'utilisation du dénosumab chez la femme enceinte. Les études conduites chez l'animal ont mis en évidence une toxicité sur la reproduction (cf Sécurité préclinique).
Prolia ne doit pas être utilisé chez la femme enceinte ni chez la femme en âge de procréer et n'utilisant pas de contraception. Il doit être conseillé aux femmes de ne pas débuter une grossesse pendant le traitement par Prolia et durant au moins 5 mois après le traitement. Les effets de Prolia sont plus susceptibles d'apparaître au cours du deuxième et du troisième trimestre de la grossesse car les anticorps monoclonaux circulent à travers le placenta de façon linéaire à mesure que la grossesse avance, avec la plus grande quantité transférée au cours du troisième trimestre.
Allaitement :
Il n'existe pas de données suffisantes sur l'excrétion du dénosumab dans le lait maternel. Chez des souris génétiquement modifiées chez lesquelles le RANKL n'est pas exprimé par suppression du gène (« souris knockout »), les études suggèrent que l'absence de RANKL (cible du dénosumab - cf Pharmacodynamie) au cours de la gestation peut perturber la maturation de la glande mammaire, entraînant une altération de l'allaitement post-partum (cf Sécurité préclinique). Une décision doit être prise soit d'interrompre l'allaitement soit d'interrompre le traitement avec Prolia en prenant en compte le bénéfice de l'allaitement pour l'enfant au regard du bénéfice du traitement pour la femme.
Fertilité :Aucune donnée n'est disponible concernant l'effet du dénosumab sur la fertilité humaine. Les études chez l'animal n'ont pas montré d'effets délétères directs ou indirects sur la fertilité (cf Sécurité préclinique).
CONDUITE et UTILISATION DE MACHINES
Prolia n'a aucun effet ou qu'un effet négligeable sur l'aptitude à conduire des véhicules et à utiliser des machines.EFFETS INDÉSIRABLES
Les effets indésirables les plus fréquents avec le dénosumab (retrouvés chez plus d'un patient sur dix) sont les douleurs musculo-squelettiques et les douleurs aux extrémités. Des cas peu fréquents de cellulite, de rares cas d'hypocalcémie, d'hypersensibilité, d'ostéonécrose de la mâchoire et de fracture fémorale atypique (cf Mises en garde et Précautions d'emploi, et Effets indésirables - Description de certains effets indésirables) ont été observés chez les patients traités par dénosumab.
Les données du tableau 1 ci-dessous décrivent les effets indésirables rapportés dans le cadre d'essais cliniques de phase II et III chez des patients atteints d'ostéoporose et de cancer de la prostate ou du sein recevant un traitement hormono-ablatif ; et/ou les effets indésirables issus de notifications spontanées.
La convention suivante a été utilisée pour la classification des effets indésirables (voir tableau 1) : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1000, < 1/100) ; rare (≥ 1/10 000, < 1/1000) ; très rare (< 1/10 000) et fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Dans chaque groupe de fréquence et de classe de système d'organe, les effets indésirables sont présentés par ordre décroissant de gravité.
| Classe de systèmes d'organes MedDra | |
| Catégorie de fréquence | Effets indésirables |
| Infections et infestations | |
| Fréquent | Infection du tractus urinaire, infection des voies respiratoires supérieures |
| Peu fréquent | Diverticulite*, cellulite*, infection de l'oreille |
| Affections du système immunitaire | |
| Rare | Hypersensibilité médicamenteuse*, réaction anaphylactique* |
| Troubles du métabolisme et de la nutrition | |
| Rare | Hypocalcémie* |
| Affections du système nerveux | |
| Fréquent | Sciatique |
| Affections gastro-intestinales | |
| Fréquent | Constipation, gêne abdominale |
| Affections de la peau et du tissu sous-cutané | |
| Fréquent | Rash, eczéma, alopécie |
| Peu fréquent | Éruptions médicamenteuses lichénoïdes* |
| Très rare | Vasculite d'hypersensibilité |
| Affections musculo-squelettiques et systémiques | |
| Très fréquent | Douleurs dans les membres, douleur musculo-squelettique* |
| Rare | Ostéonécrose de la mâchoire*, fractures fémorales atypiques* |
| Fréquence indéterminée | Ostéonécrose du conduit auditif externe** |
| Troubles généraux et anomalies au site d'administration | |
| Peu fréquent | Réactions au site d'injection*** |
** Cf Mises en garde et Précautions d'emploi.
*** Y compris douleur au site d'injection.
L'analyse des données poolées de l'ensemble des études cliniques de phase II et de phase III, contrôlées contre placebo, a mis en évidence la survenue d'un syndrome pseudo-grippal avec un taux brut d'incidence de 1,2 % dans le groupe dénosumab et de 0,7 % dans le groupe placebo. Bien que cette différence ait été identifiée par une analyse poolée, elle n'a pas été mise en évidence par une analyse stratifiée.
- Hypocalcémie :
- Au cours de deux essais cliniques de phase III contrôlés contre placebo menés chez des femmes atteintes d'ostéoporose post-ménopausique, une diminution de la calcémie (< 1,88 mmol/L) après administration de Prolia a été observée chez environ 0,05 % des patientes (2 sur 4050). Il n'a pas été rapporté de diminution de la calcémie (< 1,88 mmol/L) ni dans les deux essais cliniques de phase III contrôlés contre placebo menés chez des patients recevant un traitement hormono-ablatif, ni dans l'essai clinique de phase III contrôlé contre placebo mené chez des hommes atteints d'ostéoporose.
- Après commercialisation, de rares cas d'hypocalcémie symptomatique sévère entraînant une hospitalisation, des événements mettant en jeu le pronostic vital et des cas d'issue fatale ont été signalés principalement chez des patients ayant un risque élevé d'hypocalcémie, traités par dénosumab, la majorité des cas survenant durant les premières semaines suivant l'initiation du traitement. Les exemples de manifestations cliniques d'hypocalcémie symptomatique sévère incluent un allongement de l'intervalle QT, une tétanie, des convulsions et un état mental altéré (cf Mises en garde et Précautions d'emploi). Les symptômes d'hypocalcémie au cours des études cliniques avec le dénosumab incluaient des paresthésies ou des raideurs musculaires, des contractions, des spasmes et des crampes musculaires.
- Infections cutanées :
- Dans les essais cliniques de phase III contrôlés contre placebo, l'incidence globale des infections cutanées a été similaire dans les groupes placebo et dénosumab, que ce soit chez les femmes atteintes d'ostéoporose post-ménopausique (placebo [1,2 %, 50 sur 4041] versus Prolia [1,5 %, 59 sur 4050]) ; chez des hommes atteints d'ostéoporose (placebo [0,8 %, 1 sur 120] versus Prolia [0 %, 0 sur 120]) ; chez les patients atteints de cancer de la prostate ou du sein recevant un traitement hormono-ablatif (placebo [1,7 %, 14 sur 845] versus Prolia [1,4 %, 12 sur 860]). Des infections cutanées nécessitant une hospitalisation, correspondant principalement à des cas de cellulite, ont été rapportées chez 0,1 % (3 sur 4041) des femmes atteintes d'ostéoporose post-ménopausique recevant le placebo versus 0,4 % (16 sur 4050) de celles recevant Prolia. L'incidence des infections cutanées rapportées comme graves a été similaire dans les groupes placebo (0,6 %, 5 sur 845) et Prolia (0,6 %, 5 sur 860) au cours des essais menés dans le cancer du sein et de la prostate.
- Ostéonécrose de la mâchoire :
- L'ONM a été rarement rapportée, chez 18 patients, dans les essais cliniques menés chez des patients atteints d'ostéoporose et chez des patients atteints d'un cancer du sein ou de la prostate recevant un traitement hormono-ablatif incluant un total de 23 552 patients (cf Mises en garde et Précautions d'emploi). Treize de ces cas d'ONM sont survenus chez des femmes atteintes d'ostéoporose post-ménopausique pendant l'extension de l'essai clinique de phase III allant jusqu'à 10 ans de traitement par dénosumab. L'incidence de l'ONM était de 0,04 % à 3 ans, 0,06 % à 5 ans et 0,44 % à 10 ans de traitement par dénosumab. Le risque d'ONM a augmenté avec la durée de l'exposition au dénosumab.
- Le risque d'ONM a également été évalué dans une étude de cohorte rétrospective menée chez 76 192 femmes ménopausées ayant débuté un traitement par Prolia. L'incidence de l'ONM était de 0,32 % (intervalle de confiance [IC] à 95 % : 0,26 ; 0,39) chez les patientes traitées par dénosumab jusqu'à 3 ans et de 0,51 % (IC 95 % : 0,39 ; 0,65) chez les patientes traitées par dénosumab jusqu'à 5 ans, selon les données collectées lors du suivi.
- Fractures atypiques du fémur :
- Dans le programme d'études cliniques menées dans l'ostéoporose, des fractures fémorales atypiques ont été rapportées, avec une fréquence rare, chez les patients traités par dénosumab (cf Mises en garde et Précautions d'emploi).
- Diverticulite :
- Une différence dans la survenue des événements indésirables de type diverticulite a été observée (1,2 % dénosumab, 0 % placebo) dans un seul essai clinique de phase III contrôlé contre placebo, mené chez des patients atteints de cancer de la prostate recevant un traitement anti-androgénique. L'incidence de diverticulite a été comparable entre les groupes de traitements que ce soit chez les femmes ménopausées ou les hommes atteints d'ostéoporose, et chez les femmes atteintes de cancer du sein non métastatique traitées par un inhibiteur de l'aromatase.
- Réactions d'hypersensibilité liée au médicament :
- Après commercialisation, de rares événements d'hypersensibilité liée au médicament, incluant rash, urticaire, gonflement du visage, érythème et des réactions anaphylactiques ont été rapportés chez des patients recevant Prolia.
- Douleurs musculo-squelettiques :
- Des douleurs musculo-squelettiques, y compris des cas graves, ont été rapportées chez des patients traités par Prolia après la commercialisation. Dans les essais cliniques, les douleurs musculo-squelettiques étaient très fréquentes dans le groupe dénosumab et dans le groupe placebo. Les douleurs musculo-squelettiques ayant conduit à l'arrêt du traitement étaient peu fréquentes.
- Éruptions médicamenteuses lichénoïdes :
- Des éruptions médicamenteuses lichénoïdes (par exemple des réactions de type lichen plan) ont été rapportées chez des patients après la commercialisation.
- Autres populations particulières :
- Population pédiatrique :
- Prolia ne doit pas être utilisé chez les patients pédiatriques (âgés de moins de 18 ans). Des cas d'hypercalcémie grave ont été rapportés (cf Pharmacodynamie). Certains cas observés au cours d'essais cliniques ont été compliqués par des lésions rénales aiguës.
- Insuffisance rénale :
- Au cours des essais cliniques, en l'absence de supplémentation en calcium, les patients atteints d'insuffisance rénale sévère (clairance de la créatinine < 30 mL/min) ou dialysés ont présenté un risque plus élevé de développer une hypocalcémie. Un apport adapté de calcium et de vitamine D est important chez les patients atteints d'insuffisance rénale sévère ou dialysés (cf Mises en garde et Précautions d'emploi).
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration : Agence nationale de sécurité du médicament et des produits de santé (ANSM) et réseau des Centres Régionaux de Pharmacovigilance. Site internet : https://signalement.social-sante.gouv.fr.
SURDOSAGE
Aucun cas de surdosage n'a été rapporté pendant les essais cliniques. Le dénosumab a été administré lors d'essais cliniques à des doses allant jusqu'à 180 mg toutes les 4 semaines (doses cumulées allant jusqu'à 1080 mg sur 6 mois) et aucun effet indésirable supplémentaire n'a été observé.
PHARMACODYNAMIE
Classe pharmacothérapeutique : Médicament du traitement des maladies osseuses ; autres médicaments affectant la structure et la minéralisation de l'os (code ATC : M05BX04).
Le dénosumab est un anticorps monoclonal (IgG2) humain qui cible et se lie de façon spécifique au RANKL avec une forte affinité, empêchant l'activation du récepteur RANK situé à la surface des ostéoclastes et de leurs précurseurs. Le blocage de l'interaction RANK/RANKL inhibe la formation, la fonction et la survie des ostéoclastes et diminue ainsi la résorption osseuse dans l'os cortical et trabéculaire.
Le traitement par Prolia a rapidement diminué le taux de remodelage osseux, le nadir du taux sérique du marqueur de la résorption osseuse, le télopeptide C-terminal du collagène de type 1 (CTX), étant atteint en 3 jours (réduction de 85 %). Les réductions du CTX ont été maintenues pendant l'intervalle entre deux administrations. A la fin de chaque intervalle d'administration, les réductions du CTX ont été partiellement atténuées, passant d'une réduction maximale supérieure ou égale à 87 % à une réduction supérieure ou égale à environ 45 % (limites : 45-80 %), reflétant la réversibilité des effets de Prolia sur le remodelage osseux après la diminution de ses concentrations sériques. Ces effets se sont maintenus lors de la poursuite du traitement. Les marqueurs du remodelage osseux ont généralement retrouvé les niveaux préthérapeutiques dans les 9 mois suivant l'administration de la dernière dose. Lors de la réintroduction du traitement, les réductions du CTX par le dénosumab ont été comparables à celles observées chez les patients débutant un premier traitement par le dénosumab.
Dans les essais cliniques, il n'a pas été observé d'anticorps neutralisants avec le dénosumab. Utilisant une méthode de dosage immunologique de grande sensibilité, moins de 1 % des patients traités par le dénosumab pendant une durée maximale de 5 ans ont été testés positifs pour des anticorps liants non neutralisants sans que ne soit mis en évidence de modification du profil pharmacocinétique, du profil de toxicité ou de la réponse clinique.
L'efficacité et la sécurité du dénosumab administré en dose unique tous les 6 mois pendant 3 ans ont été étudiées chez des femmes ménopausées (7808 femmes âgées de 60 à 91 ans, dont 23,6 % d'entre elles présentaient des fractures vertébrales prévalentes). Ces femmes avaient un T-score initial de densité minérale osseuse (DMO) au niveau du rachis lombaire ou de la hanche totale compris entre - 2,5 et - 4,0 et présentaient en moyenne un risque absolu de fracture à 10 ans de 18,60 % (déciles : 7,9-32,4 %) pour les fractures ostéoporotiques majeures et de 7,22 % (déciles : 1,4-14,9 %) pour les fractures de la hanche. Les femmes présentant d'autres pathologies ou prenant d'autres traitements susceptibles d'affecter l'os ont été exclues de cette étude. Les femmes ont reçu une supplémentation quotidienne en calcium (au moins 1000 mg) et en vitamine D (au moins 400 UI).
- Effet sur les fractures vertébrales :
- Prolia a réduit de manière significative le risque de nouvelles fractures vertébrales à 1, 2 et 3 ans [p < 0,0001] (voir tableau 2).
-
Tableau 2 : Effet de Prolia sur le risque de nouvelles fractures vertébrales Proportion de femmes avec une fracture
(%)Réduction du risque absolu
(%)
[IC 95 %]Réduction du risque relatif
(%)
[IC 95 %]Placebo
n = 3906Prolia
n = 39020-1 an 2,2 0,9 1,4 [0,8 ; 1,9] 61 [42 ; 74](1) 0-2 ans 5,0 1,4 3,5 [2,7 ; 4,3] 71 [61 ; 79](1) 0-3 ans 7,2 2,3 4,8 [3,9 ; 5,8] 68 [59 ; 74](2) -
(1) p < 0,0001 - analyse exploratoire.
-
(2) p < 0,0001.
- Effet sur les fractures de la hanche :
- Il a été montré avec Prolia une réduction du risque relatif de fracture de la hanche sur 3 ans de 40 % (réduction du risque absolu de 0,5 %) [p < 0,05]. L'incidence à 3 ans des fractures de la hanche a été de 1,2 % dans le groupe placebo versus 0,7 % dans le groupe Prolia.
- Dans une analyse post hoc réalisée chez les femmes de plus de 75 ans, une réduction du risque relatif de 62 % a été observée avec Prolia (réduction du risque absolu de 1,4 %, p < 0,01).
- Effet sur toutes les fractures cliniques :
- La réduction des fractures par Prolia a été statistiquement significative sur tous les types/groupes de fractures (voir tableau 3).
-
Tableau 3 : Effet de Prolia sur le risque de fractures cliniques sur 3 ans Proportion de femmes avec une fracture(1)
(%)Réduction du risque absolu
(%)
[IC 95 %]Réduction du risque relatif
(%)
[IC 95 %]Placebo
n = 3906
(%)Prolia
n = 3902
(%)Toute fracture clinique(2) 10,2 7,2 2,9 [1,6 ; 4,2] 30 [19 ; 41](6) Fracture vertébrale clinique 2,6 0,8 1,8 [1,2 ; 2,4] 69 [53 ; 80](6) Fracture non vertébrale(3) 8,0 6,5 1,5 [0,3 ; 2,7] 20 [5 ; 33](7) Fracture non vertébrale majeure(4) 6,4 5,2 1,2 [0,1 ; 2,2] 20 [3 ; 34](8) Fracture ostéoporotique majeure(5) 8,0 5,3 2,7 [1,6 ; 3,9] 35 [22 ; 45](6) -
(1) Taux d'événements basés sur les estimations de Kaplan-Meier à 3 ans.
-
(2) Inclut les fractures vertébrales cliniques et les fractures non vertébrales.
-
(3) Exclut les fractures des vertèbres, du crâne, du visage, de la mandibule, du métacarpe et des phalanges des doigts et des orteils.
-
(4) Inclut le pelvis, le fémur distal, le tibia proximal, les côtes, l'humérus proximal, l'avant-bras et la hanche.
-
(5) Inclut les fractures cliniques vertébrales, de la hanche, de l'avant-bras et de l'humérus, selon la définition de l'OMS.
-
(6) p ≤ 0,0001.
-
(7) p = 0,0106 (critère d'évaluation secondaire inclus dans l'ajustement de multiplicité).
-
(8) p ≤ 0,05.
- Chez les femmes avec une DMO initiale au col du fémur ≤ - 2,5, il a été observé avec Prolia une réduction de l'incidence des fractures non vertébrales (réduction du risque relatif de 35 %, réduction du risque absolu de 4,1 %, p < 0,001, analyse exploratoire).
- Les réductions de l'incidence de nouvelles fractures vertébrales, de la hanche et non vertébrales par Prolia sur 3 ans ont été cohérentes quel que soit le risque fracturaire initial à 10 ans.
- Effet sur la densité minérale osseuse :
- Prolia a augmenté de manière significative la DMO de tous les sites cliniques mesurés en comparaison au placebo après 1, 2 et 3 ans de traitement. Prolia a augmenté la DMO de 9,2 % au niveau du rachis lombaire, de 6,0 % au niveau de la hanche totale, de 4,8 % au niveau du col du fémur, de 7,9 % au niveau du trochanter, de 3,5 % au niveau du tiers distal du radius et de 4,1 % au niveau du corps entier sur 3 ans (dans tous les cas, p < 0,0001).
- Dans les essais cliniques étudiant les effets de l'arrêt de Prolia, la DMO est approximativement revenue aux niveaux préthérapeutiques et est restée supérieure à la DMO sous placebo au cours des 18 mois suivant l'administration de la dernière dose. Ces données indiquent qu'il est nécessaire de poursuivre le traitement par Prolia pour maintenir l'effet du médicament. La réintroduction de Prolia a entraîné des gains de DMO comparables à ceux obtenus lorsque Prolia avait été administré pour la première fois.
- Étude d'extension en ouvert dans le traitement de l'ostéoporose postménopausique :
- Un total de 4550 femmes (2343 recevant Prolia et 2207 recevant le placebo), n'ayant pas manqué plus d'une fois l'administration des doses de traitements de l'étude pivot décrite ci-dessus et ayant participé à la visite du 36e mois de l'étude, ont accepté d'être incluses dans une étude d'extension de 7 ans, multinationale, multicentrique, en ouvert, avec un bras unique, pour évaluer la sécurité et l'efficacité de Prolia à long terme. Toutes les femmes ayant participé à l'étude d'extension devaient recevoir 60 mg de Prolia tous les 6 mois, ainsi qu'une supplémentation quotidienne en calcium (au moins 1 g) et en vitamine D (au moins 400 UI). Un total de 2626 patientes (58 % des femmes incluses dans l'étude d'extension, i.e. 34 % des femmes incluses dans l'étude pivot) ont terminé l'étude d'extension.
- Chez les patientes traitées par Prolia jusqu'à 10 ans, la DMO a augmenté de 21,7 % au niveau du rachis lombaire, de 9,2 % au niveau de la hanche totale, de 9,0 % au niveau du col du fémur, de 13,0 % au niveau du trochanter et de 2,8 % au niveau du tiers distal du radius par rapport au niveau initial dans l'étude pivot. Le T-score moyen de DMO au niveau du rachis lombaire à la fin de l'étude était de -1,3 chez les patientes traitées pendant 10 ans.
- L'incidence des fractures a été évaluée en tant que critère de sécurité mais l'efficacité dans la prévention des fractures ne peut être estimée compte tenu du grand nombre d'arrêts et de la méthodologie en ouvert. L'incidence cumulée des nouvelles fractures vertébrales et non vertébrales était approximativement de 6,8 % et 13,1 % respectivement, chez les patientes qui restaient sous traitement par dénosumab pendant 10 ans (n = 1278). Les patientes qui n'ont pas terminé l'étude, quelle qu'en soit la raison, avaient un taux de fractures plus élevé sous traitement.
- Treize cas avérés d'ostéonécrose de la mâchoire (ONM) et deux cas avérés de fractures fémorales atypiques sont survenus pendant l'étude d'extension.
L'efficacité et la sécurité de Prolia tous les 6 mois pendant 1 an ont été étudiées chez 242 hommes âgés de 31 à 84 ans. Les sujets avec un DFGe < 30 mL/min/1,73 m2 ont été exclus de l'étude. Tous les hommes ont reçu une supplémentation quotidienne en calcium (au moins 1000 mg) et en vitamine D (au moins 800 UI).
Le critère principal d'efficacité a été le pourcentage de variation de la DMO au niveau du rachis lombaire, l'efficacité anti-fracturaire n'a pas été évaluée. Prolia a augmenté significativement la DMO à tous les sites cliniques étudiés, par rapport au placebo à 12 mois : 4,8 % au niveau du rachis lombaire, 2,0 % au niveau de la hanche totale, 2,2 % au niveau du col du fémur, 2,3 % au niveau du trochanter, et 0,9 % au niveau du tiers distal du radius (dans tous les cas p < 0,05). Prolia a augmenté la DMO au niveau du rachis lombaire chez 94,7 % des hommes sur un an. Des augmentations significatives de la DMO au niveau du rachis lombaire, de la hanche totale, du col du fémur et du trochanter ont été observées sur 6 mois (p < 0,0001).
L'histologie osseuse a été évaluée chez 62 femmes, atteintes d'ostéoporose postménopausique ou ayant une faible densité osseuse, naïves de tout traitement anti-ostéoporotique, ou préalablement traitées par alendronate et ensuite traitées par Prolia pendant 1 à 3 ans. Cinquante-neuf femmes ont participé à une étude ancillaire de biopsie osseuse au 24e mois (n = 41) et/ou au 84e mois (n = 22) de l'étude d'extension chez les femmes atteintes d'ostéoporose postménopausique. L'histologie osseuse a aussi été évaluée chez 17 hommes atteints d'ostéoporose, après un an de traitement par Prolia. Les résultats des biopsies osseuses ont montré un os d'architecture et de qualité normales, sans mise en évidence de défaut de minéralisation, d'os d'aspect tissé ou de fibrose médullaire. Les résultats de l'histomorphométrie dans l'étude d'extension chez les femmes atteintes d'ostéoporose postménopausique ont montré que les effets anti-résorbeurs de Prolia, mesurés par la fréquence d'activation et les taux de formation osseuse, étaient maintenus au cours du temps.
L'efficacité et la sécurité de Prolia administré en dose unique tous les 6 mois pendant 3 ans ont été étudiées chez des hommes atteints de cancer de la prostate non métastatique confirmé par histologie, recevant un traitement anti-androgénique (1468 hommes, âgés de 48 à 97 ans) et à risque élevé de fracture (définis pour un âge > 70 ans, ou pour un âge < 70 ans avec un T-score de DMO < - 1,0 au niveau du rachis lombaire, de la hanche totale ou du col du fémur ou ayant un antécédent de fracture ostéoporotique). Tous les hommes ont reçu quotidiennement une supplémentation en calcium (au moins 1000 mg) et en vitamine D (au moins 400 UI).
Prolia a augmenté de manière significative la DMO de tous les sites cliniques mesurés en comparaison avec le placebo après 3 ans de traitement : 7,9 % au niveau du rachis lombaire, 5,7 % au niveau de la hanche totale, 4,9 % au niveau du col du fémur, 6,9 % au niveau du trochanter, 6,9 % au niveau du tiers distal du radius et 4,7 % au niveau du corps entier (dans tous les cas, p < 0,0001). Dans une analyse exploratoire prospective planifiée, des augmentations significatives de la DMO ont été observées au niveau du rachis lombaire, de la hanche totale, du col du fémur et du trochanter 1 mois après l'administration de la dose initiale.
Prolia a démontré une réduction significative du risque relatif de nouvelles fractures vertébrales : 85 % (réduction du risque absolu de 1,6 %) à 1 an, 69 % (réduction du risque absolu de 2,2 %) à 2 ans et 62 % (réduction du risque absolu de 2,4 %) à 3 ans (dans tous les cas, p < 0,01).
L'efficacité et la sécurité de Prolia administré en dose unique tous les 6 mois pendant 2 ans ont été étudiées chez des femmes atteintes de cancer du sein non métastatique (252 femmes, âgées de 35 à 84 ans) et dont le T-score de DMO initial était compris entre - 1,0 et - 2,5 au niveau du rachis lombaire, de la hanche totale ou du col du fémur. Toutes les femmes ont reçu quotidiennement une supplémentation en calcium (au moins 1000 mg) et en vitamine D (au moins 400 UI).
Le critère principal d'efficacité a été le pourcentage de variation de la DMO au niveau du rachis lombaire, l'efficacité antifracturaire n'a pas été évaluée. Prolia a augmenté de manière significative la DMO à tous les sites cliniques mesurés en comparaison au placebo après 2 ans de traitement : 7,6 % au niveau du rachis lombaire, 4,7 % au niveau de la hanche totale, 3,6 % au niveau du col du fémur, 5,9 % au niveau du trochanter, 6,1 % au niveau du tiers distal du radius et 4,2 % au niveau du corps entier (dans tous les cas, p < 0,0001).
L'efficacité et la sécurité de Prolia ont été étudiées chez 795 patients (70 % de femmes et 30 % d'hommes) âgés de 20 à 94 ans et prenant, par voie orale, une dose quotidienne de prednisone (ou équivalent) ≥ 7,5 mg.
Deux sous-populations ont été étudiées : les patients continuant les glucocorticoïdes (dose quotidienne ≥ 7,5 mg de prednisone ou de son équivalent pendant ≥ 3 mois avant le recrutement dans l'étude ; n = 505) et les patients débutant les glucocorticoïdes (dose quotidienne ≥ 7,5 mg de prednisone ou de son équivalent pendant < 3 mois avant le recrutement dans l'étude ; n = 290). Les patients ont été randomisés selon un rapport 1/1 pour recevoir soit le Prolia à 60 mg en sous-cutané une fois tous les 6 mois, soit du risédronate à 5 mg une fois par jour par voie orale (groupe témoin actif) pendant 2 ans. Les patients ont reçu une supplémentation quotidienne en calcium (au moins 1 000 mg) et en vitamine D (au moins 800 UI).
- Effet sur la densité minérale osseuse (DMO) :
- Dans la sous-population continuant les glucocorticoïdes, on a observé une plus grande augmentation de la DMO au niveau du rachis lombaire chez les patients sous Prolia que chez ceux prenant du risédronate, à 1 an (Prolia 3,6 % ; risédronate 2,0 % ; p < 0,001) et à 2 ans (Prolia 4,5 % ; risédronate 2,2 % ; p < 0,001). Dans la sous-population initiant un traitement par glucocorticoïdes, on a observé une augmentation plus importante de la DMO au niveau du rachis lombaire chez les patients sous Prolia que chez ceux prenant du risédronate, à 1 an (Prolia 3,1 % ; risédronate 0,8 % ; p < 0,001) et à 2 ans (Prolia 4,6 % ; risédronate 1,5 % ; p < 0,001).
- On a en outre observé une augmentation significativement plus importante du pourcentage moyen de DMO par rapport à la valeur initiale chez les patients sous Prolia que chez ceux prenant du risédronate au niveau de la hanche totale, du col du fémur et du trochanter.
- L'étude ne disposait pas de la puissance statistique suffisante pour montrer une différence concernant les fractures. A 1 an, l'incidence des patients présentant une nouvelle fracture vertébrale à l'examen radiologique était de 2,7 % (dénosumab) versus 3,2 % (risédronate). L'incidence des patients présentant une fracture non vertébrale était de 4,3 % (dénosumab) versus 2,5 % (risédronate). A 2 ans, les pourcentages correspondants étaient de 4,1 % versus 5,8 % pour les nouvelles fractures vertébrales observées à l'examen radiologique et de 5,3 % versus 3,8 % pour les fractures non vertébrales. Les fractures sont survenues pour la plupart dans la sous-population C-GC.
Une étude de phase III à bras unique visant à évaluer l'efficacité, la sécurité et la pharmacocinétique a été menée chez des enfants atteints d'ostéogenèse imparfaite, âgés de 2 à 17 ans. Parmi eux, 52,3 % étaient de sexe masculin et 88,2 % étaient de type caucasien. Au total, 153 sujets ont reçu un traitement initial par denosumab en administration sous-cutanée (SC) à raison de 1 mg/kg, sans dépasser la dose maximale de 60 mg, tous les 6 mois pendant 36 mois. Soixante sujets sont ensuite passés à une administration tous les 3 mois.
Au 12ème mois du traitement administré tous les 3 mois, la variation (erreur type, ET) de la moyenne des moindres carrés par rapport à la valeur initiale du Z-score de la DMO au niveau du rachis lombaire était de 1,01 (0,12).
Les évènements indésirables les plus fréquents signalés au cours du traitement administré tous les 6 mois étaient : arthralgie (45,8 %), extrémités douloureuses (37,9 %), dorsalgie (32,7 %) et hypercalciurie (32,0 %). L'hypercalcémie a été signalée dans le cadre de l'administration tous les 6 mois (19 %) et tous les 3 mois (36,7 %). Des évènements indésirables graves d'hypercalcémie (13,3 %) ont été signalés au cours du traitement administré tous les 3 mois.
Dans une étude d'extension (N = 75), des évènements indésirables graves d'hypercalcémie (18,5 %) ont été observés au cours du traitement administré tous les 3 mois.
Les études ont fait l'objet d'un arrêt prématuré en raison de la survenue d'évènements mettant en jeu le pronostic vital et d'hospitalisations dues à une hypercalcémie (cf Posologie et Mode d'administration).
Dans une étude multicentrique, randomisée, en double aveugle, contrôlée contre placebo et en groupes parallèles menée chez 24 patients pédiatriques âgés de 5 à 17 ans atteints d'ostéoporose induite par les glucocorticoïdes et visant à évaluer la variation par rapport à la valeur initiale du Z-score de la DMO au niveau du rachis lombaire, la sécurité et l'efficacité n'ont pas été établies. Par conséquent, Prolia ne doit pas être utilisé pour cette indication.
L'Agence européenne des Médicaments a accordé une dérogation à l'obligation de soumettre les résultats d'études effectuées avec Prolia dans l'ensemble de la population pédiatrique, pour le traitement de la perte osseuse associée à un traitement ablatif des hormones sexuelles, et dans la population pédiatrique de moins de 2 ans dans le traitement de l'ostéoporose. Cf Posologie et Mode d'administration : informations sur l'utilisation pédiatrique.
PHARMACOCINÉTIQUE
- Absorption :
- Après l'administration sous-cutanée d'une dose de 1,0 mg/kg, correspondant approximativement à la dose recommandée de 60 mg, l'exposition calculée d'après l'ASC a été de 78 % par rapport à l'administration intraveineuse d'une même dose. Pour une dose sous-cutanée de 60 mg, une concentration sérique maximale de dénosumab (Cmax) de 6 microgrammes/mL (limites : 1-17 microgrammes/mL) a été obtenue en 10 jours (limites : 2-28 jours).
- Biotransformation :
- Le dénosumab est composé uniquement d'acides aminés et de carbohydrates, comme l'immunoglobuline native, et ne devrait pas être éliminé par métabolisme hépatique. Son métabolisme et son élimination devraient suivre les voies de clairance de l'immunoglobuline pour aboutir à une dégradation en petits peptides et en acides aminés individuels.
- Élimination :
- Après avoir atteint la Cmax, les taux sériques ont diminué, avec une demi-vie de 26 jours (limites : 6-52 jours) sur une période de 3 mois (limites : 1,5-4,5 mois). Cinquante-trois pour cent (53 %) des patients n'avaient plus de quantité mesurable de dénosumab 6 mois après la dernière dose administrée.
- Sur la base de l'administration sous-cutanée de doses multiples de 60 mg une fois tous les 6 mois, aucune accumulation ou modification de la pharmacocinétique du dénosumab n'a été observée au cours du temps. La pharmacocinétique du dénosumab n'a pas été modifiée par la formation d'anticorps liants anti-dénosumab et a été comparable chez les hommes et chez les femmes. L'âge (28-87 ans), l'origine ethnique et l'état pathologique (faible densité osseuse ou ostéoporose ; cancer de la prostate ou du sein) ne semblent pas affecter de manière significative la pharmacocinétique du dénosumab.
- Une tendance a été observée entre un poids corporel plus élevé et une exposition plus faible sur la base de l'ASC et de la Cmax. Cette tendance n'est toutefois pas considérée comme cliniquement pertinente puisque les effets pharmacodynamiques, basés sur les marqueurs du remodelage osseux et sur les augmentations de la DMO, ont été cohérents sur un large éventail de poids corporels.
- Linéarité/Non-linéarité :
- Dans les études de recherche de dose, la pharmacocinétique du dénosumab a été dose-dépendante et non linéaire, présentant une clairance plus faible aux doses ou aux concentrations plus élevées, mais avec des augmentations approximativement proportionnelles aux doses pour une exposition à des doses de 60 mg et plus.
- Insuffisance rénale :
- Dans une étude conduite chez 55 patients présentant divers degrés d'atteinte de la fonction rénale, incluant des patients sous dialyse, le degré de l'insuffisance rénale n'a pas eu d'effet sur la pharmacocinétique du dénosumab.
- Insuffisance hépatique :
- Aucune étude spécifique n'a été conduite chez des patients insuffisants hépatiques. En règle générale, les anticorps monoclonaux ne sont pas éliminés par métabolisme hépatique. La pharmacocinétique du dénosumab ne devrait pas être modifiée par l'insuffisance hépatique.
- Population pédiatrique :
- Prolia ne doit pas être utilisé dans la population pédiatrique (cf Posologie et Mode d'administration, Pharmacodynamie).
- Dans une étude de phase III menée chez des patients pédiatriques atteints d'ostéogenèse imparfaite (N = 153), les concentrations sériques maximales du denosumab ont été observées au 10ème jour dans tous les groupes d'âge. Pour l'administration tous les 3 mois et tous les 6 mois, les concentrations sériques résiduelles moyennes du denosumab étaient plus élevées chez les enfants âgés de 11 à 17 ans, tandis que les enfants âgés de 2 à 6 ans présentaient les concentrations résiduelles moyennes les plus faibles.
SÉCURITÉ PRÉCLINIQUE
Dans des études de toxicité à doses uniques ou répétées conduites chez le singe cynomolgus, des doses de dénosumab entraînant une exposition systémique 100 à 150 fois plus élevée que celle induite par la dose humaine recommandée n'ont eu aucun impact sur la physiologie cardiovasculaire, la fertilité des mâles et des femelles et n'ont entraîné aucune toxicité spécifique sur les organes cibles.
Aucun test standard pour évaluer le potentiel génotoxique du dénosumab n'a été réalisé, ces tests n'étant pas pertinents pour cette molécule. Toutefois, compte tenu de sa nature, il est peu probable que le dénosumab soit doté de potentiel génotoxique.
Le potentiel cancérogène du dénosumab n'a pas été évalué dans le cadre d'études à long terme chez l'animal.
Dans les études précliniques conduites chez des souris knockout chez qui manquaient RANK ou RANKL, une altération du développement des ganglions lymphatiques a été observée chez les fœtus. Une absence de lactation due à l'inhibition de la maturation de la glande mammaire (développement lobulo-alvéolaire de la glande au cours de la gestation) a également été observée chez des souris knockout chez qui manquaient RANK ou RANKL.
Dans une étude sur le singe cynomolgus exposé au dénosumab pendant la période correspondant au premier trimestre de grossesse, des expositions systémiques (exprimées en ASC) au dénosumab jusqu'à 99 fois plus élevées que l'exposition à la dose humaine (60 mg tous les 6 mois) n'ont montré aucun effet toxique pour la mère ou pour le fœtus. Dans cette étude, les ganglions lymphatiques des fœtus n'ont pas été examinés.
Dans une autre étude chez le singe cynomolgus traité pendant toute la gestation par le dénosumab à des doses entraînant une exposition systémique (exprimée en ASC) 119 fois plus élevée que celle induite par la dose humaine (60 mg tous les 6 mois), une augmentation des mort-nés et de la mortalité postnatale a été observée ainsi que des anomalies de la croissance osseuse entraînant une réduction de la résistance osseuse, une réduction de l'hématopoïèse et un défaut d'alignement des dents ; une absence de ganglions lymphatiques périphériques ; et une diminution de la croissance néonatale. La dose sans effet toxique sur la reproduction n'a pas été établie. Au-delà d'une période de 6 mois après la naissance, les modifications osseuses étaient réversibles et aucun effet n'a été noté sur la poussée dentaire. Toutefois, les effets sur les ganglions lymphatiques et les défauts d'alignement des dents ont persisté et une minéralisation minimale à modérée a été observée dans de multiples tissus pour un seul animal (relation de causalité avec le traitement incertaine).
Aucun effet toxique maternel n'a été observé avant la mise-bas ; des cas peu fréquents d'effets indésirables se sont produits chez les femelles au cours de la mise-bas. Le développement de la glande mammaire chez les mères s'est révélé normal.
Dans les études précliniques évaluant la qualité de l'os, conduites chez le singe traité au long cours par le dénosumab, la diminution du remodelage osseux a été associée à une amélioration de la résistance osseuse et à une histologie osseuse normale. Les taux de calcium ont été transitoirement diminués et les taux d'hormone parathyroïdienne transitoirement augmentés chez les singes femelles ovariectomisées traitées par le dénosumab.
Chez des souris mâles génétiquement modifiées pour exprimer hu-RANKL (souris knockin) et sujettes à une fracture corticale, le dénosumab a retardé la résorption du cartilage et le remodelage du cal fracturaire en comparaison aux souris témoins, mais la résistance biomécanique n'a pas été altérée.
Les souris knockout chez qui manquaient RANK ou RANKL (cf Fertilité/Grossesse/Allaitement) ont présenté une diminution du poids corporel, une réduction de la croissance osseuse et une absence de poussée dentaire. Chez les rats nouveau-nés, l'inhibition de RANKL (cible du traitement par le dénosumab) par de fortes doses d'une structure moléculaire d'ostéoprotégérine liée à Fc (OPG-Fc) a été associée à une inhibition de la croissance osseuse et de la poussée dentaire. Dans ce modèle, ces modifications ont été partiellement réversibles à l'arrêt de l'administration d'inhibiteurs de RANKL. Des primates adolescents exposés à des doses de dénosumab 27 et 150 fois (10 et 50 mg/kg) celles correspondant à l'exposition clinique ont présenté une anomalie des cartilages de croissance. Le traitement par le dénosumab pourrait donc altérer la croissance osseuse chez les enfants avec des cartilages de croissance non soudés et pourrait inhiber la poussée dentaire.
INCOMPATIBILITÉS
En l'absence d'études de compatibilité, ce médicament ne doit pas être mélangé avec d'autres médicaments.
MODALITÉS DE CONSERVATION
Durée de conservation : 4 ans.
A conserver au réfrigérateur (entre 2 °C et 8 °C).
Ne pas congeler.
Conserver la seringue préremplie dans l'emballage extérieur à l'abri de la lumière.
Une fois sorti du réfrigérateur, Prolia peut être conservé à température ambiante (ne dépassant pas 25 °C) jusqu'à 30 jours dans l'emballage d'origine. Il doit être utilisé dans la limite de cette période de 30 jours.
MODALITÉS MANIPULATION/ÉLIMINATION
- Avant administration, la solution doit être inspectée. Ne pas injecter la solution si celle-ci contient des particules ou si elle est trouble ou présente un changement de coloration.
- Ne pas agiter.
- Afin d'éviter une gêne au point d'injection, laisser la seringue préremplie atteindre la température ambiante (ne dépassant pas 25 °C) avant injection et injecter lentement.
- Injecter tout le contenu de la seringue préremplie.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
PRESCRIPTION/DÉLIVRANCE/PRISE EN CHARGE
LISTE I| AMM | EU/1/10/618/003 ; CIP 3400949285785 (RCP rév 23.04.2026). |
| Prix : | 124,87 euros (1 seringue préremplie). |
|
Médicament d'exception. Remb Séc soc à 65 % et agréé Collect uniquement dans l'indication « Traitement de l'ostéoporose postménopausique chez les patientes à risque élevé de fracture », en deuxième intention en relais d'un traitement par bisphosphonates. Sont considérées comme patientes à risque élevé de fracture :
En outre, la prise en charge et le remboursement de cette spécialité, au titre de l'indication précitée, sont subordonnés à une prescription initiale par un médecin spécialiste dans la prise en charge de l'ostéoporose (notamment rhumatologue, gynécologue, gériatre et interniste). |
|
Titulaire de l'AMM : Amgen Europe B.V., Minervum 7061, 4817 ZK Breda, Pays-Bas.
AMGEN SAS
25, quai du Président Paul Doumer
92400 Courbevoie
Tél : 01 70 28 90 00
Info médic et pharmacovigilance :
Tél : 09 69 36 33 63. Fax : 01 53 01 66 59
E-mail : fr-medinfo@amgen.com
Source : VIDAL · Mise à jour le 10/11/2026. Ces informations ne remplacent pas le conseil d’un professionnel de santé.