Médicaments
RCP du 10/08/2026
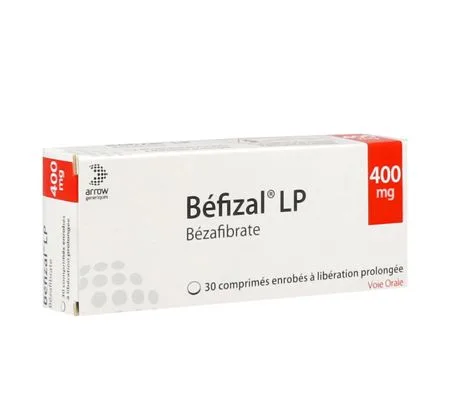
BEFIZAL L.P. 400 mg, comprimé enrobé à libération prolongée
Formes et présentations |Composition |Indications |Posologie et mode d'administration |Contre-indications |Mises en garde et précautions d'emploi |Interactions |Fertilité/grossesse/allaitement |Conduite et utilisation de machines |Effets indésirables |Surdosage |Pharmacodynamie |Pharmacocinétique |Sécurité préclinique |Durée de conservation |Précautions particulières de conservation |Elimination/Manipulation |Prescription/délivrance/prise en chargeCOMPOSITION
Bézafibrate...................................................................................................................................................400 mg
Pour un comprimé enrobé à libération prolongée
Excipient à effet notoire : 54,75 mg de lactose.
Lactose monohydraté, povidone K25, laurylsulfate de sodium, hypromellose 100 mPas, silice colloïdale anhydre, stéarate de magnésium.
Enrobage : hypromellose 3 mPas, poly(éthylacrylate, méthylacrylate)*, lactose monohydraté, macrogol 10 000, talc, dioxyde de titane (E171), polysorbate 80, citrate de sodium.
*correspond à « Polyacrylate dispersion 30 % ».
INDICATIONS
BEFIZAL L.P. est indiqué en complément d'un régime alimentaire adapté et d'autres mesures non pharmacologiques (tels que exercice, perte de poids) dans les cas suivants :
• traitement d'une hypertriglycéridémie sévère associée ou non à un faible taux de HDL-cholestérol ;
• hyperlipidémie mixte lorsqu'une statine est contre-indiquée ou non tolérée.
POSOLOGIE ET MODE D'ADMINISTRATION
En association avec le régime, ce médicament constitue un traitement symptomatique à long terme dont l'efficacité doit être surveillée périodiquement.
La posologie est de 1 comprimé par jour, pris de préférence au cours d'un repas.
En cas d'insuffisance rénale, la forme BEFIZAL L.P. à libération prolongée dosée à 400 mg ne doit pas être utilisé (voir rubrique Contre-indications). Utiliser les comprimés à libération immédiate de BEFIZAL dosées à 200 mg qui permettent une adaptation de la posologie en fonction de la créatininémie et/ou de la clairance de la créatinine.
Population pédiatrique
La sécurité et l'efficacité du bézafibrate chez les enfants et les adolescents n'ont pas été établies. Les données actuellement disponibles sont décrites à la rubrique Mises en garde et précautions d'emploi, mais aucune recommandation posologique ne peut être donnée.
CONTRE-INDICATIONS
Ce médicament ne doit jamais être prescrit dans les situations suivantes :
• hypersensibilité à la substance active, aux autres fibrates ou à l'un des excipients mentionnés à la rubrique Composition ;
• insuffisance hépatique ;
• réactions de photosensibilité ou de photoallergie connues aux fibrates ;
• en association avec les autres fibrates (voir rubrique Interactions) ;
• en association avec la rosuvastatine à la dose de 40 mg (voir rubrique Interactions) ;
• insuffisance rénale avec créatininémie > 15 mg/L (> 135 μmol/L) ou clairance de la créatinine < 60 mL/min et patients sous dialyse ;
• affection de la vésicule biliaire avec ou sans cholélithiase (car une atteinte hépatique ne peut être exclue).
MISES EN GARDE et PRÉCAUTIONS D'EMPLOI
Des atteintes musculaires (myalgie, faiblesse et crampes musculaires) souvent accompagnées d'une élévation importante de la CPK (créatine phosphokinase) peuvent se produire. Dans des cas isolés des dommages musculaires graves (rhabdomyolyse) ont été rapportés.
Dans la plupart des cas, ces atteintes résultent d'un surdosage en bézafibrate ou de l'utilisation inappropriée de bézafibrate à libération prolongée, le plus souvent en présence d'une insuffisance rénale ou d'une hypoalbuminémie.
Une atteinte musculaire doit être évoquée chez tout patient présentant des myalgies diffuses, une sensibilité musculaire douloureuse et/ou une élévation importante de la CPK d'origine musculaire (supérieure à 5 fois la normale) ; dans ces conditions, le traitement doit être arrêté.
En outre, le risque d'atteinte musculaire peut être majoré en cas d'association avec un autre fibrate ou avec un inhibiteur de l'HMG CoA réductase (voir rubriques Contre-indications et Interactions).
L'association à un inhibiteur de l'HMG CoA réductase ne doit pas être utilisée chez les patients ayant des facteurs prédisposants de myopathies (insuffisance rénale, infection sévère, traumatismes, chirurgie, troubles hormonaux ou électrolytiques) (voir rubrique Interactions).
Chez les patients présentant une hypoalbuminémie par exemple lors d'un syndrome néphrotique, et chez les patients ayant une fonction rénale diminuée, la forme BEFIZAL L.P. comprimé à libération prolongée doit être remplacée par la forme à libération immédiate à une posologie plus faible et la fonction rénale doit être surveillée régulièrement. Chez les patients souffrant d'une atteinte rénale, une insuffisance rénale aiguë peut se développer si les recommandations posologiques en fonction de la créatininémie et de la clairance de la créatinine ne sont pas strictement respectées.
Pour les patients hyperlipidémiques sous œstrogènes ou sous contraceptifs contenant des œstrogènes, il convient de s'assurer si l'hyperlipidémie est de nature primaire ou secondaire (augmentation possible des taux de lipides provoquée par l'administration orale d'œstrogènes).
Si après une période d'administration de quelques mois (3 à 6 mois), une réduction satisfaisante des concentrations sériques de lipides n'est pas obtenue, des moyens thérapeutiques complémentaires ou différents doivent être envisagés.
Chez l'enfant, l'innocuité à long terme n'étant pas démontrée et les effets propres sur le développement d'un organisme en croissance n'étant pas connus, l'utilisation ne doit s'envisager que devant des troubles lipidiques sévères et sensibles au traitement. Aucune recommandation posologique bien définie ne peut être donnée chez l'enfant. Si après une période d'administration de quelques mois (3 à 6 mois), une réduction satisfaisante des concentrations sériques de lipides n'est pas obtenue, des moyens thérapeutiques complémentaires ou différents doivent être envisagés.
Des augmentations des transaminases ont été observées de manière généralement transitoire chez certains malades. Dans l'état actuel des connaissances, elles paraissent justifier :
• un contrôle systématique des transaminases tous les 3 mois pendant les 12 premiers mois de traitement ;
• un arrêt de traitement en cas d'augmentation des ASAT et des ALAT à plus de 3 fois la limite supérieure de la normale.
Le bézafibrate altère la composition de la bile. Des cas isolés de lithiases biliaires ont été observés. De ce fait, une surveillance appropriée doit être envisagée en cas d'apparition de signes cliniques.
En cas de traitement conjoint par les antivitamines K, ceux-ci doivent être donnés à des doses réduites ajustées en fonction de l'INR (voir rubrique Interactions).
Excipients à effet notoire
Ce médicament contient du lactose. Les patients présentant une intolérance au galactose, un déficit total en lactase ou un syndrome de malabsorption du glucose et du galactose (maladies héréditaires rares) ne doivent pas prendre ce médicament.
Ce médicament contient moins de 1 mmol (23 mg) de sodium par comprimé enrobé à libération prolongée, c'est-à-dire qu'il est essentiellement « sans sodium ».
INTERACTIONS
Associations contre-indiquées
+ Autres fibrates
Risque majoré d'effets indésirables à type de rhabdomyolyse et d'antagonisme pharmacodynamique entre les deux molécules.
+ Rosuvastatine à la dose de 40 mg
Risque d'addition d'effets indésirables (dose-dépendants) à type de rhabdomyolyse (voir rubrique Mises en garde et précautions d'emploi).
Associations déconseillées
+ Inhibiteurs de l'HMG CoA réductase (dont rosuvastatine à une dose < 40 mg)
Risque d'addition d'effets indésirables musculaires (dose-dépendants) à type de rhabdomyolyse (voir rubrique Mises en garde et précautions d'emploi). Ne pas dépasser 10 mg de simvastatine.
Associations faisant l'objet de précautions d'emploi
+ Anticoagulant oraux
Augmentation de l'effet de l'antivitamine K et du risque hémorragique.
Contrôle plus fréquent de l'INR. Adaptation de la posologie de l'antivitamine K pendant le traitement par bézafibrate et 8 jours après son arrêt.
+ Colchicine
Risque de majoration des effets indésirables musculaires de ces substances, et notamment de rhabdomyolyse. Surveillance clinique et biologique, particulièrement au début de l'association.
Associations à prendre en compte
+ Autres médicaments à l'origine d'atteintes musculaires (ciclosporine, colchicine, daptomycine, dasatinib, ézétimibe, imatinib, lénalidomide)
Risque de majoration des effets indésirables musculaires.
+ Sulfonylurées et insuline
L'action des sulfonylurées et de l'insuline peut être potentialisée par le bézafibrate. Cela est dû à une amélioration de l'utilisation du glucose avec simultanément une réduction du besoin en insuline.
+ Immunosuppresseurs
Des cas isolés de détérioration marquée, quoique réversible, de la fonction rénale (accompagnée d'une augmentation correspondante du taux de créatinine sérique) ont été rapportés lors de transplantation d'organe chez des patients recevant à la fois une thérapie immunosuppressive et du bézafibrate. En conséquence, la fonction rénale chez ces patients doit être étroitement surveillée et dans le cas d'une variation significative des constantes biologiques le bézafibrate doit être, si nécessaire, arrêté.
+ Résines échangeuses d'ions
Lorsque le bézafibrate est donné en association avec des résines échangeuses d'ions (par exemple cholestyramine), il faut espacer la prise des deux médicaments d'au moins deux heures car l'absorption du bézafibrate peut être affectée par la résine.
FERTILITÉ/GROSSESSE/ALLAITEMENT
Grossesse
Il n'existe pas ou peu de données sur l'utilisation du bézafibrate chez les femmes enceintes.
Les études effectuées chez l'animal sont insuffisantes pour permettre de conclure à des effets délétères directs ou indirects sur la reproduction à des niveaux d'exposition cliniquement pertinents (voir rubrique Sécurité préclinique).
Par mesure de précaution, il est préférable d'éviter l'utilisation de BEFIZAL L.P. pendant la grossesse.
Il n'y a pas d'indication à la prescription des fibrates au cours de la grossesse, à l'exception des hypertriglycéridémies majeures (> 10 g/L) insuffisamment corrigées par la diététique et qui exposent au risque maternel de pancréatite aiguë.
Allaitement
Il n'existe pas d'informations sur le passage du bézafibrate dans le lait maternel.
Un risque pour l'enfant allaité ne peut être exclu.
BEFIZAL L.P. ne doit pas être utilisé pendant l'allaitement.
Fertilité
Les études effectuées chez l'animal ont mis en évidence un effet sur la spermatogénèse (voir rubrique Sécurité préclinique).
CONDUITE et UTILISATION DE MACHINES
Les patients doivent être avertis que le bézafibrate peut réduire la capacité de réaction et l'aptitude à conduire des véhicules et à utiliser des machines. Cela est dû à des effets secondaires possibles tels que vertiges et faiblesse musculaire (voir rubrique Effets indésirables).
EFFETS INDÉSIRABLES
Le profil d'innocuité global du bézafibrate est fondé à la fois sur les données cliniques et sur l'expérience acquise depuis la mise sur le marché.
La fréquence des effets indésirables selon la classification MedDRA est définie en utilisant la convention suivante : fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000) ; très rare (< 1/10 000) ; fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Affections hématologiques et du système lymphatique
Très rare : leucopénie, thrombocytopénie.
Rare : anémie, pancytopénie.
Affections du système immunitaire
Peu fréquent : réactions d'hypersensibilité y compris réactions anaphylactiques.
Troubles du métabolisme et de la nutrition
Peu fréquent : diminution de l'appétit.
Fréquence indéterminée : hyperhomocystéinémie.
Troubles psychiatriques
Rare : dépression, insomnie.
Affections du système nerveux
Peu fréquent : vertiges, maux de tête.
Rare : neuropathie périphérique, paresthésie.
Affections respiratoires, thoraciques et médiastinales
Très rare : pneumopathie interstitielle.
Affections gastro-intestinales
Fréquent : troubles gastro-intestinaux.
Peu fréquent : distension abdominale, douleur abdominale, constipation, diarrhée, dyspepsie, nausée.
Rare : pancréatite.
Troubles hépatobiliaires
Peu fréquent : cholestase, cholélithiase.
Affections de la peau et du tissu sous-cutané
Peu fréquent : prurit, urticaire, alopécie, éruption cutanée.
Rare : réaction de photosensibilité.
Très rare : érythème polymorphe, syndrome de Stevens-Johnson, syndrome de Lyell.
Affections musculo-squelettiques et du tissu conjonctif
Peu fréquent : faiblesse musculaire, myalgie, crampe musculaire.
Très rare : rhabdomyolyse (notamment chez les patients ayant des problèmes rénaux).
Affections du rein et des voies urinaires
Rare : insuffisance rénale aiguë.
Affections de l'appareil reproducteur et du sein
Peu fréquent : impuissance.
Investigations
Peu fréquent : élévation du taux sanguin de la créatinine phosphokinase, élévation du taux sanguin de la créatinine, élévation du taux de la phosphatase alcaline, diminution du taux sanguin de la phosphatase alcaline, diminution de la gamma-glutamyl transférase.
Très rare : diminution de l'hémoglobine, élévation de la gamma-glutamyl transférase, élévation des transaminases (ASAT, ALAT).
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration : Agence nationale de sécurité du médicament et des produits de santé (ANSM) et réseau des Centres Régionaux de Pharmacovigilance - Site internet : https://signalement.social-sante.gouv.fr/.
SURDOSAGE
Le tableau clinique spécifique de l'intoxication avec le bézafibrate n'est pas connu à l'exception de la rhabdomyolyse. Par conséquent, un traitement symptomatique approprié est nécessaire en cas de surdosage. Il n'y a pas d'antidote spécifique.
Dans les cas de rhabdomyolyse, principalement chez les patients insuffisants rénaux, l'administration de bézafibrate doit être arrêtée et la fonction rénale doit être attentivement surveillée.
PHARMACODYNAMIE
Classe pharmacothérapeutique : hypolipidémiant/hypocholestérolémiant et hypotriglycéridémiant/fibrate, code ATC : C10AB02.
Le bézafibrate inhibe la biosynthèse du cholestérol et des acides gras (triglycérides).
Chez l'Homme, en présence d'hyperlipidémie, on observe une baisse du cholestérol et des triglycérides liés aux lipoprotéines de faible densité (VLDL et LDL).
Chez le sujet hyperlipidémique comme chez le sujet sain, on note une augmentation du cholestérol lié aux lipoprotéines de forte densité (HDL).
Il a été mis en évidence que le traitement par les fibrates peut réduire la survenue d'évènements coronaires. Cependant, les fibrates n'ont pas montré de diminution de la mortalité toutes causes en prévention primaire et secondaire des maladies cardiovasculaires.
PHARMACOCINÉTIQUE
La biodisponibilité des comprimés est de l'ordre de 60 %. Dans le sang, le bézafibrate est fortement lié (95 %) aux protéines plasmatiques. Le bézafibrate est presque entièrement éliminé par voie urinaire, sous forme inchangée ou sous forme de glycuronide. L'élimination du bézafibrate étant réduite en cas d'insuffisance rénale, ce dosage est contre-indiqué en cas d'insuffisance rénale (voir rubriques Posologie et mode d'administration et Contre-indications).
SÉCURITÉ PRÉCLINIQUE
Les études de toxicité chronique ont montré une toxicité aux fortes doses (équivalant à une exposition animale largement supérieure à l'exposition humaine maximale recommandée (respectivement jusqu'à 6,4 fois chez le rat et 11,3 fois chez le singe)) pour le foie, l'appareil digestif, le pancréas et les reins.
Les études de toxicité subaiguë réalisées chez le rat ont montré une toxicité sur la moelle osseuse aux fortes doses (équivalant à une exposition animale 10,8 fois supérieure à l'exposition humaine maximale recommandée).
Les études de génotoxicité n'ont pas montré d'effet mutagène.
Des études de cancérogenèse ont été menées chez le rat. Au cours de ces études, un nombre plus élevé de tumeurs de l'utérus chez les femelles et de tumeurs des cellules de Leydig chez les mâles a été observé à des fortes doses chez les animaux traités par rapport aux animaux témoins. Cependant la fréquence globale des tumeurs n'a pas été supérieure à celle connue pour cette espèce de rats.
L'administration de bézafibrate n'a pas entrainé d'effet indésirable sur la fertilité chez le rat mâle jusqu'à la dose de 70 mg/kg/jour (équivalent à la dose maximale recommandée chez l'humain exprimée en mg/m²). Néanmoins, des altérations de la spermatogenèse ont été observées chez le rat et le chien à des doses supérieures ; les doses sans effet étaient respectivement de 340 mg/kg/jour et 80 mg/kg/jour (correspondant à 5,5 fois et 4,3 fois la dose maximale recommandée chez l'humain exprimée en mg/m²).
Les études de développement embryofoetal menées chez le rat et le lapin n'ont pas mis en évidence de malformation fœtale liée au traitement jusqu'à des doses correspondant à 9,7 fois la dose maximale recommandée chez l'humain (exprimée en mg/m²). Des effets attribués à une toxicité maternelle étaient observés chez le rat (retard d'ossification, anomalies squelettiques) et le lapin (pertes fœtales) à des doses correspondant à 4,9 fois la dose maximale recommandée chez l'humain (exprimée en mg/m²).
Une étude menée par administration de bézafibrate à des rats femelles avant la gestation, durant la gestation et pendant l'allaitement a révélé chez les petits de mères traitées à 700 mg/kg/jour une diminution de la survie postnatale, une diminution du poids corporel, et des hématomes (indiquant une tendance à l'hémorragie). Ces effets n'ont pas été observés à la dose de 150 mg/kg/jour (2,4 fois la dose maximale recommandée chez l'humain exprimée en mg/m²).
PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
Ce médicament ne nécessite pas de précautions particulières de conservation.
PRESCRIPTION/DÉLIVRANCE/PRISE EN CHARGE
| AMM |
|
| Prix : |
|
Collect.
26 AVENUE TONY GARNIER
69007 LYON
Tél : 04 72 72 60 72 Tél (n° Vert) : 0811 65 27 76
contact@laboratoire-arrow.com
http://www.laboratoire-arrow.com/
Source : VIDAL · Fiche mise à jour le 09/11/2026. Ces informations ne remplacent pas le conseil d’un professionnel de santé.